化学平衡
这一章要解决什么问题
合成氨装置里持续通入氮气和氢气,为什么反应器出口却总有一部分没有变成氨?打开一瓶碳酸饮料,气泡为什么会不停冒出,过一会儿又明显变少?你可能会把这些现象归为“反应没做完”。这句话只说对了一半:有些反应确实已近乎耗尽某一反应物,有些反应却是在正、逆两个方向同时进行时,抵达了一个可预测的限度。
这一章讨论的正是这个限度。学完后,你应当能把“看起来不变”的现象翻译成微观的动态过程;能写出和使用平衡常数、反应商;能用初始—变化—平衡表处理基础计算;还能在改变浓度、压强或温度时,判断体系会怎样响应。酸碱、沉淀和配位平衡将在后续章节分别展开,这里先搭起共同的骨架。
1. 看上去静止,里面其实很忙
先想一个密闭容器:
text
H₂(g) + I₂(g) ⇌ 2HI(g)开始时只放入氢气和碘蒸气。正反应一开始很快,因为反应物多、相遇机会多;但 HI 出现以后,逆反应也有了“原料”。随着时间推移,正反应会因 H₂ 和 I₂ 减少而变慢,逆反应会因 HI 增多而变快。最后两条速率曲线趋于同一水平:此后每一小段时间里,正向生成的 HI 与逆向消耗的 HI 一样多。
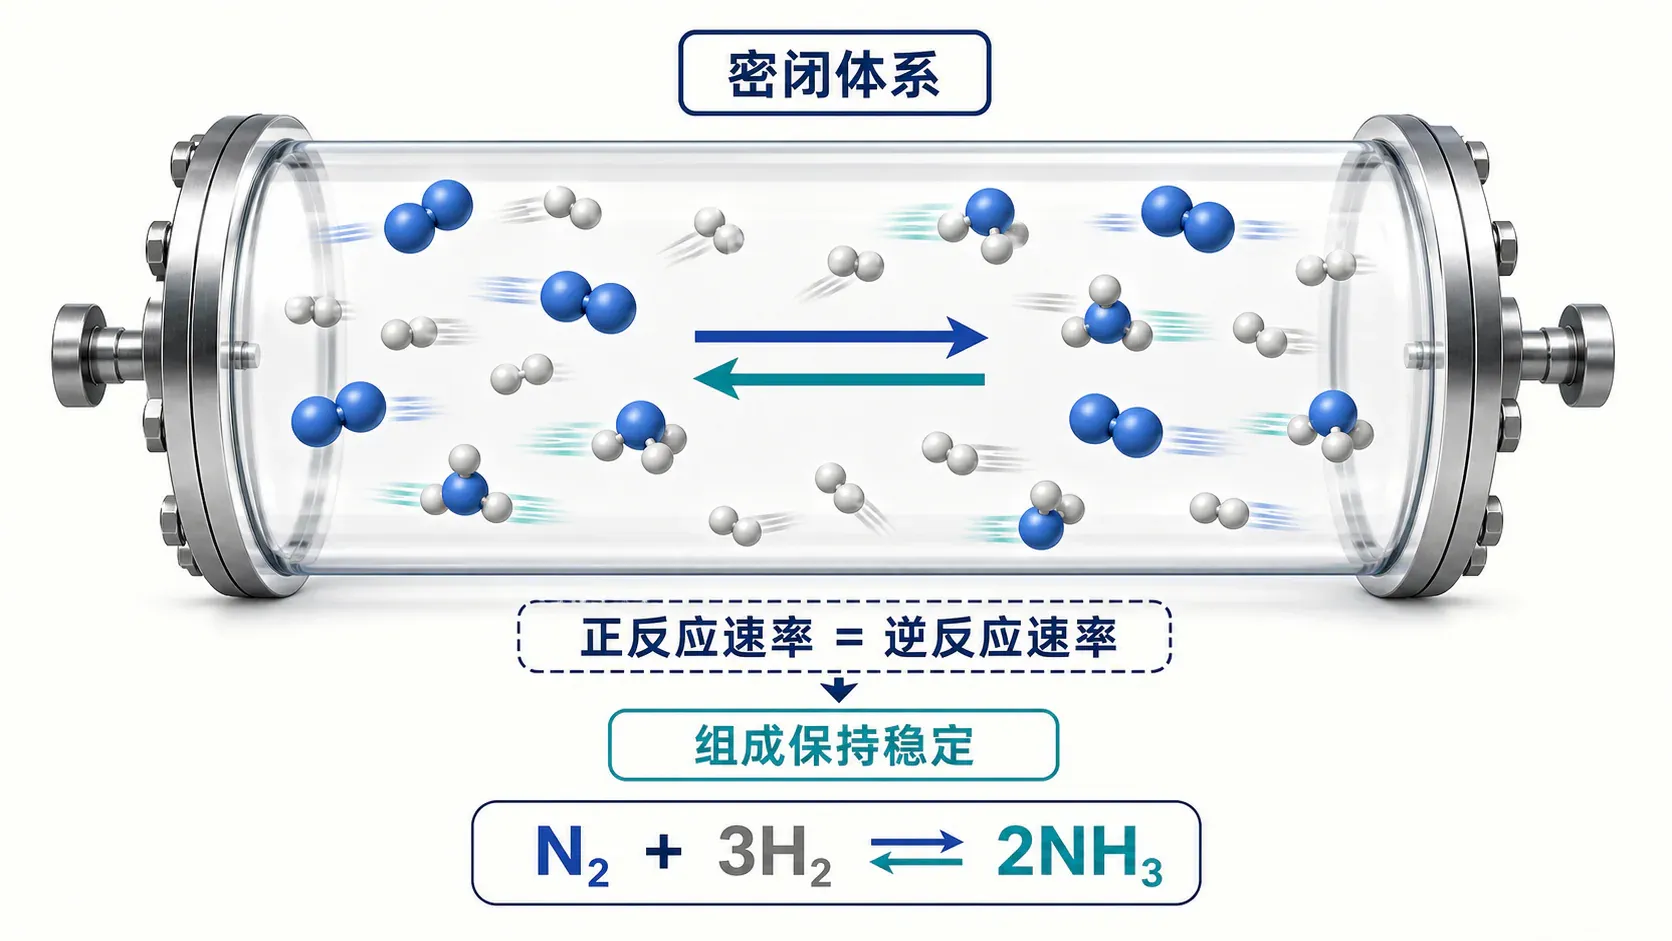
图中另以合成氨展示同一原理:蓝色为氮、白色为氢,分子是局部取样示意,数量不提供平衡组成或速率的定量读数。
这就是化学平衡。对一个在一定温度下发生的可逆反应,达到平衡时有两个同时成立的判断:
- 正反应速率等于逆反应速率,记作
v正 = v逆; - 各组分的宏观量,例如浓度、分压、颜色或压强,不再随时间发生可测的持续变化。
注意,这是个陷阱:v正 = v逆 不是“正、逆反应都停止了”,也不是“反应物和产物的浓度相等”。它只说两边的变化速率相等。就像两条同样流量的传送带,一条把零件送进仓库,另一条把零件送出仓库;仓库库存不变,并不代表传送带停了,更不代表两条传送带上零件数相同。
普通化学中说一个可逆反应达到平衡,通常默认它处在密闭容器中、温度等条件保持恒定。连续流动的工业装置还可能出现“稳态”:入口和出口使各测量量不变。稳态不一定就是热力学平衡,不能把两个词混用。
先动手看一遍
下方模拟把肉眼看不到的双向转化摊开了。先让它运行,再观察“分子数稳定”的时刻两条速率读数在做什么。
现在自己回答:如果平衡时容器中有 2 mol H₂、2 mol I₂ 和 6 mol HI,能否说“体系没有反应发生”?不能。我们只知道各物质的净变化量为零;分子层面仍在不停地断键、成键和反向转化。这样的平衡叫作动态平衡。
2. 平衡常数:给“平衡偏向”一把尺子
不同反应的平衡状态很不一样。有的达到平衡后产物占大多数,有的却留下大量反应物。怎样把这种“偏向哪边”的信息写成可以比较、可以计算的量?化学家约定:对一般反应
text
aA + bB ⇌ cC + dD在一定温度下,用平衡浓度写成:
text
Kc = ([C]/c°)ᶜ([D]/c°)ᵈ / (([A]/c°)ᵃ([B]/c°)ᵇ)这里的方括号表示平衡时的物质的量浓度;a、b、c、d 来自配平后的化学计量数,而不是你随意填写的指数。Kc 叫浓度平衡常数。对气体反应,也可用各气体的平衡分压写 Kp。更严格的热力学平衡常数由无量纲活度定义。这里采用归一化浓度的教学约定,c° = 1 mol·L⁻¹,每个浓度都先除以 c°;溶液活度还近似忽略活度系数。气体按理想气体近似用 p/p°,p° = 100 kPa。由此定义的 Q、K 都无量纲;浓度型与分压型的数值不可混用,下文省略 c° 的简式均按相同标准浓度代入数值。
你可能会这样想:“反应式里有谁,表达式里就该写谁。”注意,这又是一个常见坑。纯固体和纯液体的活度近似为常数,通常不写进平衡常数表达式。例如:
text
CaCO₃(s) ⇌ CaO(s) + CO₂(g)
Kp = p(CO₂)/p°
这里假设两种纯固体相均存在,其活度取 1,CO₂ 近似理想气体。两种固体都不能凭“加得更多”改变 Kp;在固体确实仍存在的前提下,改变它们的用量也不会直接改变这个平衡表达式。稀水溶液中水的活度近似为 1,也常省略;浓溶液不能无条件照搬这一近似。后面学习酸碱和溶解平衡时,你会不断用到这条规则。
K 的大小告诉你什么,没告诉你什么
K远大于 1:平衡组成通常偏向产物一侧;K远小于 1:平衡组成通常偏向反应物一侧;K接近 1:两侧组分都不能轻易忽略。
这些只是按同一反应式和标准态约定作出的粗略倾向判断;实际平衡浓度与转化率还要结合初始配比、物料守恒及体积或压强计算,不能只凭 K 大小给出产率。K 很大不等于反应“瞬间完成”,K 很小也不等于反应“绝不会发生”。前一章讨论的速率回答“跑得快不快”,这一章的 K 回答“在给定温度下最后偏向哪边”。木柴燃烧的例子就能提醒我们:热力学上有利,不代表无需点火就立刻发生。
平衡常数只对应一个确定的温度和反应式写法。同一反应式倒写,新的常数是原常数的倒数;所有系数同时乘以 n,新的常数是原常数的 n 次方。比较数据之前,先核对温度和化学方程式。
3. 反应商 Q:平衡还没到,先判断该往哪边走
实验或工程现场并不会每次都从“只放反应物”开始。也许装置刚补过原料,也许抽走了部分产品,也许几个物种一开始就混在一起。这时别急着背“多了往哪边移”的口令,先问一个更可靠的问题:此刻的组成,相对于平衡要求的组成,是产物偏多还是偏少?
反应商 Q 的写法和 K 完全相同,但代入的是任意时刻的浓度或分压。以
text
N₂(g) + 3H₂(g) ⇌ 2NH₃(g)为例:
text
Qc = ([NH₃]/c°)² / (([N₂]/c°)([H₂]/c°)³)把 Q 和同温度下的 K 一比,方向就清楚了:
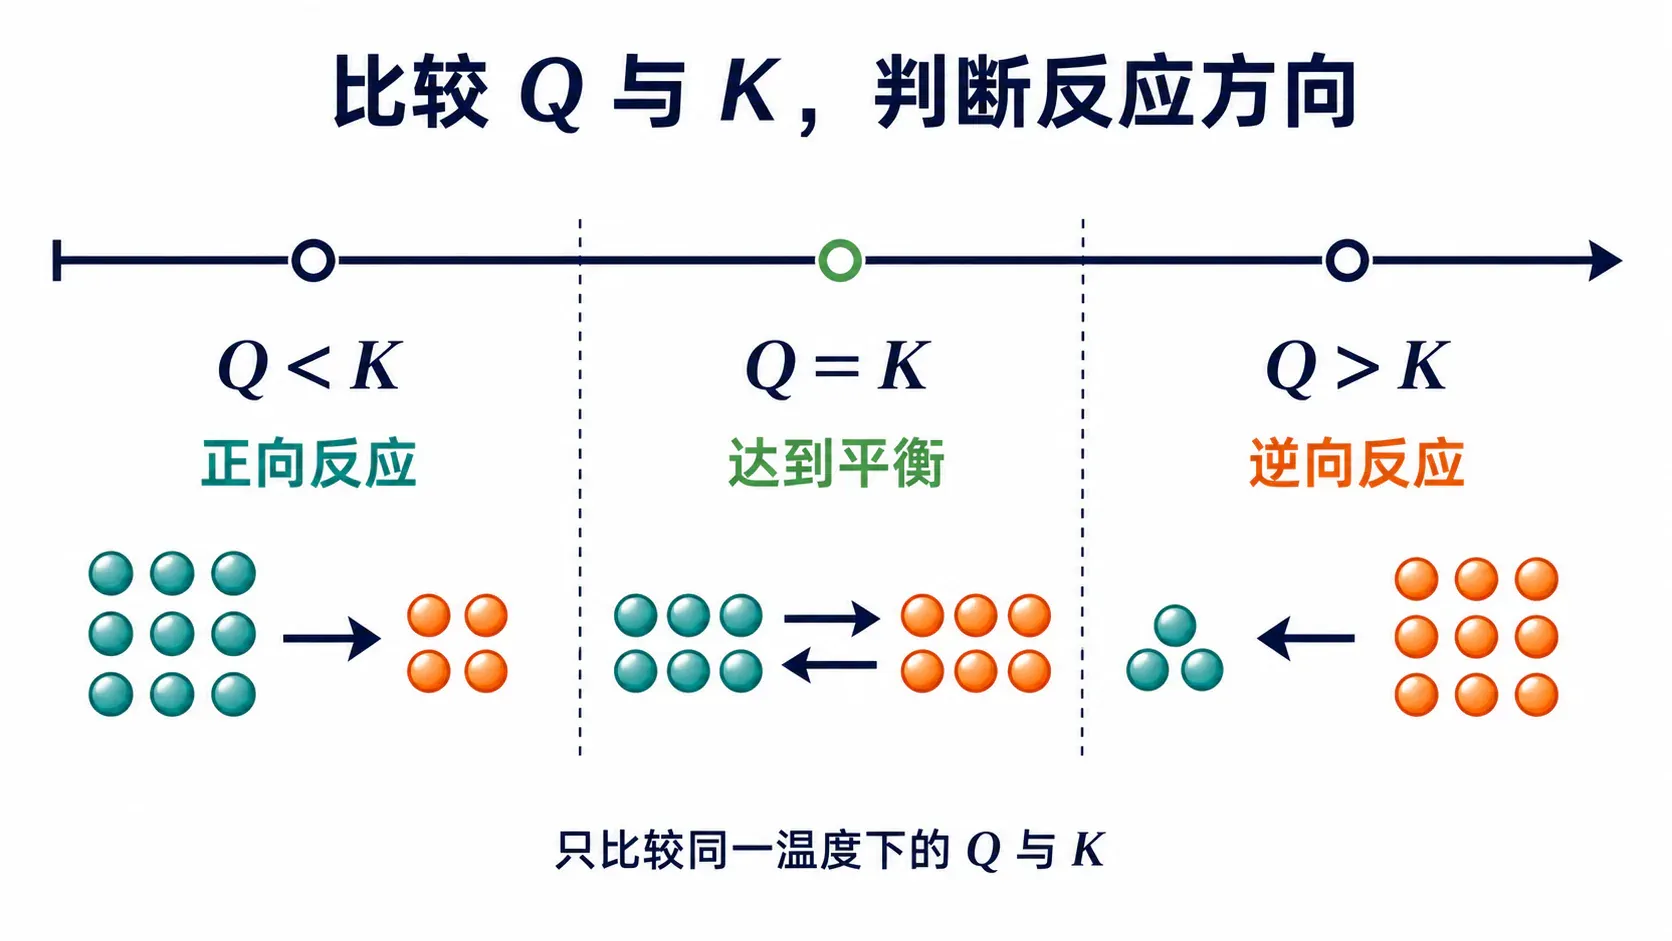
图中彩色圆点仅作反应物、产物的类别图标,不表示元素原子、配平计数或浓度数值;上方线段是 Q 大小的分类轴,不是反应路径。
“无净反应”四个字很关键。微观的正、逆反应仍都在发生,只是彼此抵消。
把直觉交给 Q 检验
试着在下面工具里先凭感觉判断,再点计算。你会发现:只有“增加某物质”这种模糊描述还不够,化学计量数的指数也会影响 Q 改变多少。
解平衡移动题时,把“外界扰动后立即算 Q”当作固定动作,比背口令更稳。在温度及标准态约定不变时,浓度或体积改变不会改变 K,并非 K “来不及改变”。扰动可能先改变 Q;若 Q 偏离 K,体系随后通过净反应使 Q 再次趋向 K。
4. 平衡计算:别让 x 把思路遮住
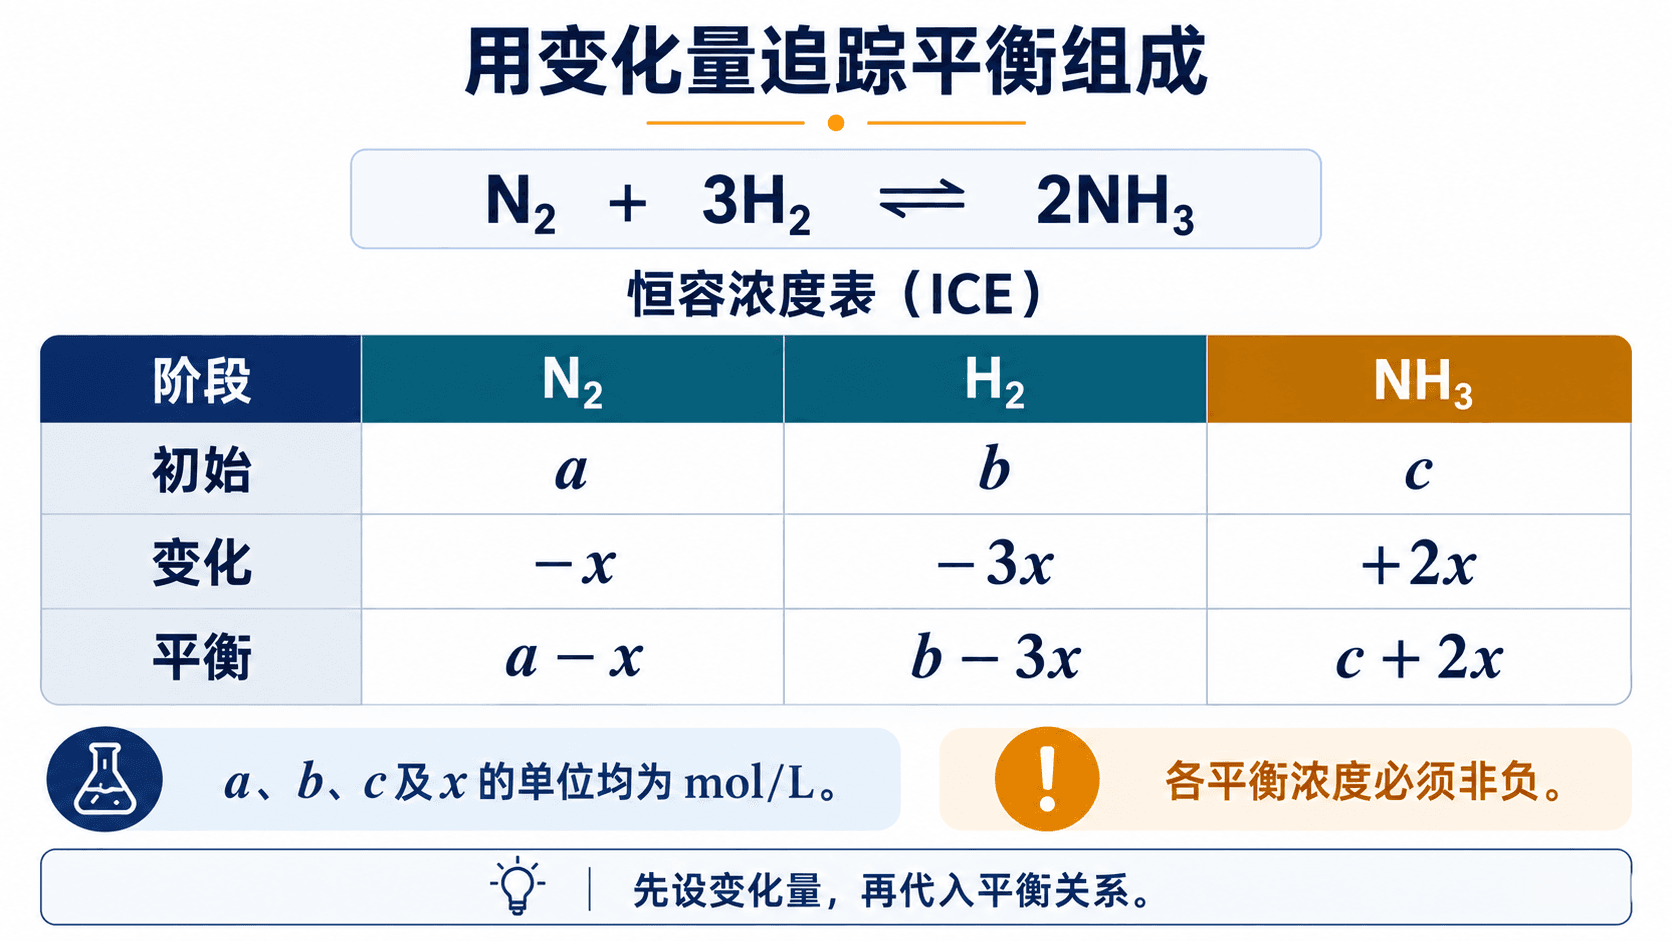
平衡计算常让人卡在代数上,其实骨架很简单:写反应式,列初始量,按化学计量数写变化量,得到平衡量,再代回 K。这个表通常被称作初始—变化—平衡表,简称 ICE 表。
例题:从一组平衡浓度求 Kc
以下为恒温恒容条件下的教学给定数据。反应 H₂(g) + I₂(g) ⇌ 2HI(g) 的起始浓度为 [H₂]₀ = [I₂]₀ = 1.00 mol·L⁻¹,[HI]₀ = 0。给定平衡时 [H₂] = [I₂] = 0.200 mol·L⁻¹。求 Kc,并解释结果。
你可能会先把 0.200 直接塞进公式。可以算出数值,但那会错过一次自检机会:HI 的平衡浓度要不要核对?反应式告诉我们,每消耗 1 份 H₂ 和 I₂,就生成 2 份 HI。
先写出变化量。H₂ 和 I₂ 都从 1.00 mol·L⁻¹ 降到 0.200 mol·L⁻¹,各消耗 0.800 mol·L⁻¹;因此 HI 的生成量为 2 × 0.800 = 1.60 mol·L⁻¹。
写平衡表达式:Kc = [HI]² / ([H₂][I₂])。这里 HI(碘化氢)的化学计量数是 2,所以指数必须是 2。
代入同一时刻的平衡浓度:Kc = (1.60)² / (0.200 × 0.200) = 64.0。
解释而不止报数。Kc = 64.0 大于 1,说明在该温度下平衡组成偏向 HI;但平衡时 H₂ 和 I₂ 仍各有 0.200 mol·L⁻¹,不能写成“反应物完全消失”。
遇到未知平衡组成时怎么办
若题目没有直接给出平衡浓度,在恒容条件下可用 x 表示单位体积的反应进度(即浓度变化参数,单位 mol·L⁻¹),而非单位为 mol 的总反应进度。例如 A + B ⇌ C,初始浓度分别为 a、b、0,若正向进行 x,平衡浓度就是 a − x、b − x、x。代入 Kc 后解方程,并把解放回表中检查三件事:浓度不能为负、变化量与化学计量数一致、所得的 Q 确实等于 K。
不要把初始浓度、变化量和平衡浓度混在同一个表达式中。K 和平衡时的 Q 只能由平衡组成计算;题目给了初始量,不代表它能直接进入 K 的公式。
小练习:先写再展开
某温度下,CO(g) + H₂O(g) ⇌ CO₂(g) + H₂(g) 的 Kc = 4.0。某时刻四种气体浓度分别为 0.50、0.50、2.0、0.50 mol·L⁻¹。体系会向哪一边发生净反应?
5. 打破平衡后,体系怎样“回应”
已经平衡的体系被扰动后,通常会出现净反应,抵消扰动的一部分。这是勒夏特列原理的直觉表述。但它不是万能的“反着来”口诀;不同变量要分开看,尤其要把“平衡位置”和“达到平衡的快慢”分开。
改变浓度:先看谁被加了或拿走了
仍以 N₂ + 3H₂ ⇌ 2NH₃ 为例。在恒温恒容下加入 H₂,分母增大,Q 立刻变小,出现 Q < K,于是净正向反应消耗一部分 H₂、生成 NH₃。若移走 NH₃,分子减小,Q 也变小,结果同样是净正向反应。相反,加入 NH₃ 或移走 H₂,都会使 Q 变大,促使净逆向反应。
这里“抵消一部分”很重要。加了 1 mol H₂ 后,体系一般不会恰好消耗掉 1 mol H₂;它只会重新达到满足 Q = K 的新组成。
改变压强或体积:只盯气体,先数气体计量数
在理想气体近似下,对于恒温气相平衡,压缩容器会使所有气体分压同时增大。若反应两边的气体化学计量数总和不同,Q 会改变,平衡便会移动。对合成氨反应,左侧共有 4 mol 气体计量单位,右侧有 2 mol;减小体积(增大压强)后,平衡趋向气体计量数较少的右侧。
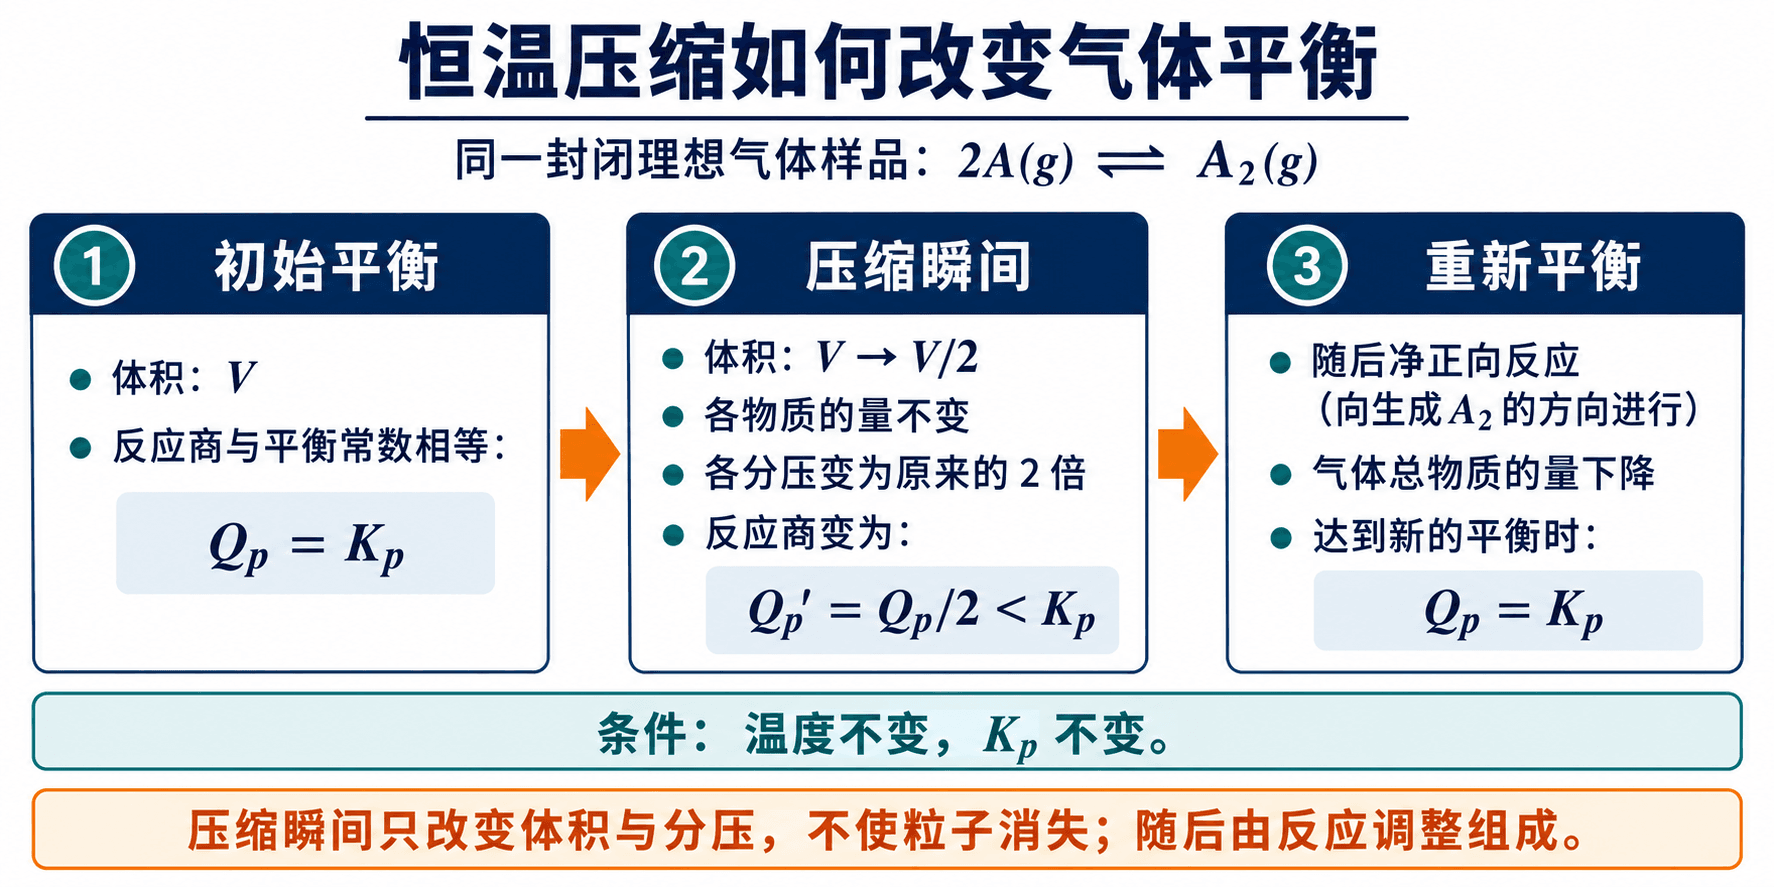
你可能会把它背成“增压总向右”。注意,这是个陷阱:方向由哪一边气体计量数较少决定,不由箭头画在哪边决定。若两边气体计量数相同,例如 H₂ + I₂ ⇌ 2HI,恒温压缩时各分压虽都变大,但 Qp 不变,平衡不移动。固体、液体的量不参与这类“数气体”的判断。
改变温度:真正会改变 K 的扰动
温度不是“再加一点物质”,它改变了平衡常数。下面把热写在一侧,只是帮助记忆吸放热方向的示意;热不是化学物种,不能作为活度因子写进 Q 或 K:
text
放热反应:反应物 ⇌ 产物 + 热
吸热反应:反应物 + 热 ⇌ 产物因此,对放热正反应,升温相当于增加“产物热”,平衡趋向反应物,K 变小;降温则趋向产物,K 变大。对吸热正反应恰好相反。必须先判定正反应吸热还是放热,不能把“升温向右”当通用结论。
催化剂与惰性气体:两个高频误区
催化剂同时降低正、逆反应的活化能,使体系更快到达平衡;它不改变反应物和产物的能量差,因此不改变 K,在相同温度和其他平衡约束下,且不引入显著额外物料或副反应时,也不改变平衡组成。它改变的是“多久到”,不是“最后停在哪个组成”。
恒温下,向恒容容器加入惰性气体时,反应性气体的分压不变,理想气体近似下 Qp 不变,平衡不移动。若恒温恒压加入惰性气体,体积会增大、各反应性气体分压下降,影响则要看气体计量数差;这类题必须先看题设写的是恒容还是恒压。
在情境里检验,不靠口诀
下面的实验台把这些扰动逐项拆开。建议每次先预测,再看理由;如果答案和预想不同,回头检查自己到底混淆了浓度、压强、温度还是速率。
6. 从反应器到水体:平衡不是纸上箭头
化工与材料:合成氨为什么不能只追求低温高压
氨合成的正反应放热,且气体计量数从 4 减少到 2。单从平衡位置看,低温和高压都有利于 NH₃;可是低温会使反应速率变慢,过高压又显著增加设备与能耗负担。实际工艺要在平衡转化率、反应速率、安全和经济性之间取折中,并配合催化、分离产物和循环未反应气体。平衡提供的是方向与限度,工程决策还要同时考虑速率与成本。
环境、生物与食品:水中二氧化碳去哪儿了
水体里的二氧化碳并不只以一种形式存在:
text
CO₂(aq) + H₂O ⇌ H₂CO₃
H₂CO₃ ⇌ HCO₃⁻ + H⁺
HCO₃⁻ ⇌ CO₃²⁻ + H⁺
H⁺ 是水合氢离子的简写;以下关系也可用 H₃O⁺ 并补齐水来表达。
这串平衡影响水的 pH、碳酸饮料的口感,也影响水生环境对外来酸碱扰动的响应。打开饮料瓶时,气相中 CO₂ 的分压骤降,已溶解的 CO₂ 更容易逸出,于是气泡出现;但“气泡多”不只是一个娱乐现象,它是气—液平衡被扰动后重新调整的证据。至于各步酸碱平衡的定量计算,需要下一章的 Ka、pH 与缓冲溶液工具。

图中箭头只表示无机碳物种之间的联系,省略了反应中的水与 H⁺;配平关系以上方方程式为准。右侧色带是装饰,不能据此读取 pH 或各物种比例。
同一个平衡概念会在不同专业换一件外衣:药学中是药物在不同介质中的存在形式,食品中是气体溶解与风味稳定,环境中是污染物的分配与迁移,材料中是高温处理时的气氛控制。共同的问题始终是:在给定条件下,体系的组成最终受什么约束?
本章带走的判断顺序
遇到化学平衡问题,不妨按下面顺序给自己“刹车”,避免一眼看箭头就下结论:
- 写清配平的可逆反应式,并确认温度等条件;
- 若问是否达到平衡,比较
Q与K;若问计算,先列初始—变化—平衡表; - 若体系受到扰动,先判断
Q在扰动瞬间怎样改变;只有温度变化才直接改变K; - 涉及压强时只统计气体,并检查两边气体计量数是否不同;
- 最后把“平衡位置”与“反应速率”分开写,特别警惕催化剂这个陷阱。
章末自测
- 平衡时
v正 = v逆,是否意味着反应物与产物浓度一定相等?
- 对放热的气相反应,升高温度后
K怎样变?加入催化剂后K怎样变?
- 为什么本章不能用“增压一律向右”来判断平衡移动?
下一章我们会把这个统一框架落到水溶液:氢离子从哪里来、弱酸为何不能完全电离、缓冲体系又怎样抵抗 pH 改变?化学平衡的箭头不会消失,只是换成更贴近生物、环境和分析实验的语言。