PCR技术
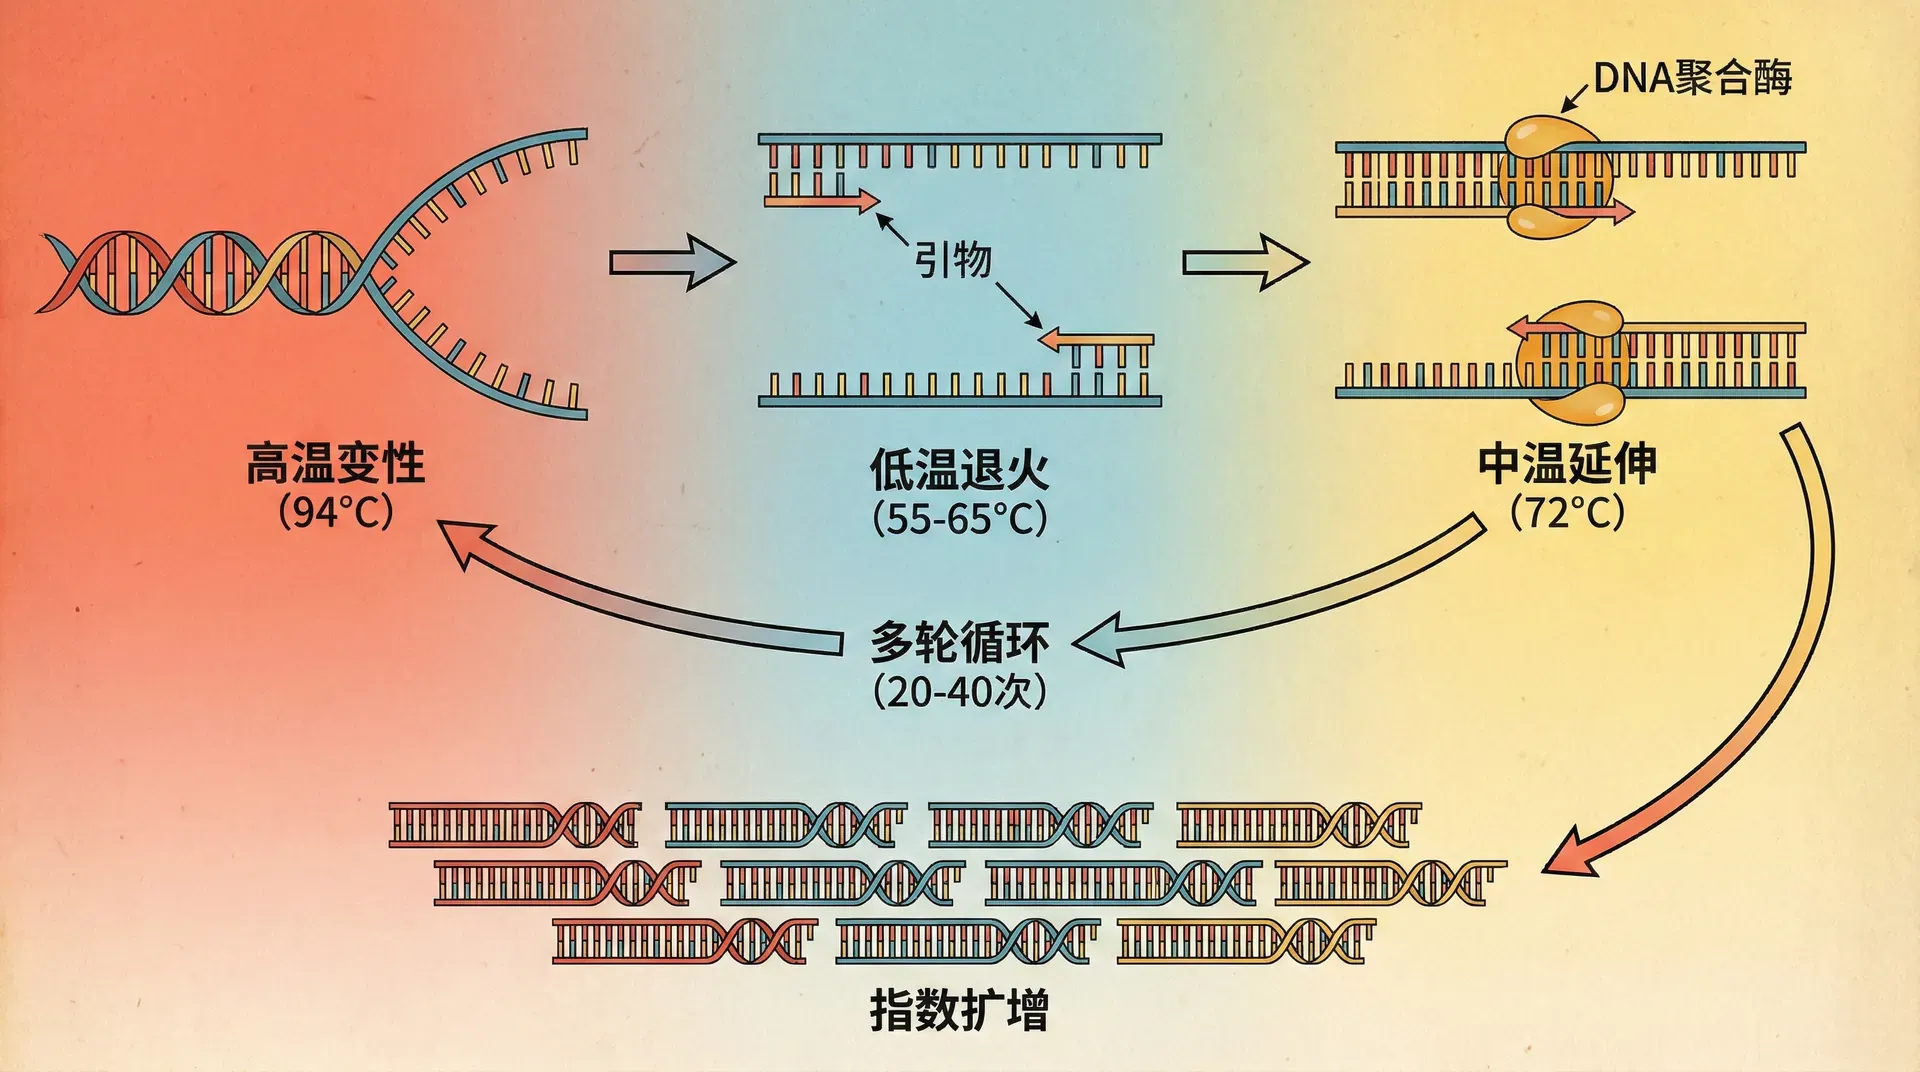
聚合酶链式反应(PCR, Polymerase Chain Reaction)通过一对引物和耐热DNA聚合酶选择性扩增目标序列,使少量核酸能够进入后续鉴定或定量流程。它的价值不只在扩增倍数,更在于靶标边界清楚、结果可设对照并能与其他检测方法衔接。
该技术利用耐高温DNA聚合酶通过温度循环对目标DNA进行指数级扩增,只需极微量的初始样本,即可在数小时内获得大量DNA拷贝。因此,PCR很快成为基因检测、临床诊断(如病原体检测、遗传病筛查)、法医鉴定(如亲子和刑事案件DNA比对)、食品安全(如转基因检测、致病菌筛查)等众多领域的标准工具,被誉为“分子复印机”或“DNA扩增器”。
PCR借用了DNA聚合酶依赖模板和引物延伸的原理,在体外通过反复变性、退火和延伸选择性扩增目标片段。它与细胞内复制在酶体系、模板范围和调控方式上差异很大,因此更准确的理解是“重构了几个必要步骤”,而不是复制完整的体内过程。
变性:在90-95℃高温下,将DNA双链加热解链,变性为单链。
退火:将温度降低至50-65℃,人工合成的引物与目标DNA序列特异性结合。
延伸:在72℃下,耐热DNA聚合酶沿着模板链扩增合成新的DNA链。
通过上述循环流程反复进行数十轮,即可实现目标DNA的指数级扩增。
PCR的发明使科学家可以通过极微量线索(如一根毛发或一滴血)获得充足DNA进行分析,这在刑侦物证鉴定中具有重大价值。例如,通过PCR技术,公安部门建立起全国DNA数据库,有效促进了案件侦破和冤假错案的纠正。
在PCR反应体系中,合理搭配的各组分对于扩增的成功与否至关重要。一个典型的PCR反应体系一般包含以下五大关键成分:
- 模板DNA:含目标序列的样本。用量、纯度和完整性要求随样品与检测目的变化;模板过多也可能带入抑制物。
- 引物:一对与目标两侧序列互补的短DNA,为聚合酶提供3′端并界定扩增区域。设计时要同时考虑特异性、熔解温度和二聚体。
- DNA聚合酶:Taq酶适合许多常规PCR;需要更高保真度、长片段或特殊末端时应选择相应酶。
- dNTPs:提供四种脱氧核苷酸底物。常规体系多采用等摩尔混合物,主要为了保持配方和离子平衡;聚合酶类型与反应条件对错配率的影响更直接。
- 缓冲体系与Mg²⁺:维持酶所需的pH和离子环境。Mg²⁺浓度会同时影响活性、特异性和dNTP有效浓度,应随试剂体系优化。
除此之外,有时还会根据实验需求添加特定的辅助组分,例如BSA、DMSO等,以进一步优化特定模板的扩增条件。各组分的浓度配比、纯度及其协同作用都会直接影响PCR的扩增效率、准确性和特异性,是PCR实验优化的关键之一。
PCR反应的三个基本步骤
每个PCR循环包含三个温度阶段,每个阶段都有明确的生化反应发生。在变性阶段,反应温度升高至94-96℃,DNA双螺旋结构中的氢键断裂,两条互补链分离成为单链状态。这个过程通常持续15-30秒,时间过短会导致变性不完全,而时间过长则可能损伤DNA聚合酶的活性。
退火阶段的温度取决于引物的序列组成,一般在50-65℃之间。在这个温度下,引物能够通过碱基互补配对与模板DNA上的目标序列结合。退火温度的选择需要在特异性和效率之间取得平衡:温度过高,引物难以结合,扩增效率降低;温度过低,引物可能与非目标序列结合,产生非特异性扩增产物。
延伸阶段在72℃进行,这是Taq DNA聚合酶活性最佳的温度。聚合酶从引物的3'端开始,沿着模板链逐个添加互补的脱氧核苷酸,合成新的DNA链。延伸速度大约为每分钟1000个碱基对,因此延伸时间需要根据目标片段的长度来设定。

上方展示了一个完整PCR循环中的温度变化过程。从图中可以看出,温度在三个特定数值之间快速切换,每个温度平台对应一个特定的生化反应。整个循环通常在2-5分钟内完成,这种快速的温度变化需要高精度的热循环仪来实现。
PCR扩增的指数特性
PCR技术最显著的特点是其指数级扩增能力。在理想条件下,每经过一个循环,目标DNA片段的数量就会加倍。如果初始模板有N个拷贝,经过n个循环后,理论上可以得到N×2ⁿ个拷贝。这意味着仅需25-35个循环,就能将单个DNA分子扩增到数百万甚至数十亿个拷贝。
PCR能够从少量核酸中扩增指定区域,但“样本少”不等于可以一次检测任意多种疾病。新生儿筛查项目的病种、样本和方法由公共卫生方案决定,有些采用生化或质谱检测,阳性筛查结果还需确认诊断。PCR的作用应具体到靶序列和检测流程。
然而,扩增效率并非始终保持在100%。在反应的初期,由于反应组分充足,扩增效率接近理论值;但随着循环数的增加,dNTPs等反应底物逐渐消耗,扩增产物之间也会发生竞争性重新退火,导致扩增效率下降。最终,反应进入平台期,产物量不再显著增加。
实时荧光定量PCR技术
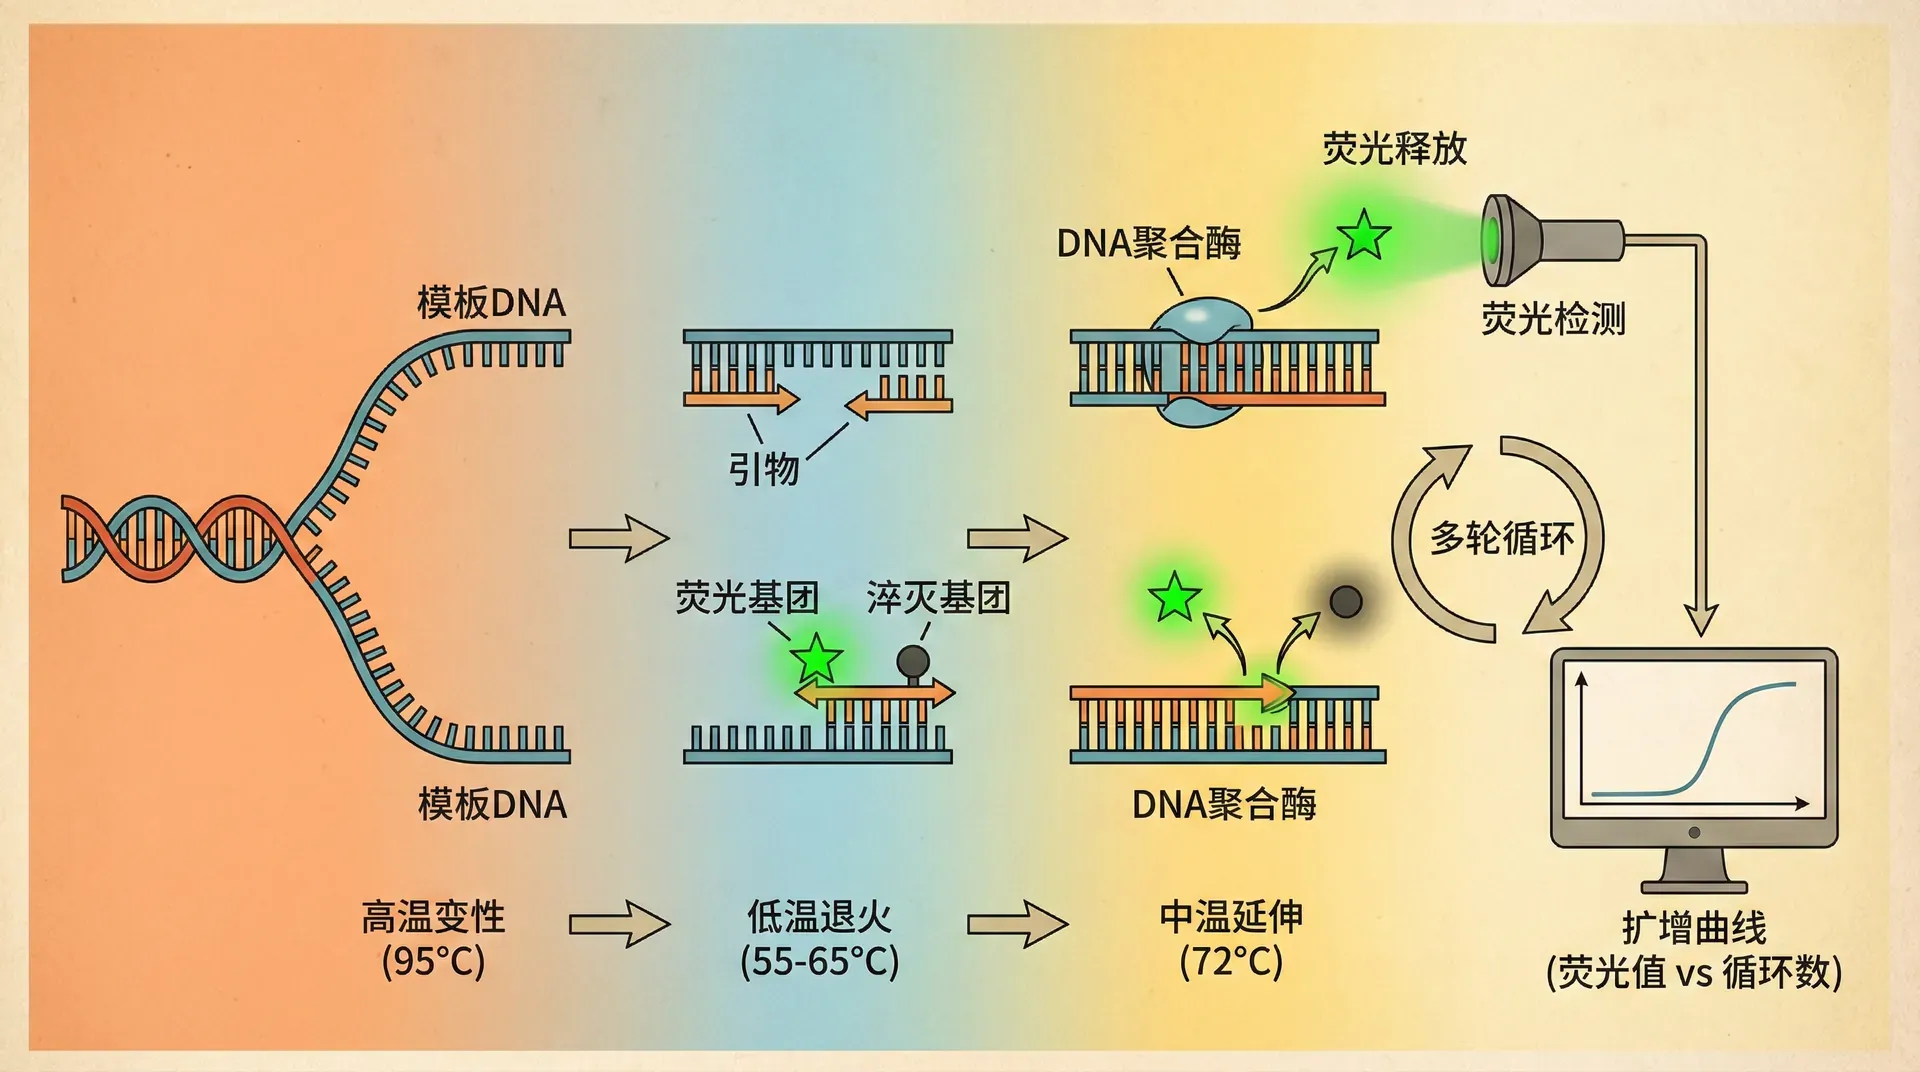
实时荧光定量PCR在扩增过程中采集荧光信号,可在校准曲线或经验证的相对定量模型下估计初始模板量。结果受扩增效率、阈值设定、抑制物、逆转录和归一化方法影响,不能仅凭出现一条扩增曲线就称为“精确定量”。
qPCR技术的核心是在反应体系中加入荧光染料或荧光探针。随着PCR扩增的进行,产物量不断增加,荧光信号也相应增强。仪器在每个循环结束时采集荧光信号,绘制出荧光强度随循环数变化的曲线。当荧光信号达到设定的阈值时所对应的循环数称为阈值循环数(Ct值),Ct值与初始模板量呈对数线性关系:初始模板越多,达到阈值所需的循环数越少。
当两份反应扩增效率接近100%、阈值设置一致且其他条件相同时,初始模板相差两倍约对应一个Cq值差。实际分析应报告扩增效率和质控结果;Cq并不是可以跨试剂、仪器和批次直接比较的绝对量。
病原核酸检测的判定阈值由具体试剂盒、靶标、样本类型和质控规则确定,不能用20—35作为统一阳性区间。较低Cq通常表示该反应管中靶核酸较多,但采样质量、病程和扩增效率都会影响结果;单个Cq值不能直接等同于体内病毒载量,更不能单独判断传染性。
qPCR技术使用的荧光检测方法主要分为两类:
-
非特异性染料法
- 采用能够结合双链DNA的荧光染料(如SYBR Green)
- 成本低廉
- 无法区分特异性产物和非特异性扩增或引物二聚体
-
特异性探针法
- 使用带有荧光基团的寡核苷酸探针
- 只有探针与目标序列结合并被聚合酶的5'外切酶活性降解时,才会释放荧光信号
- 特异性高,但成本较高
这张图展示了三个不同初始浓度样本的qPCR扩增曲线。水平虚线代表荧光阈值,曲线与阈值的交点对应各自的Ct值。从图中可以清楚地看到,初始模板浓度最高的红色样本最早达到阈值(Ct=15),而浓度最低的蓝色样本则需要28个循环才能达到阈值。三条曲线的形状相似,但在时间轴上发生了平移,这正是利用Ct值进行定量分析的理论基础。
逆转录PCR(RT-PCR)技术
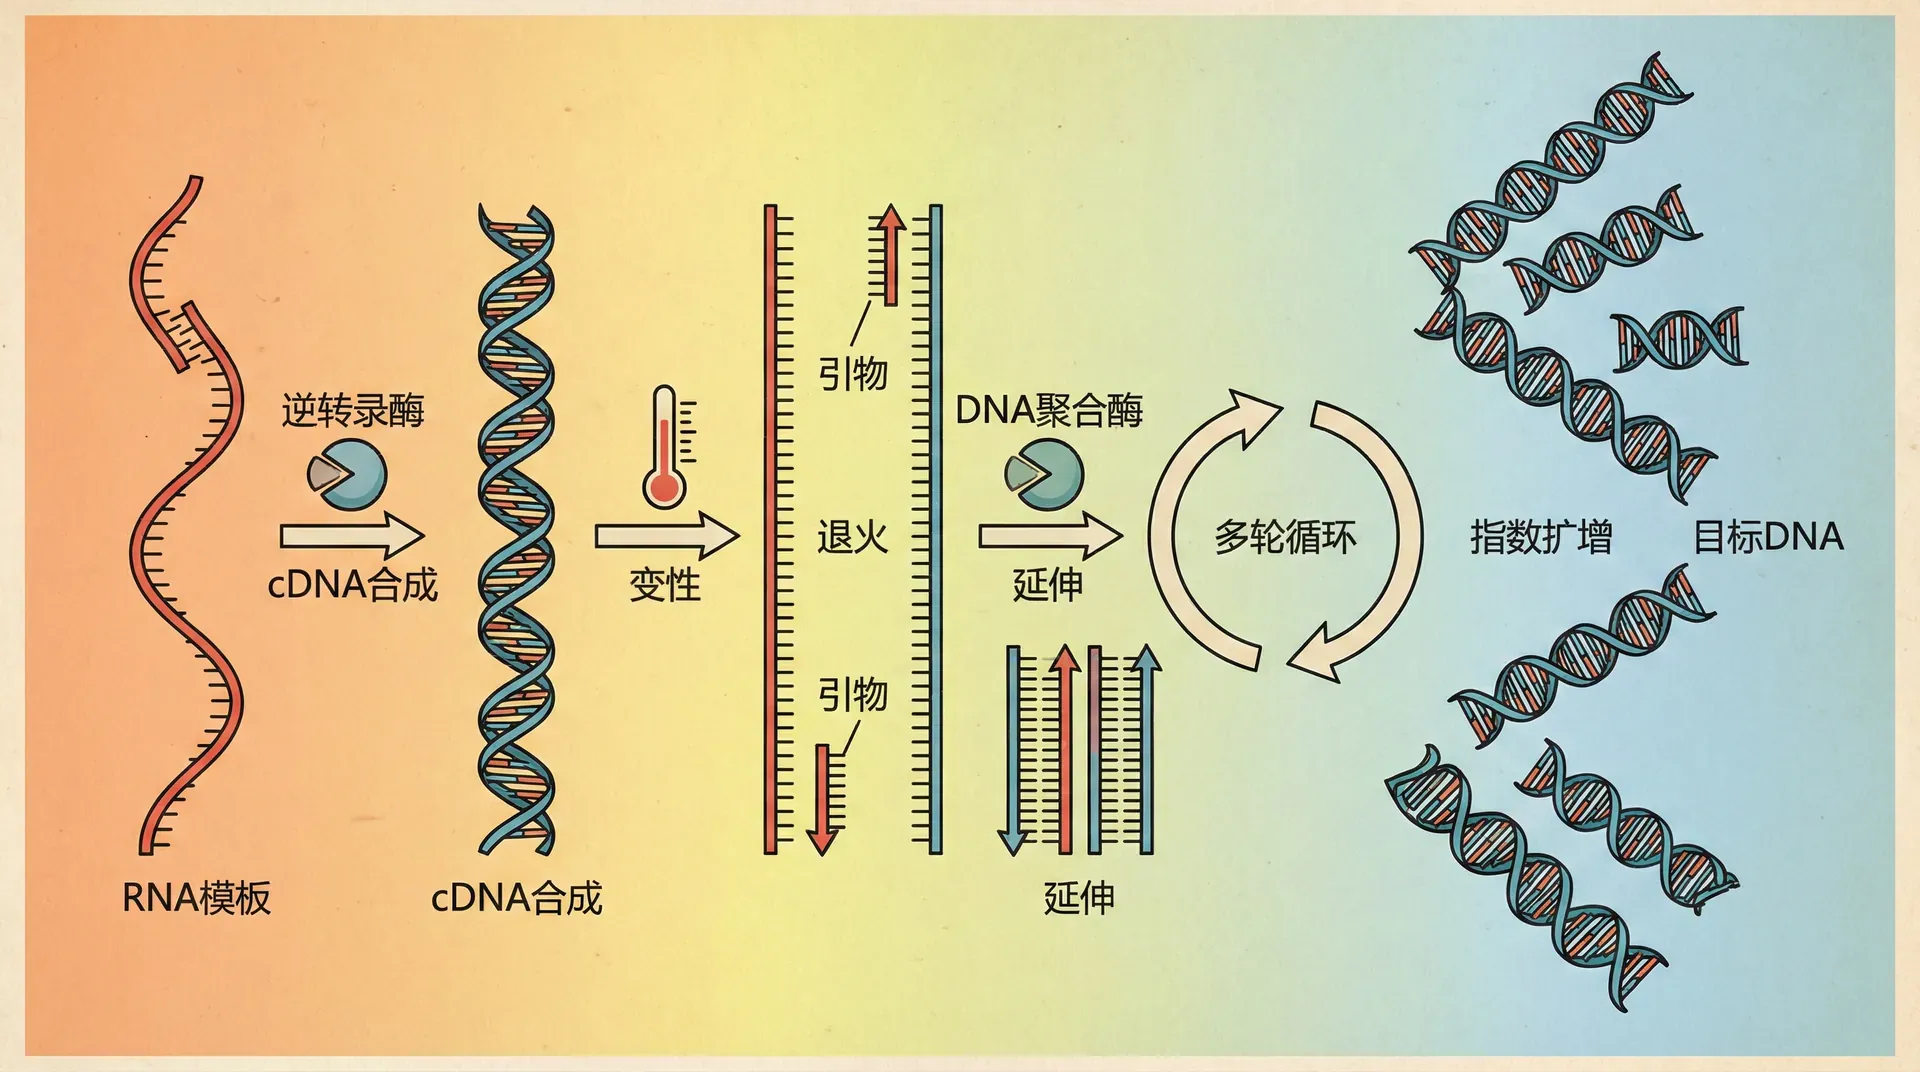
在分子生物学和医学检测中,许多目标是RNA,例如mRNA表达或流感病毒、SARS-CoV-2等RNA病毒的基因组。乙型肝炎病毒的基因组主要是部分双链DNA,不应列作RNA病毒实例。RNA不能直接作为常规DNA聚合酶PCR的模板,因此需要先逆转录为cDNA。
为了解决这一难题,逆转录PCR(Reverse Transcription PCR,简称RT-PCR)技术应运而生。RT-PCR技术首先利用逆转录酶把RNA反转录生成互补DNA(cDNA),然后再以cDNA为模板进行后续的PCR扩增,从而实现对RNA水平的间接检测。
RT-PCR先把RNA逆转录为cDNA,再进行PCR扩增,适用于RNA病毒检测、转录本分析和剪接研究。基因表达差异可以辅助疾病研究或某些经验证的临床检测,但肿瘤分型通常还要结合病理、免疫组化、基因扩增或测序等证据;ER、PR和HER2也不能笼统写成主要由RT-qPCR完成。
常见逆转录引物类型与应用场景
逆转录反应通常依赖三类引物,选择合适引物类型有助于提升产物的覆盖度和特异性:
-
随机引物
- 由短随机序列组成,可在RNA的多个位置起始逆转录,因此会覆盖mRNA、rRNA、tRNA及其他RNA。
- 适合需要广泛RNA覆盖或样品已有一定降解的场景,但不同转录本的覆盖均一性仍需评估。
- 非目标RNA也会消耗反应能力,若只测少数基因,背景和定量偏差可能增加。
-
寡聚(dT)引物
- 与真核mRNA的poly(A)尾结合,能够相对富集成熟、带poly(A)尾的转录本。
- 适合许多真核mRNA表达研究,可减少rRNA带来的非目标cDNA。
- 不适用于多数原核RNA和不带poly(A)尾的RNA;RNA降解或距离3′端过远还可能造成位置偏倚。
-
特异序列引物
- 按目标RNA设计,只在互补区域启动逆转录,适合少数预先指定的靶标。
- 靶向性较高,可用于表达分析或病原检测;结果是否可定量还取决于扩增效率、标准或参考基因以及质量控制。
- 每个目标需要单独设计和验证,难以覆盖未知转录本,也可能受靶区变异或RNA结构影响。
例如,假如科学家要检测新冠病毒(SARS-CoV-2)是否存在于患者样本中,会选择针对病毒基因组特定区域(如N基因或ORF1ab)的特异性引物进行RT-PCR。对于全基因表达分析,则多用寡聚(dT)或随机引物以获得更全面的cDNA信息。
新冠病毒核酸检测广泛采用的是RT-qPCR技术。新冠病毒是一种RNA病毒,检测流程为:首先利用逆转录酶将病毒RNA转录为cDNA,随后通过qPCR扩增并实时检测信号。通常采用一步法试剂盒,在同一反应管内连续完成逆转录和扩增,提高操作便捷性并减少样品损失。
RT-PCR实验流程与质量控制要点
RT-PCR对RNA样本的质量要求极高。RNA极易降解,从样本采集、RNA提取、储存到逆转录过程,每一环节都需严格防止RNA酶污染。为降低降解风险,实验人员需佩戴一次性手套、使用无RNA酶耗材,并定期对工作区进行去RNA酶处理。
基因表达定量常使用一个或多个参考基因校正样本间差异。β-actin、GAPDH或18S rRNA并非在所有组织、处理和疾病状态下都稳定,选用前应验证表达稳定性;逆转录阴性对照、无模板对照和适当阳性对照也用于区分基因组污染、试剂污染和体系失效。
RT-PCR/RT-qPCR常见应用举例

主要核酸检测技术对比
-
常规PCR
适用于DNA片段扩增、基因克隆等基础实验。
优势在于操作简单,仪器与试剂成本低,推广普及程度高。
局限为只能终点检测,无法对扩增产物进行实时定量分析。 -
qPCR
主要用于目标DNA的相对定量,或借助校准品估算拷贝数,也可用于经验证的病原体检测。
优点是可在封闭体系中实时跟踪信号,并在合适标准、效率和质控条件下进行定量;局限包括抑制物、阈值设置和扩增效率带来的偏差。 -
RT-PCR
用于RNA病毒检测、基因表达水平分析等,将检测范围扩展到RNA层面。
优势是实验适用范围大大提升,可以检测RNA分子。
局限性在于RNA极易降解,逆转录反应对实验环境和操作人员要求较高。 -
RT-qPCR
广泛用于基因表达精确定量、病毒载量动态检测等。
优点是融合了RT和qPCR优势,具备高灵敏度、高通量、实时动态定量能力。
技术门槛高,对操作环境和实验者要求严格,且仪器和试剂耗材成本最高。
RT-PCR把RNA信息转换为可扩增的cDNA,qPCR则用荧光信号跟踪扩增。选用方法时要先区分“是否含逆转录”和“是否实时定量”,再依据靶标、样品质量、检出限和对照设计判断结果能支持多强的结论。
PCR质量控制与问题排查
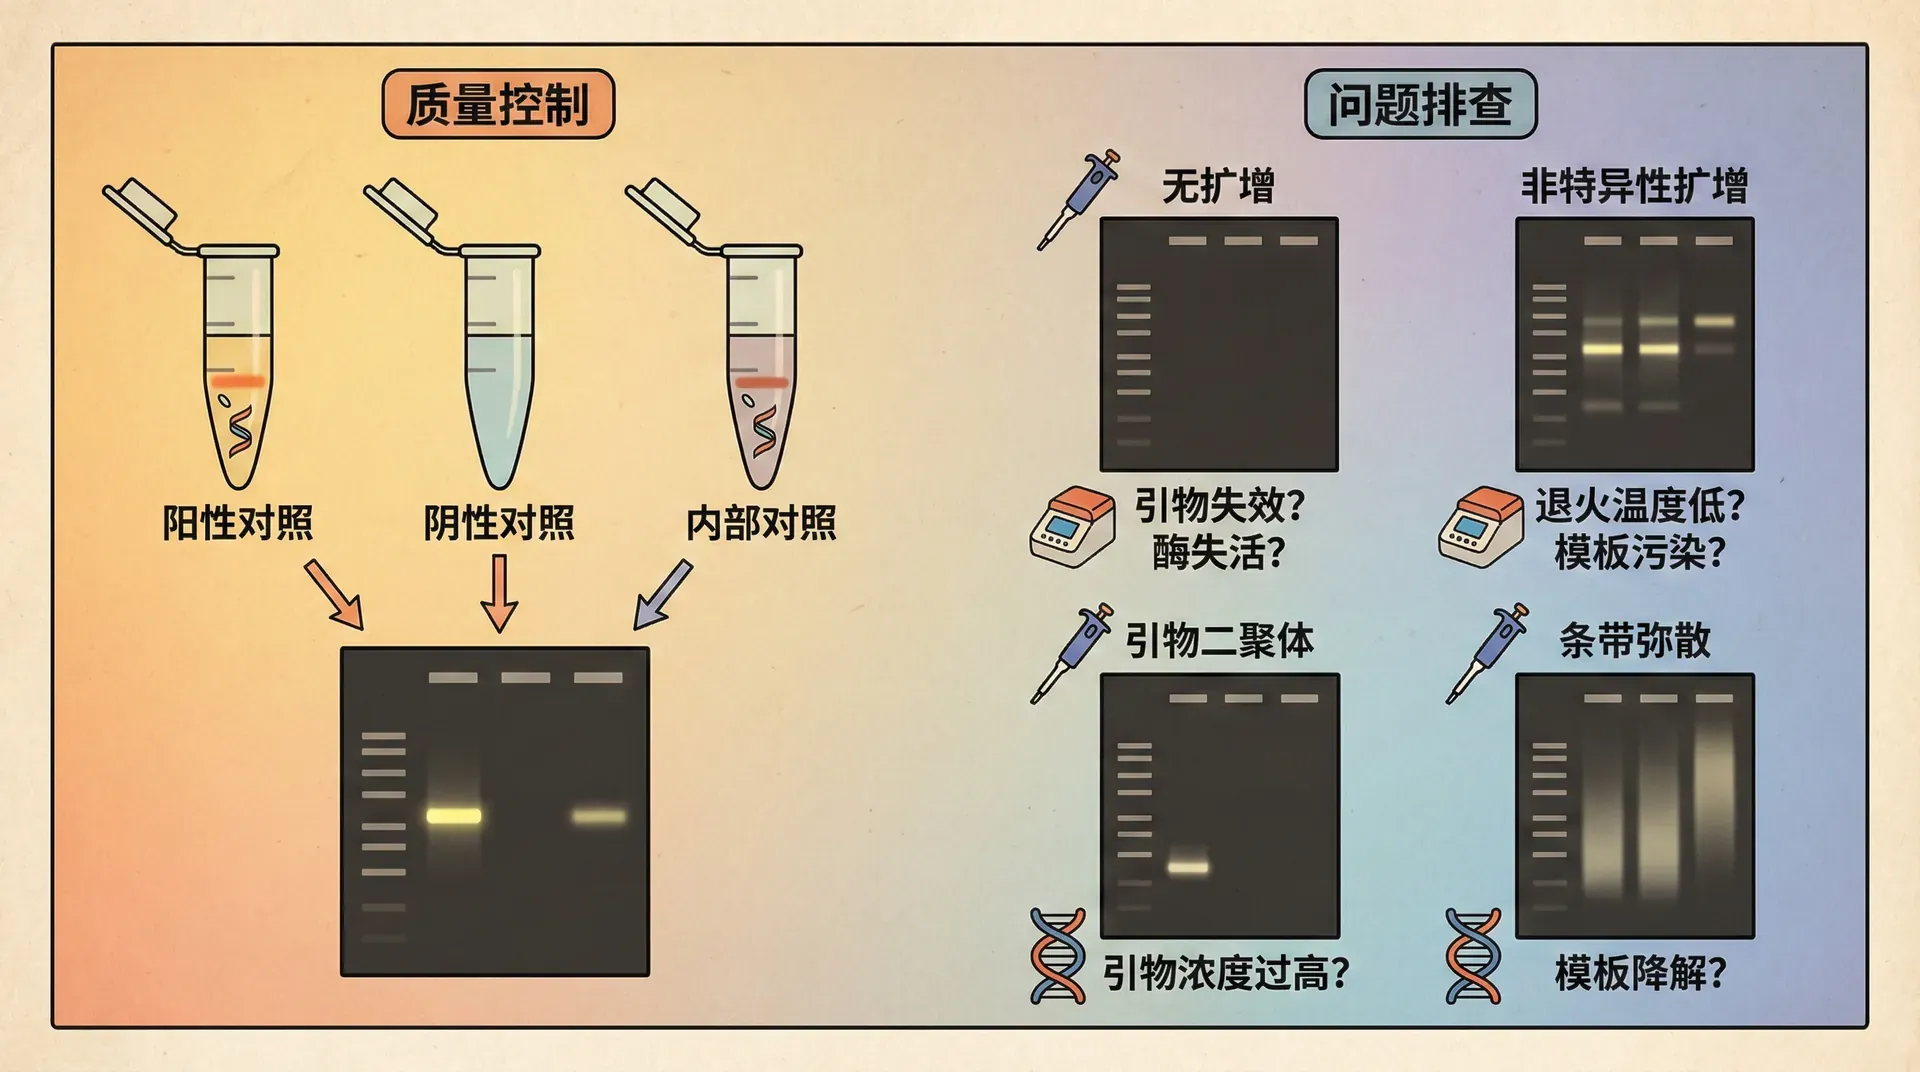
PCR技术原理虽简单,但实际操作中极易受到多种因素的影响,因此建立全流程的质量控制体系至关重要,涵盖样本处理、反应配置、扩增程序和结果分析等环节。首先,防止污染是核心,尤其要避免扩增产物回流引起的假阳性。实验上常通过物理分区、专用耗材与移液器以及单向操作流程等手段,有效降低污染风险。此外,每次实验必须设立阳性、阴性和空白对照,分别用于验证体系有效性、检测污染和监控试剂本身的问题,任一对照异常都意味着数据不可信。
引物长度和GC含量可用18—25 nt、40%—60%作为设计起点,但并非硬性规则。更关键的是靶序列特异性、熔解温度匹配、二级结构、二聚体和扩增子特征。3′端适度GC有时有利于稳定结合,问题在于过强自互补或非特异结合,不能概括为“3′端不宜富含GC”。
遇到扩增失败、多条带、信号拖尾等现象时,应系统分析可能原因:
-
无产物常见原因:
- 模板质控不合格
- 引物设计问题
- 退火温度过高
- 酶失活
-
非特异性扩增可能与以下因素相关:
- 引物设计不合理
- 退火温度设定不当
- 离子(如Mg²⁺)浓度异常
- 循环数过多
针对这些问题,可采取的优化措施包括:
- 优化退火温度
- 调整引物或镁离子(Mg²⁺)浓度
- 采用触降PCR等技术策略
这些方法通常能有效提升扩增质量。
临床PCR检测更需高度重视质量控制,严防假阴性与假阳性:前者可能导致漏诊、延误治疗,后者则带来误判和不必要的医疗决策。因此,操作流程要严格规范,检测人员需经过专业培训和考核。
数字PCR、多重PCR和巢式PCR分别服务于绝对分区计数、同时检测多个靶标或提高特定场景灵敏度,也各自增加了成本、设计难度或污染风险。学习PCR的重点是把引物、扩增效率、对照和判读阈值连接起来,并在异常时沿样品、试剂、程序和分析步骤逐项排查。