定量分析中的化学平衡
实验员把一份水样调到合适的酸度,再加入试剂,溶液没有立刻给出“样品中含多少”的答案。溶液里的离子会解离、结合、沉淀,甚至改变氧化还原状态。你明明加进去了 的金属离子,真正还能和试剂相遇的游离金属离子却可能只剩很小一部分。
这听上去像是在给定量分析添麻烦,但恰好相反:只要能把平衡关系算清、把条件控制住,化学反应就会成为一把可靠的“量尺”。本章不急着讲四种滴定怎样操作,而是先回答它们共同依赖的问题:反应会往哪边走?溶液中究竟有哪些粒子?哪些条件会悄悄改变可测的游离粒子浓度?
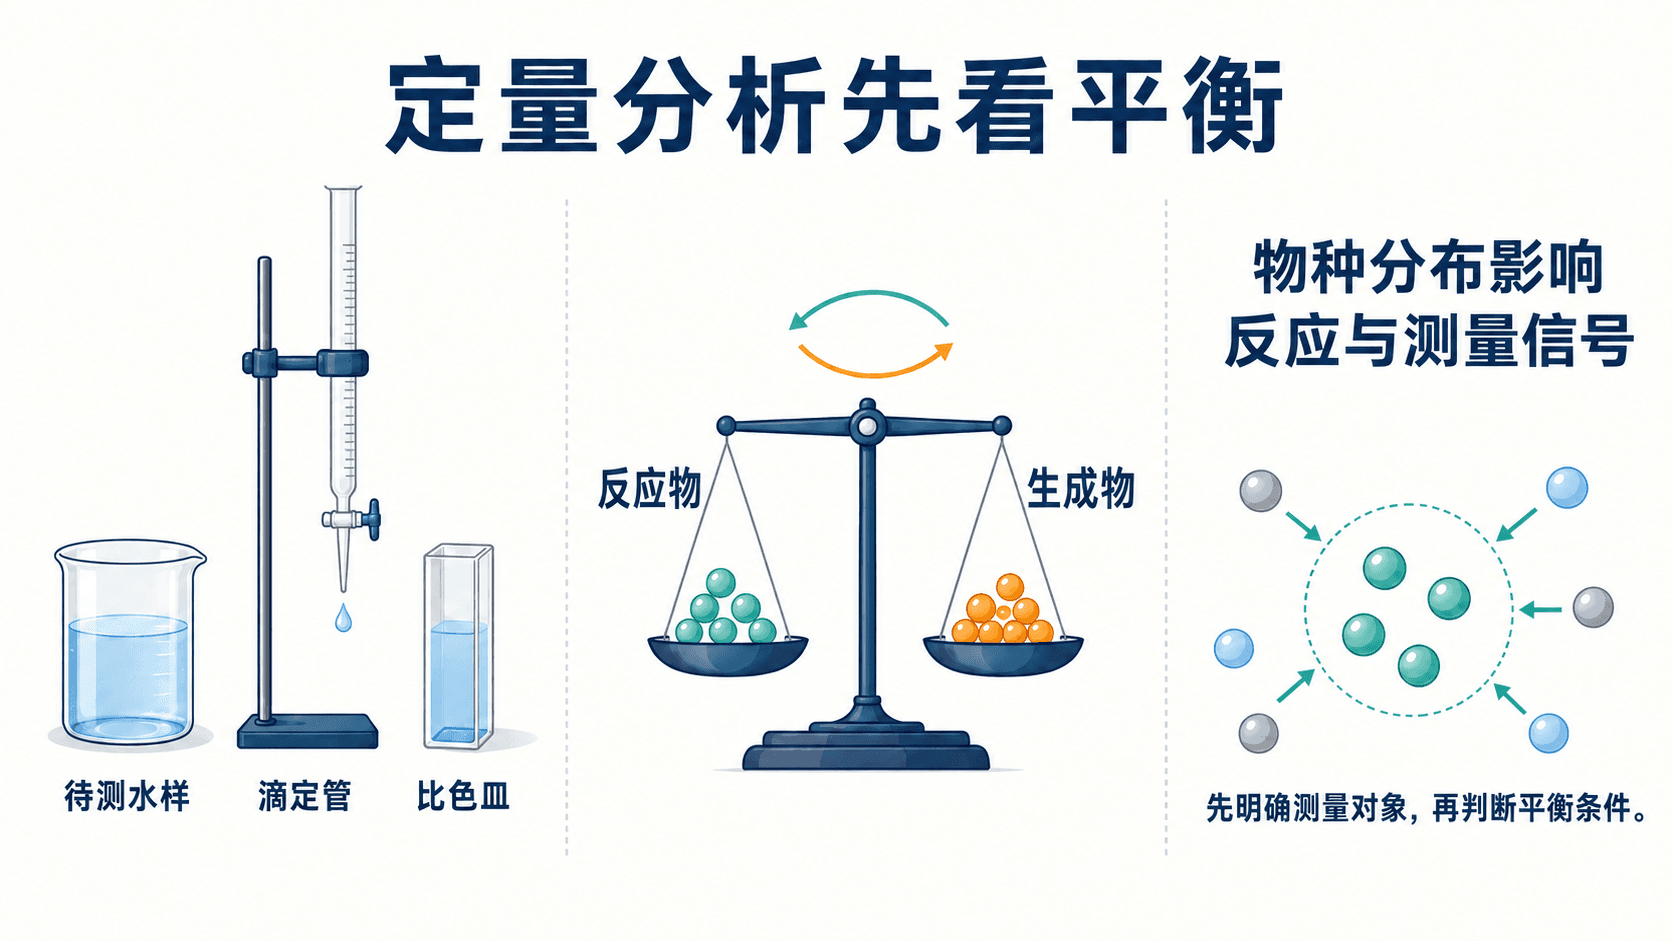
定量分析关注的不是“投进了多少试剂”,而是平衡后哪些粒子仍能参与目标反应。
一份样品里,反应究竟走到了哪一步
先制造一个很真实的困境。你想用一种试剂测定水中的某离子,于是按反应式把试剂加到“理论上正好反应”的量。可测定结果偏低。你可能会先怀疑移液管、天平或终点判断;这些当然值得检查,但还有一个更根本的问题:反应是否在测定条件下足够完全地朝目标方向进行?
对一般反应
平衡常数描述的是在一定温度下,体系达到平衡时各种物种活度之间的固定关系。基础计算中,稀溶液常先用浓度近似活度;此时可把它理解为“生成物一侧与反应物一侧按化学计量数幂次组成的比值”。注意,幂次来自配平系数,不是随手写上去的装饰。
不过,拿到一个平衡常数还不能立刻宣布反应向哪边走。混合溶液刚配好时,应先按当时浓度算出反应商 ,再与 比较:
- :相对而言生成物不足,净反应倾向生成物方向;
- :相对而言生成物过多,净反应倾向反应物方向;
- :体系已处于平衡。
“净反应倾向”不是说反向反应消失了。平衡状态下正、逆反应仍在微观上进行,只是速率相等,宏观浓度不再改变。分析题里把“平衡”误写成“反应停止”,就像把两条同样繁忙的相向车道误看成没有车流一样。
定量分析中的“反应完全”通常是方法学上的近似要求:在选定条件下,目标反应向预期方向进行得足够彻底,使残留误差小到方法允许的范围。它不等于每一个分子在理论上都必然转化。
先用互动实验把 和 放在同一把刻度尺上。调节反应物或生成物的相对量,观察为什么同一条反应式在不同初始状态下会有不同的净变化方向。
真正的计算不是一条式子,而是三本账
你可能会想:既然有平衡常数式,把未知量代进去不就行了?注意,这是平衡计算最常见的陷阱。一个体系通常还要同时遵守两类“怎么变也不会错”的约束。
平衡、物料与电荷要同时守恒。 以只含一元弱酸 HA 的溶液为例,在稀溶液近似下:
只有在水自电离贡献可忽略时,才近似有 。
以一元弱酸 为例:
第一本账是平衡关系,例如 ;它告诉你这三种粒子不能任意取数。第二本账是:最初由弱酸带入的总量,不会因为解离而凭空增加或消失,故 。第三本账是:溶液整体必须电中性,正电荷总量等于负电荷总量。实际体系若还含有旁观离子、水的电离或其他酸碱组分,也都要纳入对应的账目。
这三本账像一份配方、库存和收支表:只满足配方比例而不管库存,或只让正负电荷看上去相等却违背平衡常数,得到的都不是物理上可能的溶液。
例题: 时, 乙酸的 。估算其 pH,并检查近似是否合理。
设乙酸解离产生的 为 。忽略水的自电离时,,而 。这一步同时使用了反应计量关系和物料守恒。
这个例题的重点不是背出 2.87,而是养成“先写清有哪些粒子,再检查近似”的习惯。后续滴定曲线、配位反应和沉淀计算,都会重复使用这套思路。
pH 不是背景数字:它会重新分配物种
有一瓶含弱酸根的样品,加入酸后,检测信号怎么会变?你可能会说:“总量没变,应该没影响。”总量确实守恒,但分析反应很多时候只对其中某一种形态敏感。酸碱平衡改变的是不同形态所占的比例,也就是常说的分布。
以乙酸/乙酸根体系为例,弱酸 与共轭碱 同时存在时:
这条式子不是“配缓冲液的口诀”,而是平衡常数式换一种写法后的结果。当加入少量强酸, 优先结合 变成 ;加入少量强碱, 优先失去质子变成 。因此 pH 变化被分担,而不是被魔法抹掉。
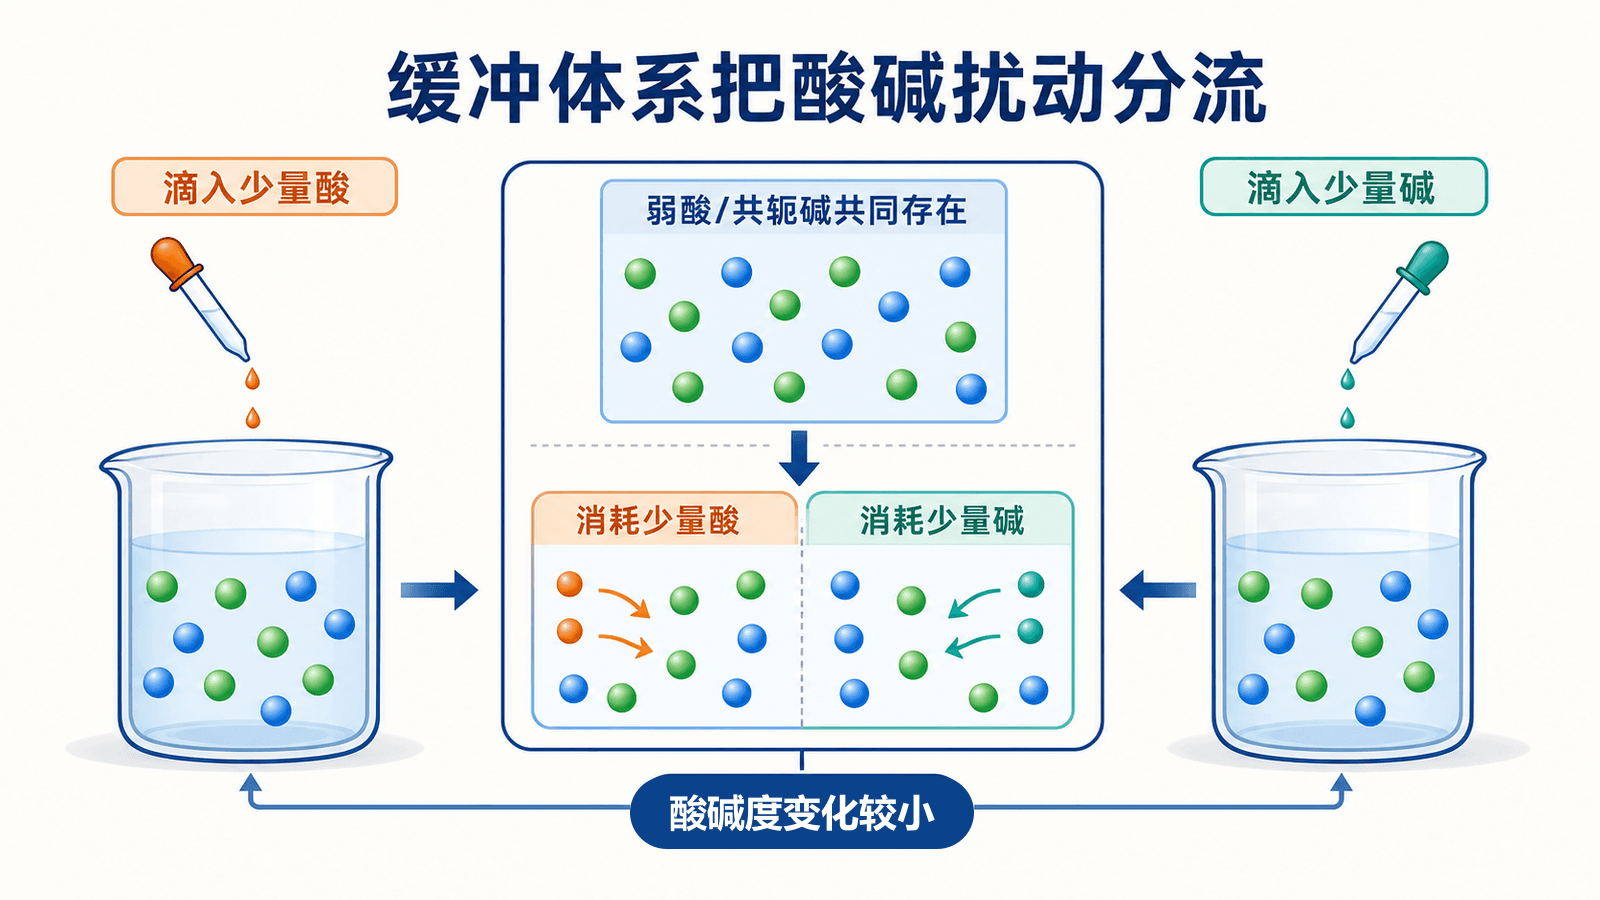
缓冲溶液只能在两种组分都还有足够量、外加酸或碱没有超过其调节能力时减小 pH 变化;它不保证 pH 永远不变。题目若给出大量强酸或强碱,先做化学计量反应,再谈平衡。
在环境水样、食品酸度控制和生物样品预处理中,调 pH 的目的往往不是把数字调得“好看”,而是让待测组分保持有利于分离、反应或指示的形态。比如后续要形成某种配合物时,配位剂可能需要先去质子化;后续要避免碳酸盐沉淀时,又不能让 pH 过高。pH 因而是分析条件的一只总开关。
把弱酸和共轭碱的相对量拨一拨,再加入少量酸、少量碱,看看平衡怎样把一次扰动分散到两种组分中。
沉淀与配位:盯住“游离离子”,不要只盯总量
现在考虑测定硬度或处理含金属离子的水样。两杯溶液中加入的钙离子总量相同,一杯却出现浑浊,另一杯保持澄清。你可能会问:同样多的钙,为什么命运不同?因为形成沉淀、与配位剂结合的,首先是游离离子;总浓度相同,不代表游离浓度相同。
对于难溶盐 :
在给定温度下,平衡对应溶度积 。将当前溶液中相关游离离子浓度按化学计量数相乘得到离子积 :
- :溶液未饱和,没有沉淀析出的驱动力;
- :达到饱和的临界状态;
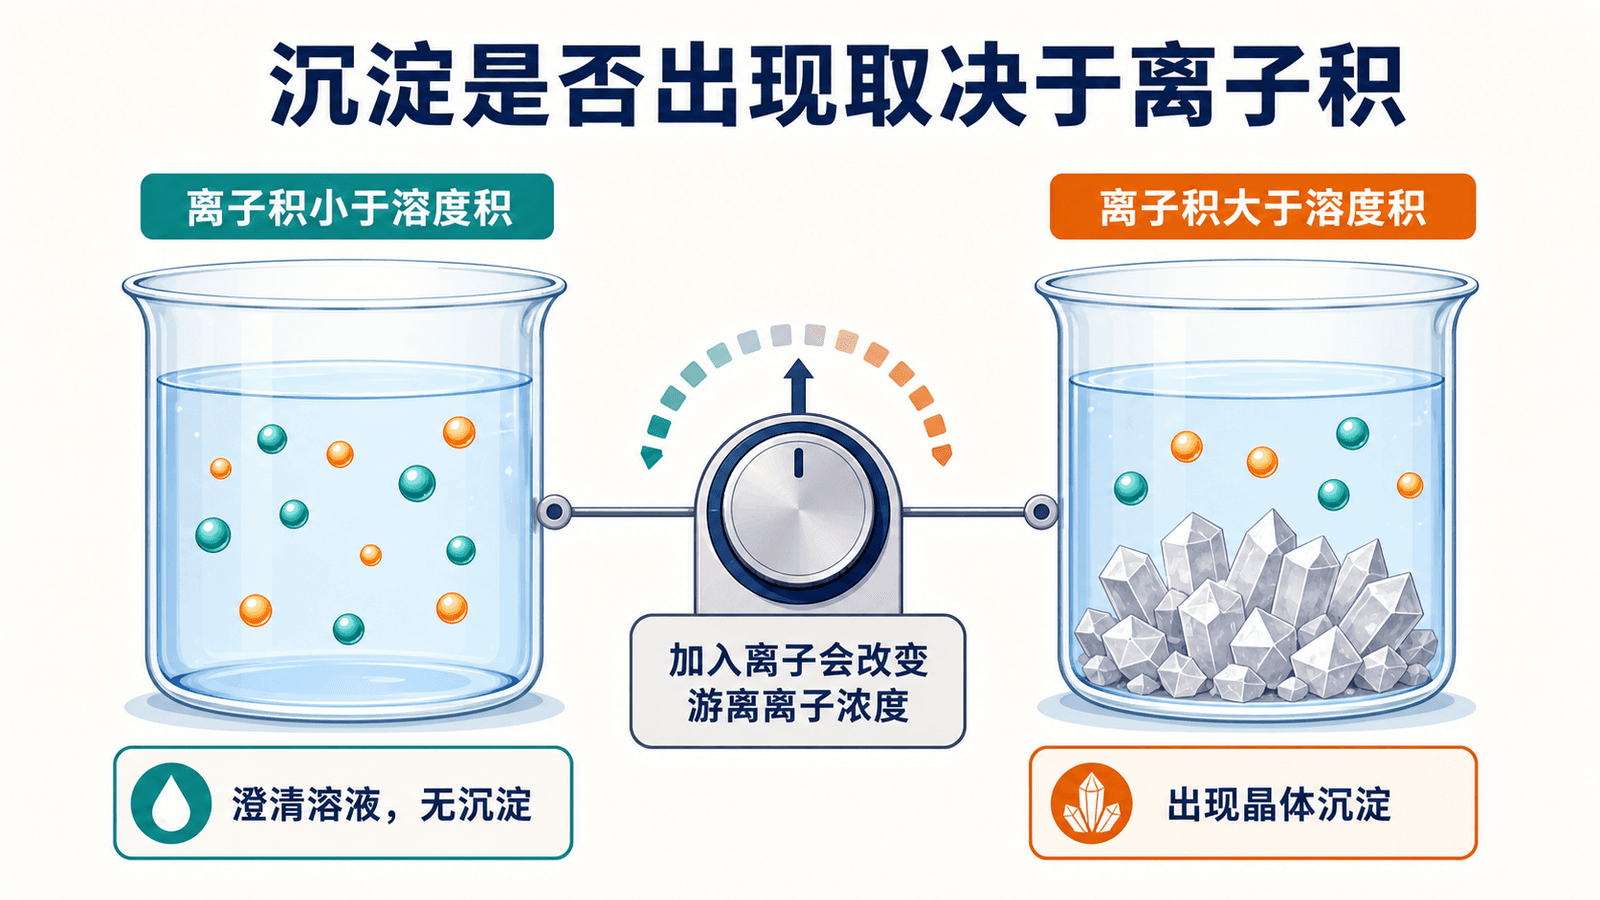
图示为混合后初始离子积对应的沉淀倾向;形成可见晶体还与成核和时间有关,固液平衡时溶液离子积等于溶度积。
例题: 某二价金属氢氧化物的 。若暂时有 、,是否有沉淀倾向?若将 提高到 呢?
写出离子积而不是直接比较某一个浓度:。氢氧根前的 2 来自固体的化学计量关系,因此要平方。
配位常数怎样落到游离金属离子上
再加一层常被忽略的情况:以中性配位剂 为例,存在 。这个简单配合物的热力学形成常数定义为
式中 是无量纲活度,浓度标准态下 。后续计算改用指定介质下的浓度形成常数 ;当浓度单位为 时,它的单位为 ,不能与无量纲热力学常数混写。若体系只考虑这一种配合物,且游离配位剂浓度已知,则金属总浓度满足 ,从而有
这就是“总量没有变、游离量却变了”的定量版本: 越大,更多金属进入配合物,游离 越小。你可能会问,若配位剂本身还能质子化怎么办?这正是条件常数要处理的事。在固定 pH 下,若可配位形态 占未配位配体总浓度 的分数为 ,则 ,可写成 ,其中 。酸碱、金属水解或其他配位副反应也可按所选的浓度定义合并为指定条件下的有效常数;
小判断: 仍以 为例。若 ,没有配位剂时游离 ,则 ,恰在临界状态。若加入配位剂后,平衡使游离 降至 ,则 ,不再有该沉淀维持的条件。注意,比较的是游离 ,不是总金属浓度。
下面的模拟刻意把体系简化为“游离二价金属离子—氢氧根—难溶固体”。先比较离子积和溶度积,再用同离子加入、酸化两个情境检查你的判断;真实样品还可能同时受酸碱与配位平衡影响,这正是实验中要规定条件的原因。
氧化还原平衡也要问:条件变了吗
氧化还原反应看似只需比较“谁氧化性强、谁还原性强”,这在标准状态下可以帮助建立初步判断;到了实际样品中,浓度、酸度、沉淀和配位同样会改变参与反应的有效物种。对还原半反应
能斯特关系为
其中 是标准电极电势, 是转移电子数, 为热力学温度, 为气体常数, 为法拉第常数,式中仍须使用物种活度。在 的稀溶液浓度近似下,可写为 。给定温度、介质和标准态定义下,标准电势是一个确定的基准;改变实际组成时,应由当前的活度比计算实际电势,不能把标准电势直接当作实际电势。
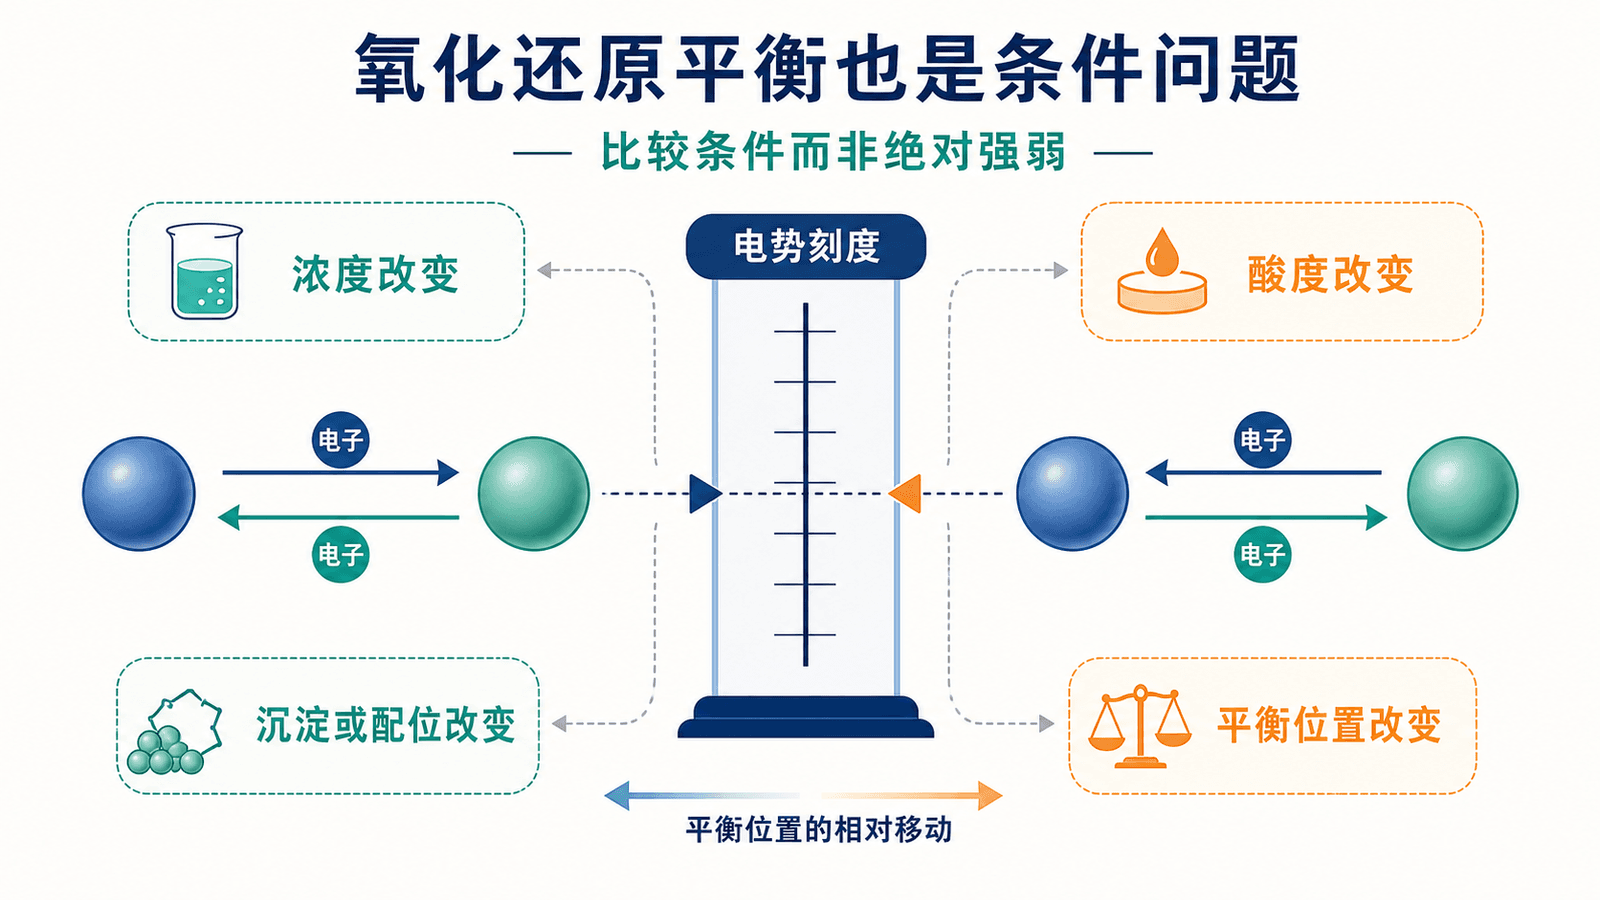
若半反应还消耗质子,例如 ,则应把 的活度也写入反应商。在 、浓度近似且其余物种浓度不变时,pH 降低 1 个单位使 增大 10 倍,反应商会减小 倍,故该还原半反应的电势升高 。这说明酸化会增强该半反应作为氧化剂的实际倾向;但要判断一对氧化还原剂是否能自发反应,仍须把都列出比较,不能只据这一边的变化下结论。
这正是四类平衡在分析化学中互相牵连的地方:调酸度可能改变酸碱形态,也可能改变氧化还原反应所需的质子数;生成沉淀或稳定配合物会降低某种游离离子活度,也可能间接推动氧化还原平衡。后面学习不同滴定法时,你会把这些“条件开关”分别变成具体的操作条件、掩蔽措施和终点选择依据。
定量分析中的平衡题可以固定为四步:先列出可能存在的主要物种;再写平衡关系、物料守恒和电荷守恒;接着按题目条件判断游离粒子浓度;最后才判断反应方向、沉淀、配位或测定是否可行。先问条件,能避开大量机械套公式的错误。
下一章将把这套“先看反应条件、再读出物质的量”的思路放到滴定分析中:什么样的反应能用来滴定?标准溶液为何必须准确标定?化学计量点和肉眼看到的终点又为什么不总是同一瞬间?
课堂练习:把平衡看成一张会变的网
1
对某反应,在同一温度下计算得 Q<K。下列判断正确的是?
2
求水溶液中弱酸的平衡组成时,哪些关系通常需要同时考虑?
3
缓冲溶液中加入任意多的强酸或强碱,pH 都不会变化。
4
比较沉淀是否有生成倾向时,应将当前游离离子浓度写成离子积 Qsp,并与 ____ 比较。
综合思考题
某水样中某金属元素的总浓度没有变化。调高 pH 后却出现沉淀;随后加入足量配位剂,沉淀又消失。请用“游离离子浓度”和“平衡移动”解释这一过程,并说明为什么不能只看总金属浓度。