沉淀滴定与重量分析
一份饮用水样品里有没有过量氯离子?一袋工业原料里的硫酸根究竟占多少?你可能会说:“有沉淀就行,白色越多说明越多。”——这正是本章要拆掉的第一个误会。浑浊只是现象;要把它变成可信的数字,必须让沉淀在恰当的时刻告诉我们“滴定该停了”,或在稳定、纯净的形式下交给天平称量。
沉淀滴定读的是标准溶液消耗的体积,重量分析读的是可准确称量的固体质量。二者都以沉淀反应为支点,却不能互相替代。本章的目标不是记住几个方法名,而是每当看见“白色沉淀”时,都能继续追问:我现在该读体积,还是该读质量?这个固体够不够纯、够不够稳定?
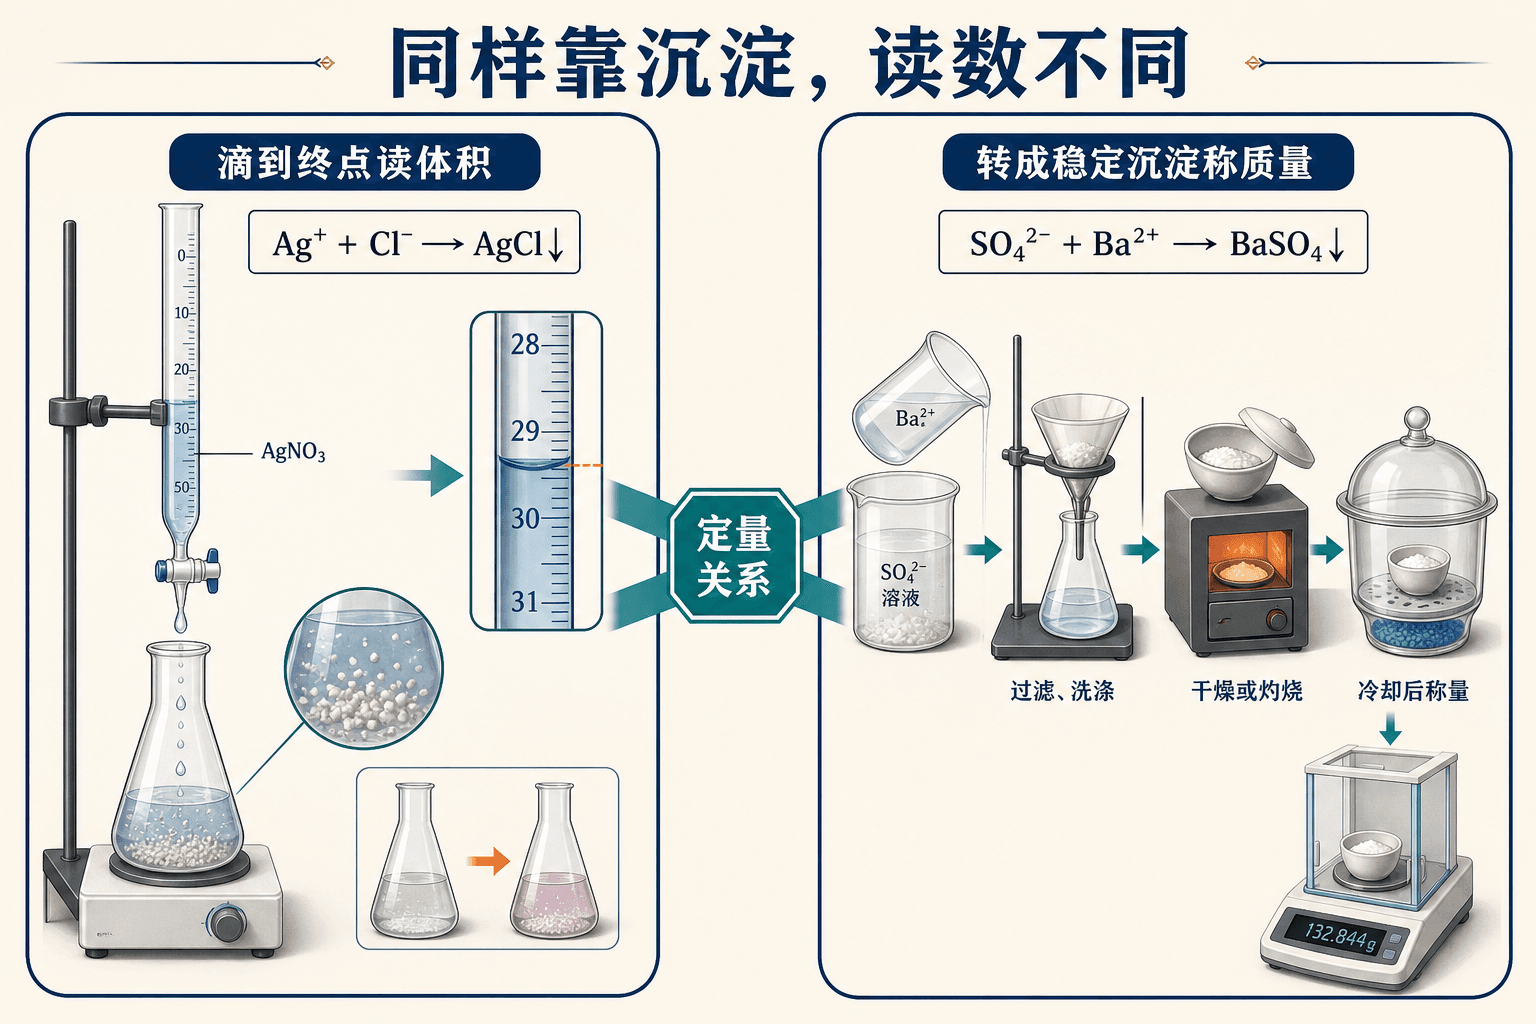
先分清两件事:等当量点不等于“刚看见沉淀”
把待测氯离子的水样放在锥形瓶中,用已知浓度的硝酸银溶液滴定,核心反应是:
Ag⁺ + Cl⁻ → AgCl↓
当加入的 Ag⁺ 与原有 Cl⁻ 恰好按 1:1 反应完全时,达到的是化学计量点(等当量点)。它是由物质的量关系定义的理论位置,肉眼看不见。实验中能看见的是指示剂给出的颜色信号,这一刻叫滴定终点。终点越贴近等当量点,结果越可靠。
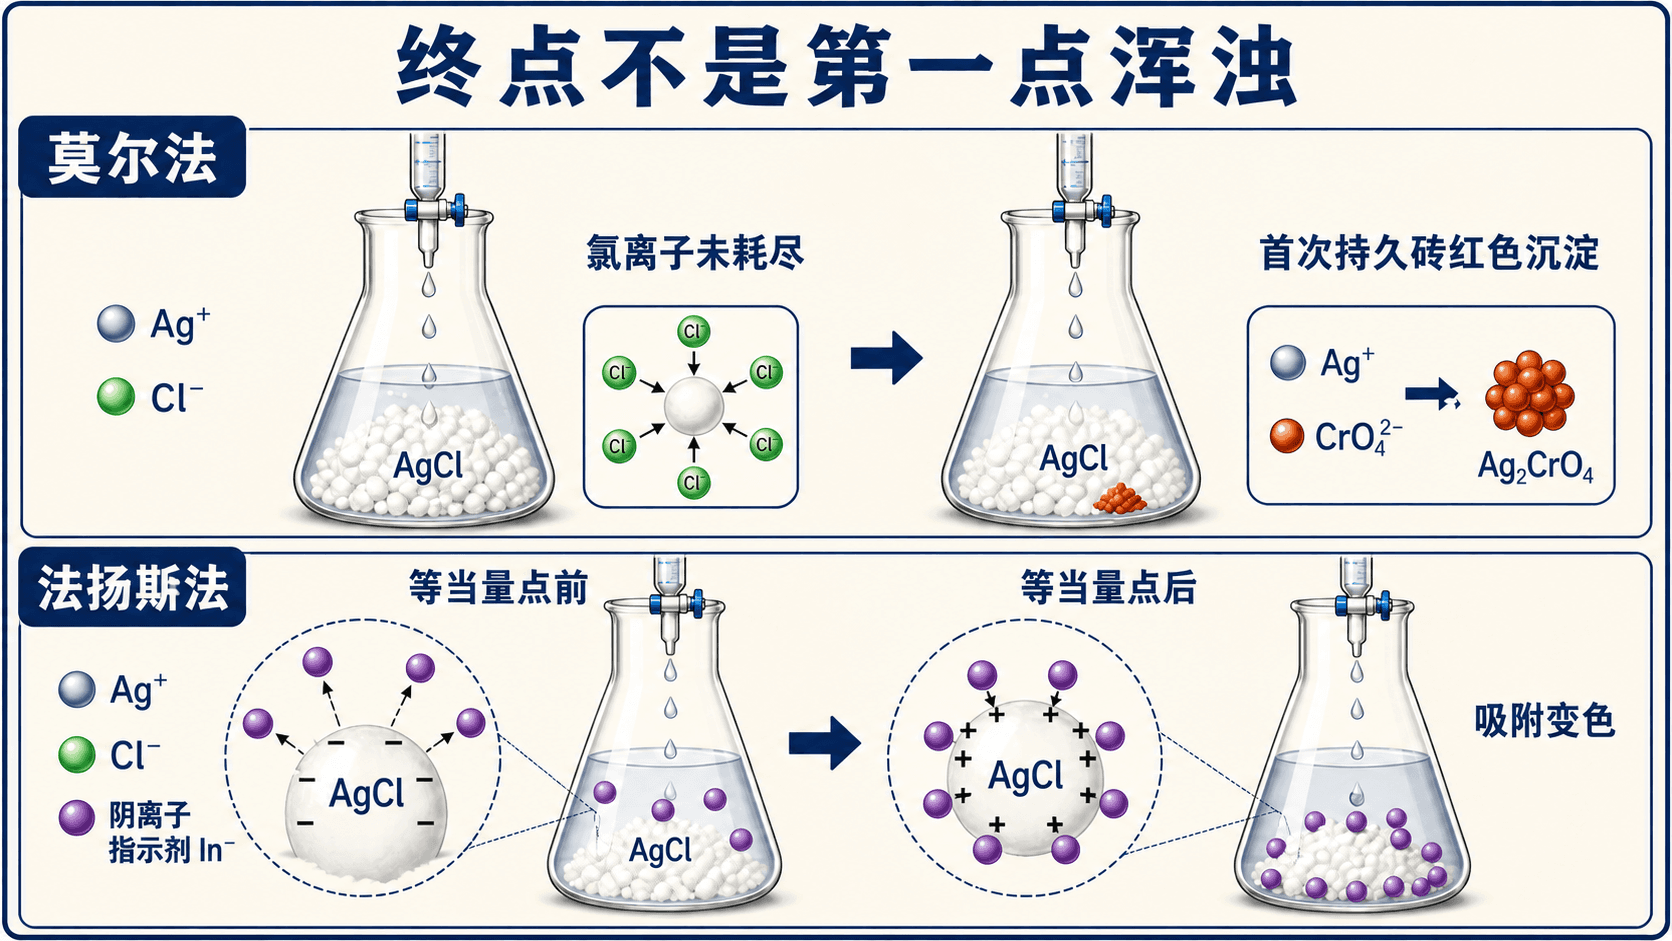
你可能会问:既然一开始就会有 AgCl 白色沉淀,第一点浑浊为什么不能当终点?因为在滴定刚开始时,加入的每一滴 Ag⁺ 都会立刻与大量 Cl⁻ 生成沉淀;这只说明反应在进行,完全没说明氯离子已经反应完。终点的信号必须是在待测离子将尽之后才出现。
“有沉淀”是反应发生的证据,不是滴定结束的证据。沉淀滴定题里,先把等当量点、指示终点和终点误差这三个角色分开,许多颜色题就不会混乱。
三种银量法,盯的不是同一个信号
最常见的沉淀滴定以 AgNO₃ 作滴定剂,常统称为银量法。三种基础方法都围绕 Ag⁺ 与待测阴离子反应,却用不同方式“捕捉过量的一点点试剂”。
莫尔法:让第二种沉淀报信。 用铬酸根作指示剂滴定氯离子时,AgCl 先沉淀。等 Cl⁻ 基本耗尽,稍微过量的 Ag⁺ 才与 CrO₄²⁻ 形成砖红色的 Ag₂CrO₄;以最初出现且能保持的砖红色为终点。你可能会把“溶液本来有颜色”当作麻烦,但这恰是设计的关键:指示剂浓度与酸碱度要受控,方法通常在中性或近中性条件下使用,不能把任何颜色变化都硬判成终点。
法扬斯法:让沉淀表面换了“外衣”报信。 当量点之前,AgCl 颗粒表面倾向吸附过量的 Cl⁻,整体表现为负性,阴离子型吸附指示剂不易被吸上去;当量点后略有过量 Ag⁺,表面电性翻转,指示剂被吸附并显出颜色。注意,颜色来自表面吸附状态的改变,不是溶液里又凭空生出一种大量有色沉淀。
佛尔哈德法:反过来滴定余下的银离子。 在酸性介质中可先向含氯样品加入已知过量的 AgNO₃,再用 SCN⁻ 滴定剩余 Ag⁺:Ag⁺ + SCN⁻ → AgSCN↓。当 Ag⁺ 用尽后,多出的一点 SCN⁻ 与 Fe³⁺ 形成红色络合信号。这是返滴定思路:先算加入的银离子总量,再减去剩余量,得到实际与氯离子反应的部分。氯离子返滴定时,已有 AgCl 可发生 AgCl(s) + SCN⁻ → AgSCN(s) + Cl⁻,额外消耗 SCN⁻,使按差量算出的氯离子结果偏低。因此常在返滴定前按方法分离 AgCl;具体分离步骤必须遵循所用方法。
例题: 取 25.00 mL 水样,用 0.1000 mol/L 的 AgNO₃ 滴定至莫尔法终点,消耗 10.00 mL。忽略空白和终点误差,水样中 Cl⁻ 的物质的量浓度是多少?
先写清计量关系:Ag⁺ 与 Cl⁻ 是 1:1 反应。不要被“出现白色沉淀”带偏,计算只认达到终点时消耗的标准溶液的物质的量。
计算加入的银离子:n(Ag⁺) = 0.1000 mol/L × 0.01000 L = 1.000 × 10⁻³ mol。在题设近似下,这就是 25.00 mL 水样中氯离子的物质的量。
用样品体积换算浓度:c(Cl⁻) = 1.000 × 10⁻³ mol ÷ 0.02500 L = 0.04000 mol/L。有效数字不能丢;单位也不能把毫升直接塞进 mol/L。
这个模型可用于水处理、食品原料和药品辅料的氯化物控制。但真实样品常含其他能与银离子反应的成分或有颜色、浑浊背景,方法选择前要先评估干扰,不能拿一条 1:1 方程式替代整个样品前处理与质量控制。
重量分析:天平不会替你判断“这团固体是谁”
重量分析并不只有沉淀重量法,还可以利用挥发前后的质量变化或萃取后质量变化;但在基础分析课程里,最需要掌握的是沉淀重量法。它的套路是把待测组分定量地转成组成确定、难溶、稳定的称量形式,再由称得的质量倒推原样品含量。
例如测硫酸根时,可使它转成硫酸钡:
Ba²⁺ + SO₄²⁻ → BaSO₄↓
这里的关键困境是:滤纸上的白色固体看起来再多,也不能自动等于“纯 BaSO₄”。若沉淀没有生成完全,待测组分还留在母液里,结果偏低;若沉淀夹带可溶盐或其他杂质,称得的质量偏大,结果又会偏高。天平极其诚实,它会把杂质的质量一并报给你。
一份能称的沉淀,要同时过几道关
理想的沉淀形式应当溶解度足够小,使待测组分尽量完全沉出;颗粒较大、容易过滤和洗涤;不易吸附杂质;组成明确。最终进入天平的称量形式还要热稳定、组成恒定、不易吸湿。沉淀形式和称量形式有时可以是同一种物质,有时则会经过干燥或灼烧转成另一种稳定形式,不能只凭“滤到什么就称什么”判断。
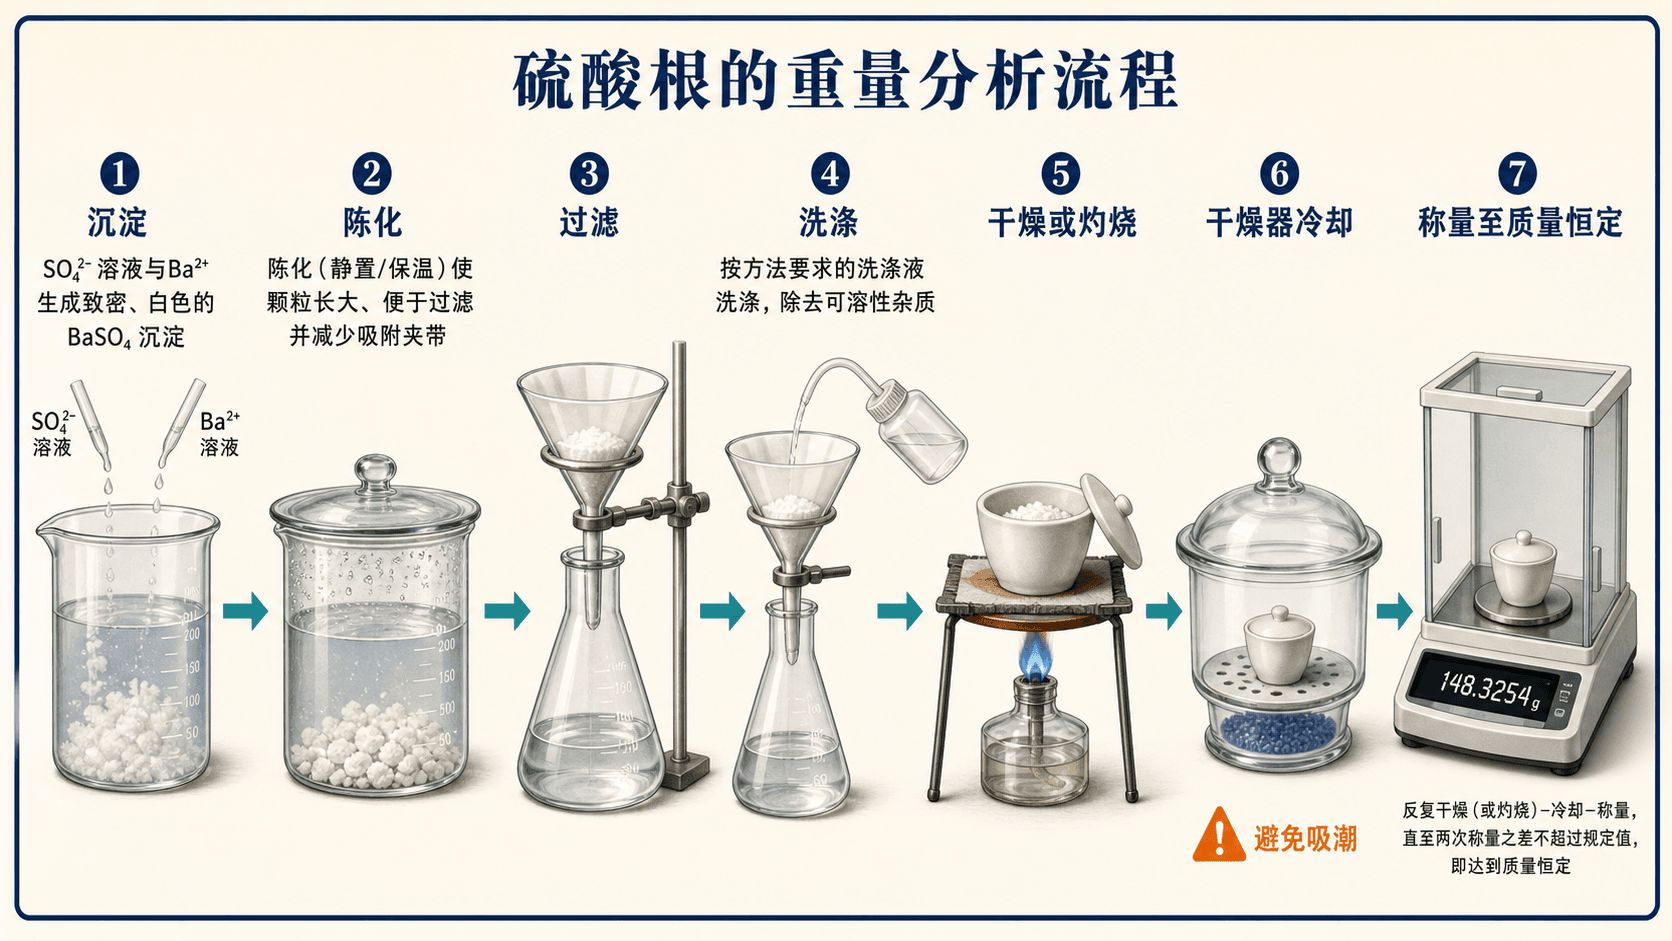
沉淀刚形成时,溶液里会先出现小晶核,再逐渐长大。若局部浓度太高、沉淀剂一下加得太快,容易得到细小甚至胶状颗粒:它们难过滤、易吸附杂质。对 BaSO₄ 等晶形沉淀,在规定温度、浓度和酸度下缓慢加入沉淀剂并搅拌,继而按方法陈化,有利于获得较大、易分离的颗粒。胶状沉淀的凝聚、洗涤与陈化要求不同,不能把这套条件普遍套用。类比一下:要称一袋洁净、大小均匀的米,不能先把米磨成粉再指望它不粘袋;“让晶体慢慢长好”就是在给后面的过滤和洗涤留余地。
洗涤也不是把沉淀冲得越久越好。 它的目标是除去附着的母液和可溶杂质;但某些胶状沉淀若大量使用纯水洗涤,可能发生胶溶而损失。应使用与具体方法相匹配的洗涤液,并依据检验结果决定洗涤是否充分。这里不靠“看起来很白”下结论。
重量分析的误差链要倒着检查:称量值不可信,可能是称量形式不恒定;称量形式不纯,可能是洗涤、吸附或共沉淀出了问题;沉淀量不够,可能是沉淀不完全或分离时丢失。先定位误差发生在哪一步,再谈补救。
从沉淀质量回到待测量:换算因子不能凭感觉
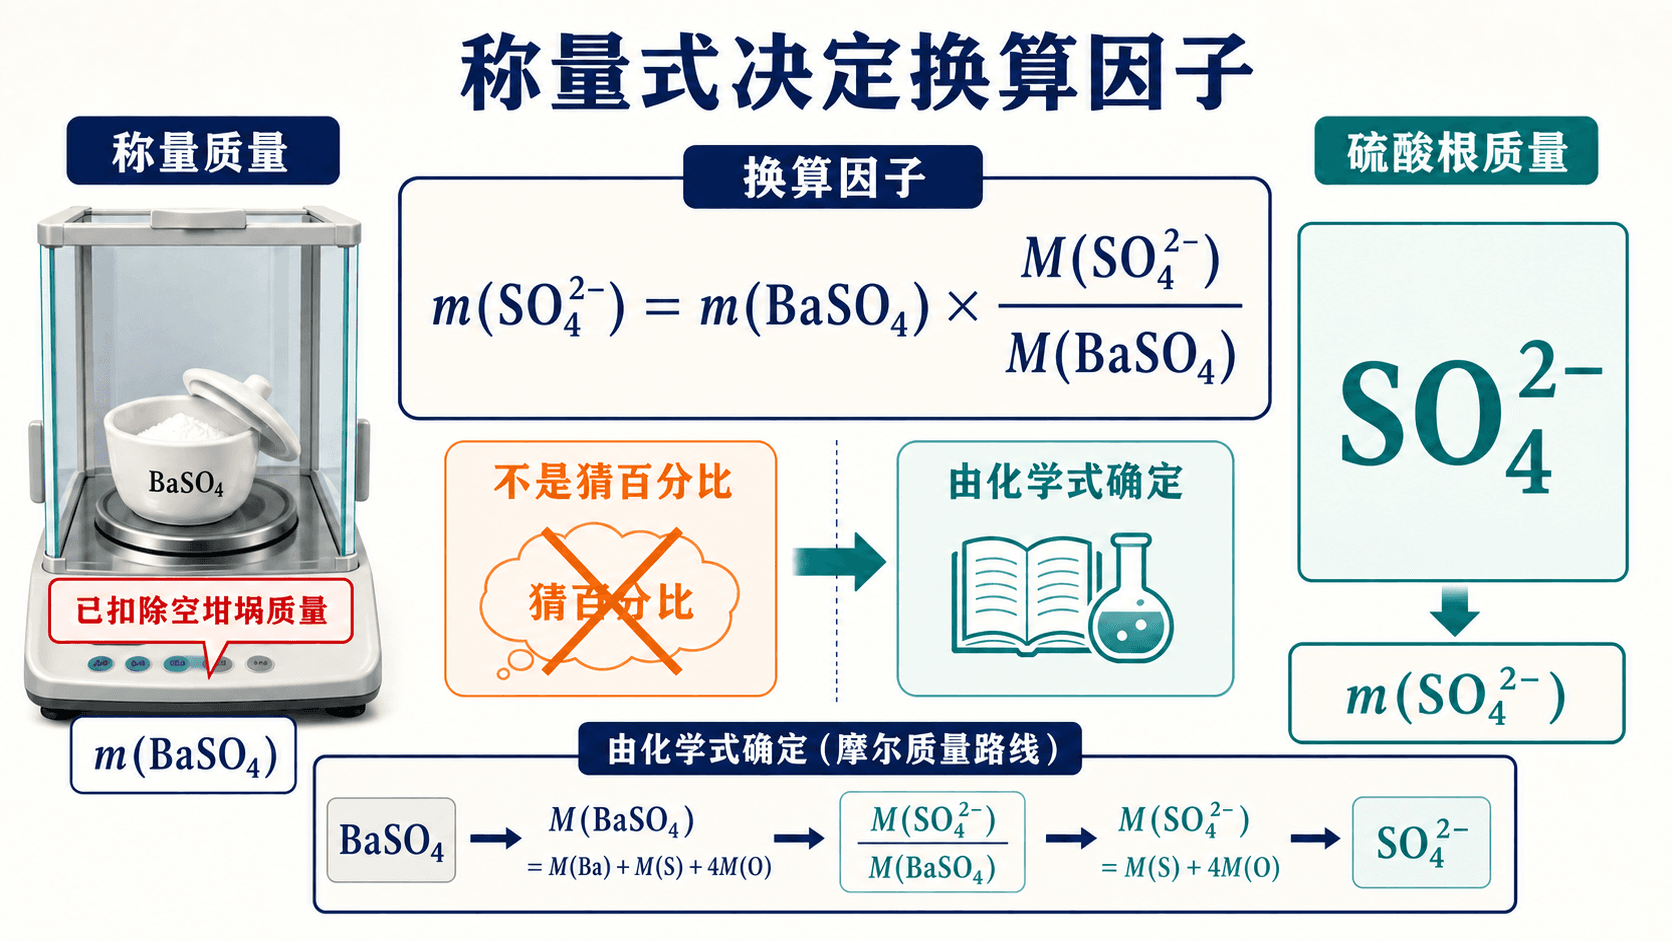
把 BaSO₄ 称好后,如何得到硫酸根含量?不是把“沉淀质量乘一个看上去顺眼的百分数”,而是根据化学式中确定的物质的量关系建立换算因子:
m(SO₄²⁻) = m(BaSO₄) × M(SO₄²⁻) / M(BaSO₄)
其中 M(SO₄²⁻) ≈ 96.06 g/mol,M(BaSO₄) ≈ 233.39 g/mol,所以换算因子约为 0.4116。它的含义是:每 1 mol BaSO₄ 恰含 1 mol SO₄²⁻;质量之比必须由两个式量决定。若待测组分与称量形式的计量数不为 1:1,还要把化学计量数一并写入,不能照搬这个分式。
例题: 称取 0.5000 g 样品,按规定转化并最终称得 BaSO₄ 为 0.2334 g。求样品中 SO₄²⁻ 的质量分数。
先求硫酸根质量:m(SO₄²⁻) = 0.2334 g × 96.06 / 233.39 = 0.09606 g。这一处最容易错的是把分子和分母倒过来;请先问自己:硫酸根在硫酸钡中只占一部分质量,结果应小于 0.2334 g。
再除以原始样品质量:w(SO₄²⁻) = 0.09606 g / 0.5000 g × 100% = 19.21%。分子是待测组分的质量,分母必须是起初称取的样品质量,不是沉淀质量。
最后复核数量级。样品只得到约 0.23 g 的沉淀,硫酸根又只占其中约四成,因此样品中硫酸根约两成是合理的;若算出 48% 或 8%,就应回查换算因子和除数。
偏高还是偏低?先追踪“多称了谁、少留下谁”
现在来处理重量分析最像侦探题的部分。不要只背“共沉淀导致误差”,而要把误差翻译成质量账:最终进入天平的物质多了,结果通常偏高;待测组分没有完整留到天平上,结果通常偏低。
- 沉淀不完全,部分待测离子仍留在母液中,最终称到的称量形式不足,结果偏低。
- 共沉淀是杂质在沉淀形成时被吸附、包藏或混晶带入;洗涤不充分则把母液中的可溶物带到天平上。若杂质额外增加称量质量而待测组分量不变,结果通常偏高;混晶中的晶格替代可能改变称量形式组成,误差方向须结合摩尔质量与替代关系分析,不能一概判高。
- 后沉淀是主沉淀形成后,另一种难溶物在其表面慢慢析出。它同样可能增加称量质量,但发生时机与共沉淀不同;不能把两个词当成同义词。
- 过滤转移不完全、洗涤时胶溶或颗粒穿过滤材,都会损失沉淀,通常导致结果偏低。
- 热的坩埚不能直接称量:对流会让读数不稳,冷却过程中还可能吸湿或吸收气体。应按方法在干燥器中冷却后称量,并称至质量恒定。质量恒定不是“看起来干了”,而是连续称量差满足实验规定的允许范围。
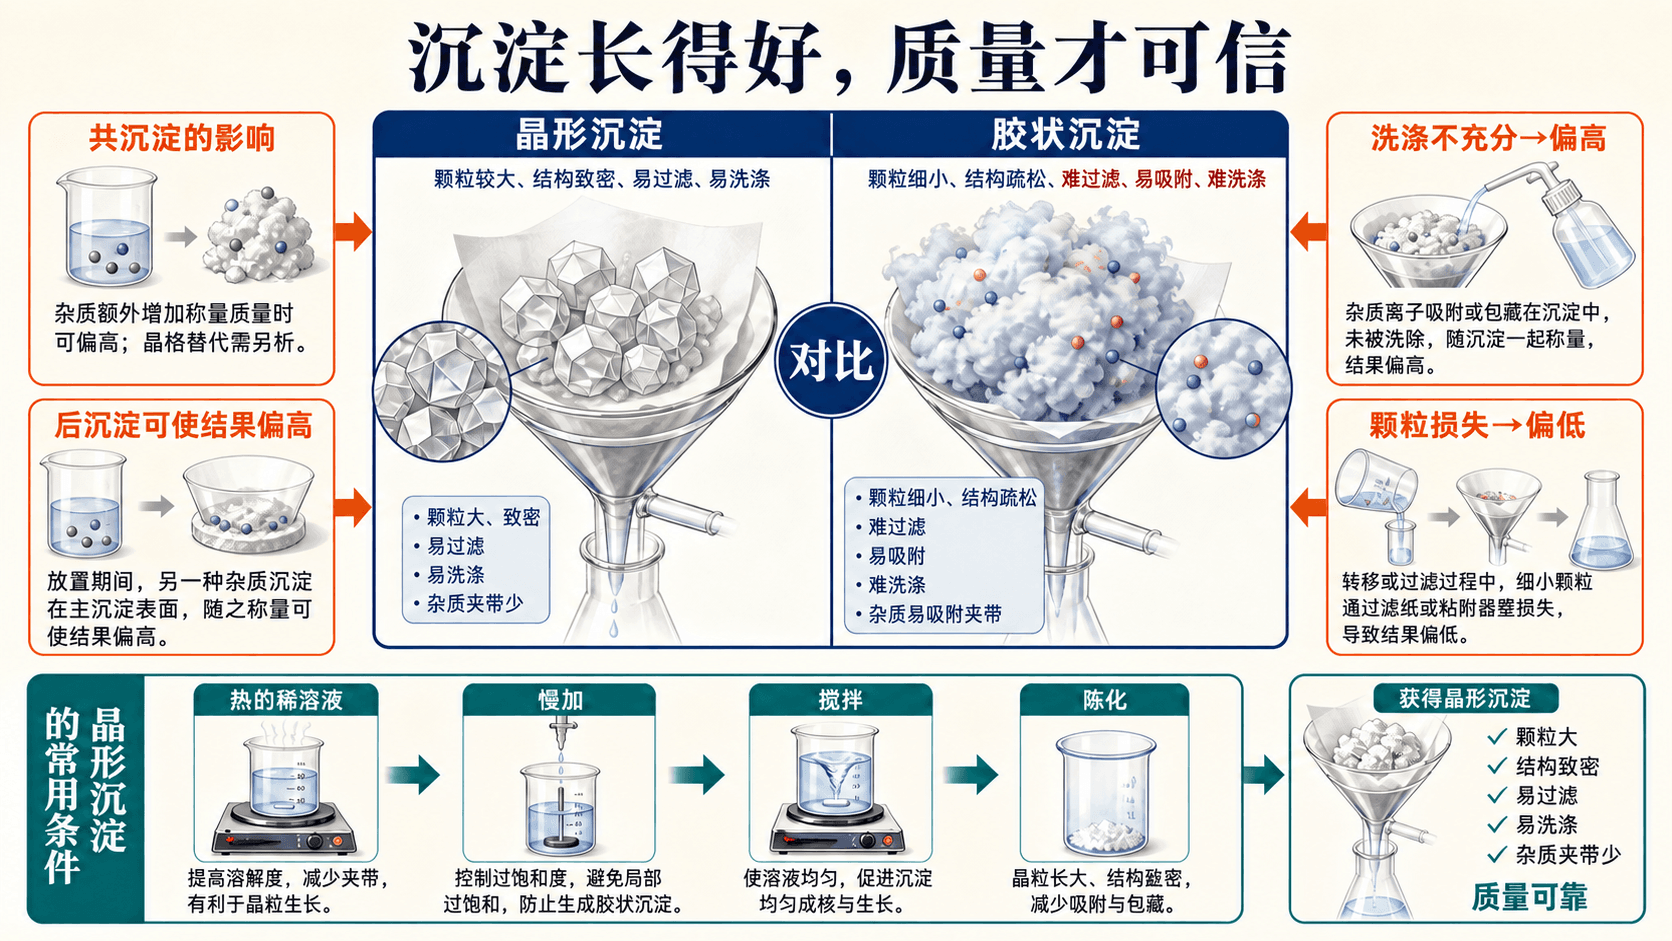
颗粒为示意、未按比例。图中热稀溶液与陈化流程针对常见晶形沉淀;胶状沉淀须采用对应方法条件。
一个食品或环境样品的检测结果是否可靠,往往就输赢在这些“看似琐碎”的步骤上:沉淀剂加得是否合适,陈化是否充分,洗涤是否既去杂又不损失,称量形式是否稳定。它们不是实验习惯的装饰,而是在守住定量关系的每一个环节。
遇到沉淀分析题,可沿一条主线自问:反应是否把待测组分定量地抓住?终点信号是否真的代表等当量点附近?进入天平的称量形式是否纯净、稳定、组成已知?三问都能回答,才有资格报出一个数字。
下一章会用吸光度来读浓度,信号从“颜色刚出现”和“固体有多重”变成“光被吸收多少”。读数方式会换,先校准、控制干扰、把仪器信号换回待测量的逻辑却不会换;你刚刚练成的这条分析链会继续发挥作用。
练习:把现象翻译成定量判断
1
用莫尔法滴定氯离子时,最恰当的终点判断是?
2
下列哪些情况通常会使沉淀重量法的结果偏高?
3
在重量分析中,只要沉淀呈白色且滤液澄清,就可以立即将热坩埚放到天平上称量。
4
以 BaSO₄ 为称量形式测定硫酸根时,硫酸根质量应等于 BaSO₄ 质量乘以 ____。
综合推理题: 某同学用重量分析法测定样品中的硫酸根。实验中他发现沉淀很细,过滤后仍用大量纯水反复洗涤,随后没有在干燥器中冷却就进行称量。请指出至少两条可能影响结果可靠性的原因,并说明它们可能带来的方向或不确定性。