滴定分析与标准溶液
引言:一瓶“0.1000 mol/L”到底凭什么可信?
实验室里有一瓶贴着“盐酸约 0.1 mol/L”的试剂。它能不能直接拿去报告食品样品、药品原料或水样的测定结果?你可能会想:标签已经写了浓度,当然可以。
注意,这正是滴定分析要先拆掉的第一个陷阱。标签上的“约”只说明配制时瞄准了这个量级;挥发、吸收空气中的成分、称量和定容的微小偏差,都可能让真实浓度偏离标签。若测量的标尺本身不可靠,后面再精细地读滴定管也只是把不可靠的标尺用得更仔细。
滴定分析的办法很朴素:让浓度已经可靠的溶液,和待测组分按确定的化学计量关系恰好反应;再把“消耗了多少体积”翻译回“样品里有多少物质”。它是食品、制药、环境与材料检测中最常见的定量思路之一。本章先建立这条测量链,后续四章再分别讨论酸碱、配位、氧化还原及沉淀等具体滴定体系。
先看全链条:滴定不是“滴到变色”
把滴定想成用已校准的注射器定量加液,会很有直觉,但类比到这里就要回到严谨说法:装在滴定管中的已知浓度溶液叫滴定剂,锥形瓶中含待测组分的溶液叫被滴定液。从滴定管加入滴定剂,直到两者达到规定的反应条件,再根据消耗体积和反应计量关系计算被测组分的量,这一整套过程叫滴定分析。
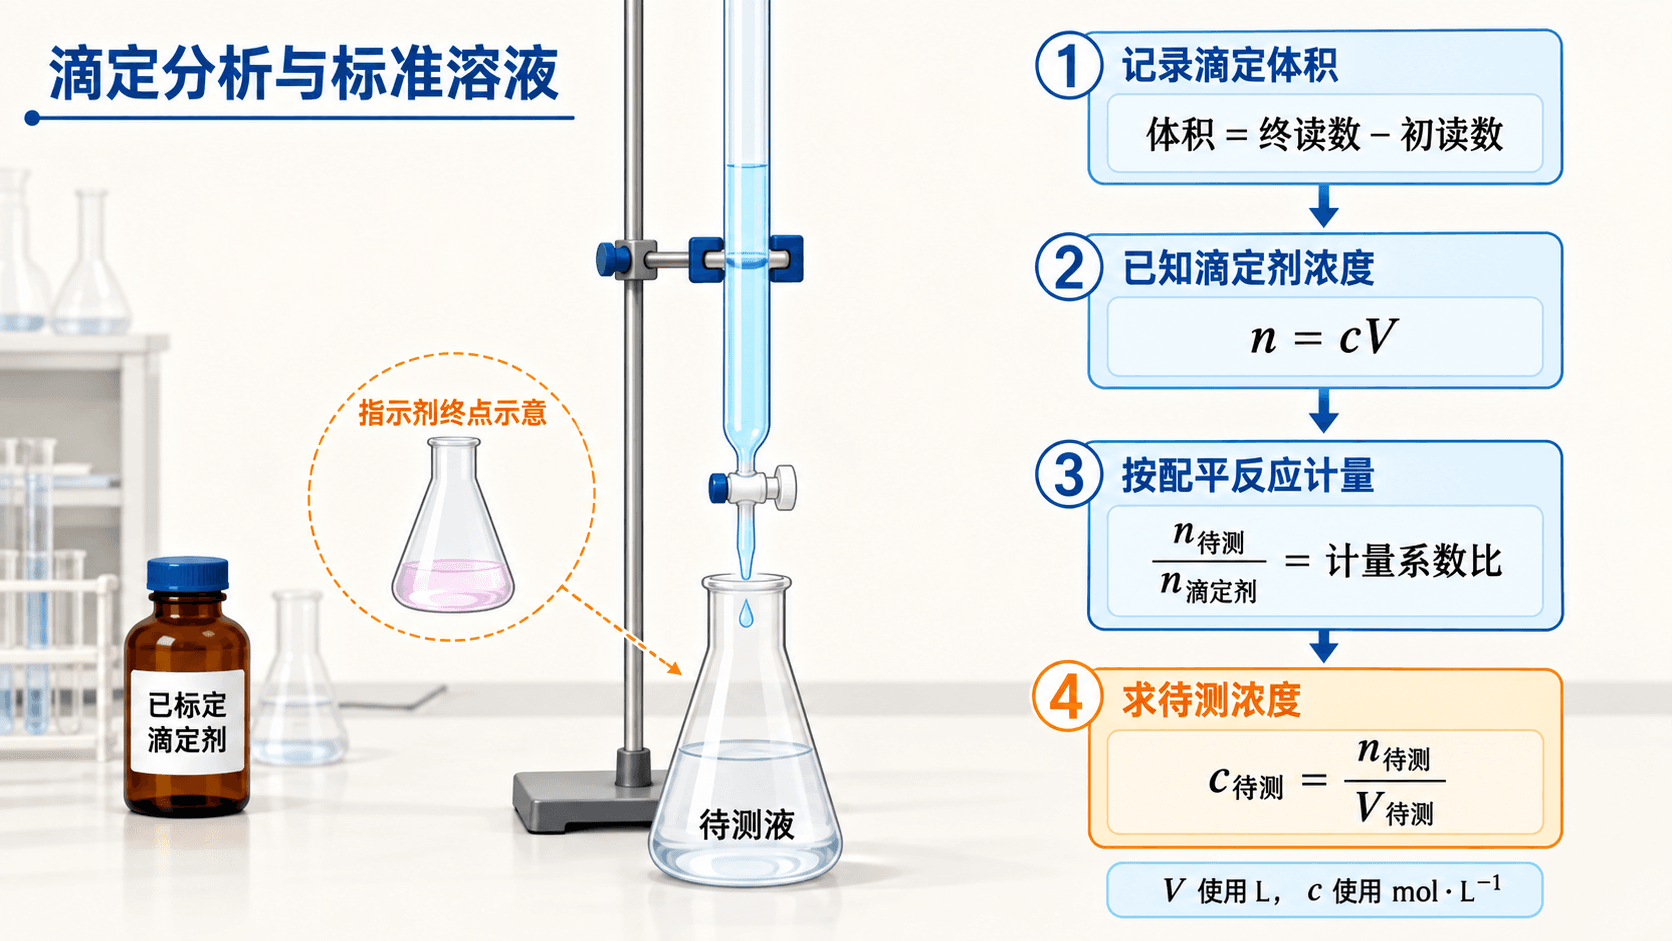
可信结果不是来自某一次“看见颜色”,而是来自标准溶液、规范转移、终点判断和计量计算共同闭合的一条链。
一套能够用于滴定的反应,通常要满足几个要求:反应应足够快;按确定的化学计量关系进行且足够完全;尽量不受样品中其他组分干扰;还要能用合适办法判断接近反应完成的时刻。最后这一点很容易被忽略。即使反应确实发生了,若没有可观察或可记录的变化,操作者也不知道该在何时停止加液。
滴定分析中的“终点”不是随意选的停止时刻,而是由方法规定的可观察判据,例如颜色、仪器信号或沉淀变化。不同滴定方法的终点判据不同;本章只建立共同的测量逻辑,不提前展开各方法的具体判据。
当量点和终点:一个在反应里,一个在眼睛或仪器里
设加入的滴定剂与待测组分恰好达到反应式规定的化学计量关系时为当量点(也常称化学计量点)。它由反应式和物质的量决定,是一个理想的化学状态。实验中真正能观察到的是滴定终点:指示剂刚变色、仪器信号达到设定条件,或其他规定的停止标志出现。
你可能会问:“反应刚好完全,颜色不就必然刚好变吗?”不必然。颜色或信号是用来逼近当量点的工具,不是当量点本身。当终点与当量点不完全重合时,它们的体积差会引入终点误差。方法设计的目标是让两者尽量靠近,并用统一、可重复的终点判据降低人为差异。
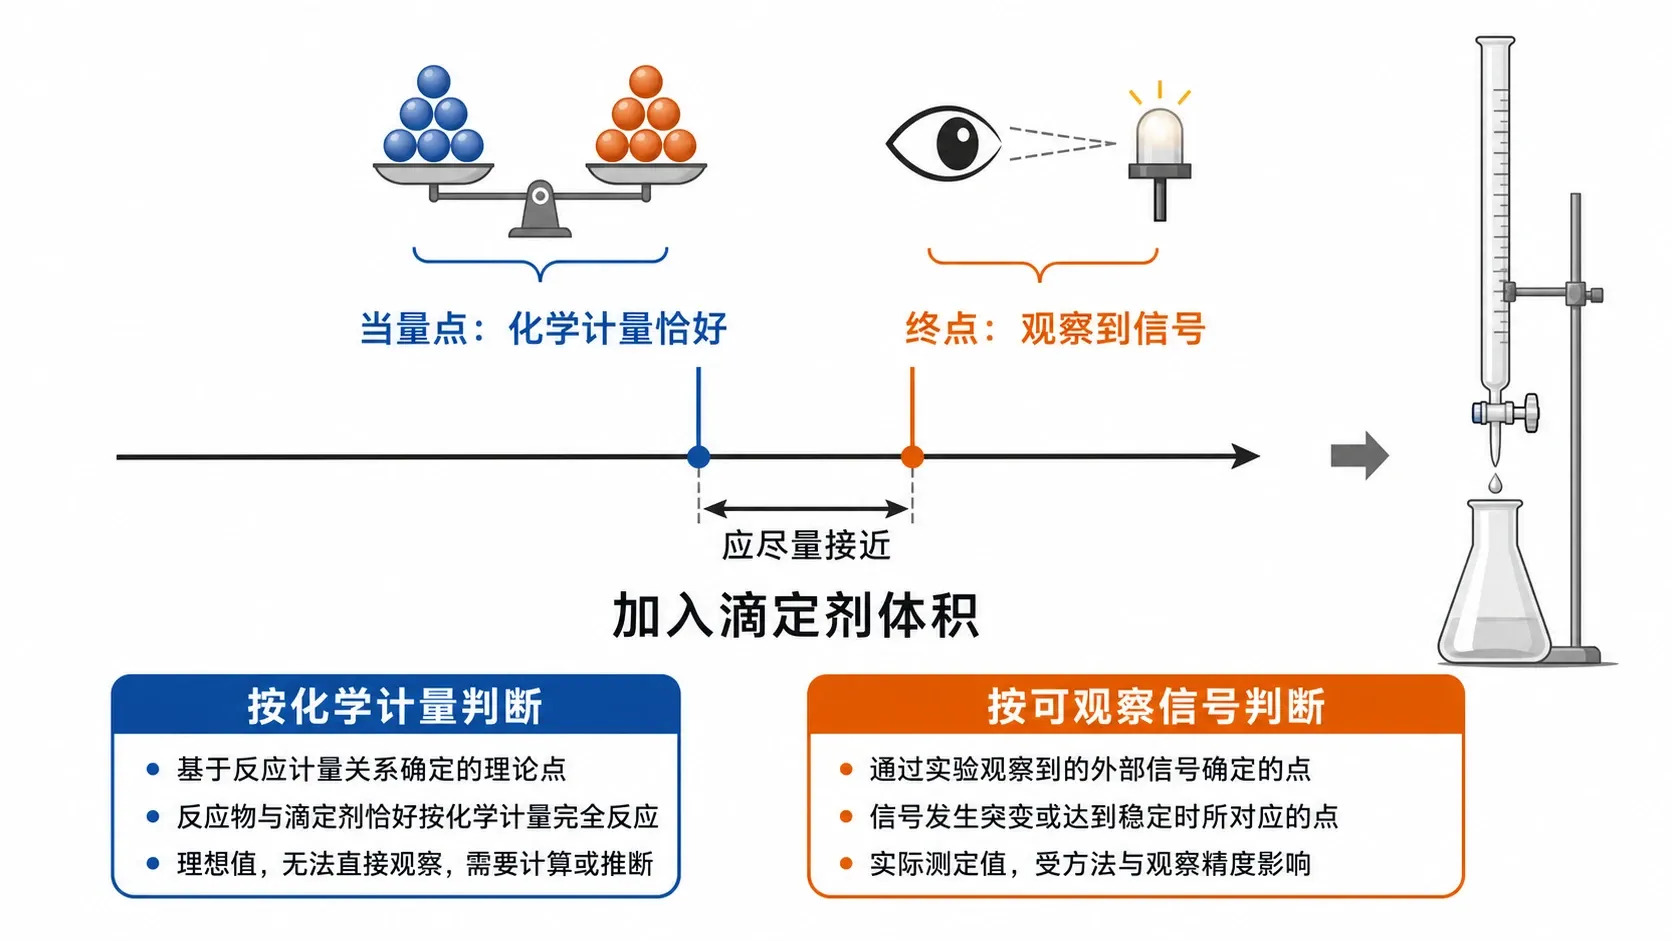
当量点由反应计量决定,终点由观察方法给出。实验设计追求的是两者尽量贴近,而不是把两个概念混成一个词。
“达到终点”不等于“绝对没有误差”。终点偏早或偏晚都可能带来方向明确的系统偏差;但重复几次得到很接近的体积,也不能自动证明终点恰好等于当量点。精密度和准确度要分开看。
标准溶液:先把尺子刻准
标准溶液是浓度准确已知、可用于滴定或校准的溶液。它的浓度通常用物质的量浓度表示:
其中 是溶质的物质的量, 是溶液体积,计算时要用 L 作单位。若由已知质量的纯物质直接配制,又有:
这里 是称取质量, 是摩尔质量。公式很短,但每个量都需要有可靠来源:质量靠规范称量,体积靠容量器皿,物质的纯度和组成也必须经得起追问。
什么样的物质能直接担当“基准”?
可直接准确称量、用来配制或标定标准溶液的高纯物质称为基准物质。它不是“看起来干净的试剂”就能胜任。理想的基准物质应当纯度高、组成确定;在空气中稳定,不易吸水、风化、氧化或挥发;容易干燥到恒定组成;摩尔质量相对较大,以减小称量相对误差;并能按明确计量关系与滴定剂反应。
这就解释了一个常见现象:氢氧化钠固体容易吸水并吸收二氧化碳,盐酸溶液容易挥发,它们常不能仅凭“称了多少或量了多少”就认定浓度绝对准确。它们往往要先配成近似浓度,再用合格的基准物质进行标定,把真实浓度测出来。
常用烧杯溶解法的定量转移顺序
称量并记录实际质量 → 在烧杯中完全溶解 → 冷却至规定温度 → 转入容量瓶,并把烧杯、玻璃棒和漏斗的洗液一并转入 → 接近刻线时用滴管逐滴加水,使凹液面最低点与刻线相切 → 塞紧并反复倒转混匀。容量瓶不应用待配溶液润洗,否则会额外引入溶质。
直接配制的核心不是“把固体加进某个瓶子”,而是让已知质量的溶质最终进入已知体积的均匀溶液。
两条路:直接配制,或先配后标
若溶质本身是合格的基准物质,可采用直接配制法:准确称量、在烧杯中完全溶解、定量转移到容量瓶、洗涤烧杯和玻璃棒并将洗液并入、待溶液冷却至规定温度后加水至刻度、塞紧后倒转摇匀。每一步都在保护 、 或“溶液均匀”这三个前提。
若试剂不适合作基准物质,就先配成大致浓度,再以基准物质标定。标定不是“再做一次滴定图个放心”,而是在用更可信的已知量反推出该溶液的真实浓度。以后所有待测样品的计算,都应使用标定后的浓度而非试剂瓶上的近似标签。
容量瓶用于配制确定体积的均匀溶液,不宜把固体直接放进容量瓶中再摇到溶解。这样既不便于确认是否完全溶解和定量转移,也可能因局部温度变化或碰撞损伤容量瓶。正确做法是先在烧杯中溶解,再定量转移并定容。
下面用无水碳酸钠的质量和容量瓶体积把公式真正接到操作上。拖动质量或输入数值时,注意结果显示的有效数字;多写几位并不会让原始称量自动更准确。
滴定管读数:不是从“零”开始的减法题
滴定管的刻度从上向下增大,读数表示滴定管已经放出的体积位置。一次滴定真正消耗的体积不是终读数本身,而是:
为什么要特地强调这件事?因为初读数不必恰好调到 0.00 mL。为了避免反复调零带来液滴损失或额外操作,实验中常从任意合适刻度开始;只要初、末读数正确,差值仍然准确。真正不能省略的是:排尽尖嘴气泡、使滴定管竖直,并按规范估读到 0.01 mL。对于无色或透明溶液,视线应与弯月面最低处相平;若滴定剂高色度、深色而最低点不可辨,则应按具体方法规定读弯月面上缘,或采用仪器读数,例如高锰酸钾体系。
滴定管读数检查
下面的读数交互用同一刻度与液面位置练习,先判断刻度再输入读数。
你可能会觉得:“只差一点点视线,影响能有多大?”下图和交互都以透明溶液的最低点读数为例;深色体系则应服从该方法的上缘或仪器读数规定。一次读数的偏差也许只有几百分之一毫升,但滴定计算依赖初、末两次读数,而且小体积滴定或低含量样品中,这个偏差占总消耗体积的比例会放大。规范读数不是实验礼仪,而是在控制可预见的误差来源。
计算的骨架:先守住计量关系,再代体积
假设反应为:
在当量点,A 和 B 的物质的量不能简单地画等号,必须先除以各自的化学计量数:
其中体积统一用 L。你可能会把它记成“浓度乘体积相等”,这只在 的 1:1 反应中才成立。注意,这是计算题里非常常见的陷阱:反应式前面的系数不是配平后的装饰,而是物质的量换算的比例尺。
例题:一串读数,怎样变成待测浓度?
题目: 某 1:1 反应中,用浓度为 0.1000 mol/L 的标准溶液 A 滴定 25.00 mL 待测溶液 B。滴定管初读数为 0.12 mL,终读数为 24.86 mL。求 B 的物质的量浓度。
先只处理仪器数据。A 的消耗体积为 24.86 mL − 0.12 mL = 24.74 mL。计算浓度前必须换成 0.02474 L;把 mL 原样代入 mol/L 会使结果相差 1000 倍。
再计算加入的 A 的物质的量:n(A)=c(A)V(A)=0.1000 mol/L × 0.02474 L = 0.002474 mol。
因为题设是 1:1 反应,当量点时 n(B)=n(A)=0.002474 mol。这一步依赖的是化学计量关系,不是“所有滴定都默认一比一”。
最后除以取用的 B 溶液体积 0.02500 L:c(B)=0.002474/0.02500=0.09896 mol/L。结果保留到与原始数据相称的有效数字,写为 0.09896 mol/L。
有些生产或检验记录还会使用滴定度:1 mL 某标准溶液相当于多少质量的待测组分,常以 g/mL 或 mg/mL 表示。它把反应计量和浓度换算预先装进一个系数,适合固定项目的快速记录;但它不是新的化学规律,背后仍然是当量点的计量关系。
案例:为什么食品检验要留“空白”和“平行”?
设想一项食品原料的常规滴定测定。即使样品本身不含待测组分,试剂、器皿或空气中的杂质也可能消耗少量滴定剂;这部分由空白试验估计。另一方面,单次操作还可能受读数、加液速度和终点判断影响,因此要按方法要求做平行测定并比较结果是否一致。
这里要把角色分清:空白校正帮助识别并扣除试剂和环境带来的背景消耗;平行测定帮助观察重复性;标准物质和标定则保证浓度标尺可靠。它们都在提升结果质量,却不是可以互相替代的同一件事。
本章把什么量“交接”给后面的滴定法?
到这里,你已经有了一套通用底盘:反应必须适合滴定;标准溶液的浓度要用直接配制或标定建立;终点要尽量逼近当量点;滴定管的初末读数要化为体积差;计算必须服从反应计量关系。无论之后面对酸碱、配位、氧化还原还是沉淀滴定,这些底层问题都不会消失。
下一章将讨论酸碱滴定。届时,“怎样判断终点接近当量点”会变成一个具体问题:溶液的酸碱性如何变化,指示剂为什么会变色,怎样选择才不把终点误差放大?
练习:先做判断,再核对理由
1
下列哪一种情况最适合采用直接配制法建立标准溶液浓度?
2
一项反应若要适合作滴定分析,通常应具备哪些特点?
3
只要两次平行滴定消耗体积很接近,就能证明滴定终点与当量点完全重合。
4
滴定管初读数为 1.36 mL、终读数为 26.08 mL,则消耗体积为 ____ mL。
练习 5:配制质量怎么算?
若要配制 250.00 mL、0.02000 mol/L 的无水碳酸钠溶液,已知其摩尔质量为 105.99 g/mol,理论上应称取多少 g?写出计算式。
练习 6:发现“约”字后该做什么?
某 NaOH 溶液由固体快速配成,瓶签写“约 0.100 mol/L”。为什么不宜直接把 0.100 mol/L 代入样品计算?应怎样建立可信浓度?
练习 7:计量数不能跳过
某反应中 1 mol A 恰好与 2 mol B 反应。用 0.1000 mol/L A 滴定 20.00 mL B,消耗 A 10.00 mL。求 B 的浓度。