有机分子的电子效应与反应类型
先别急着背反应:电子到底想往哪里去?
同样是“碳—卤素键遇到氢氧根”,有的底物很容易被取代,有的却慢得像没反应;同样含有一个双键,为什么有的地方先接上氢,有的地方先接上卤素?如果把有机反应当成一张张互不相干的反应式,你很快会被条件、箭头和产物淹没。
换一个问法,事情会清楚很多:这个分子里哪里电子偏多,哪里电子偏少;新键需要的一对电子从哪里来,又落到哪里去? 本章先搭一套“电子地图”。它不替你记住所有反应,却能让后面学习烯烃、卤代烃、羰基化合物时,知道自己为什么要这样判断。
本章只建立基础框架:诱导效应、共轭与共振表示、键的断裂和常见反应中间体、亲核试剂与亲电试剂,以及按键变化识别反应类型。具体官能团的详细机理和条件,留给后续章节逐步展开。
3.1 一根共价键并不总是“平分电子”
把氯乙烷写成 CH₃CH₂Cl,你可能会觉得碳和氯各拿一半电子,反正它们中间画的是一条线。注意,这是第一个陷阱:线只告诉你“有一对成键电子”,并没有承诺这对电子在两端待得一样久。
氯原子吸引成键电子的能力比碳强,于是 C—Cl 键的电子云会偏向氯。我们用 Cδ+—Clδ− 表示这件事:碳端带部分正电荷,氯端带部分负电荷。这里的 δ 很重要,它不是完整的离子电荷;这根键仍是极性共价键,而不是已经断成 C⁺ 和 Cl⁻。
诱导效应:隔着 σ 键也会传递的偏移
键的极化还会通过相邻的 σ 键向外影响电子云分布,像有人把一排站得很紧的人轻轻推了一下:离得最近的人挪得最多,越往后越不明显。这种由原子或基团电负性差异等引起、沿 σ 键传递的电子云偏移,叫作诱导效应。
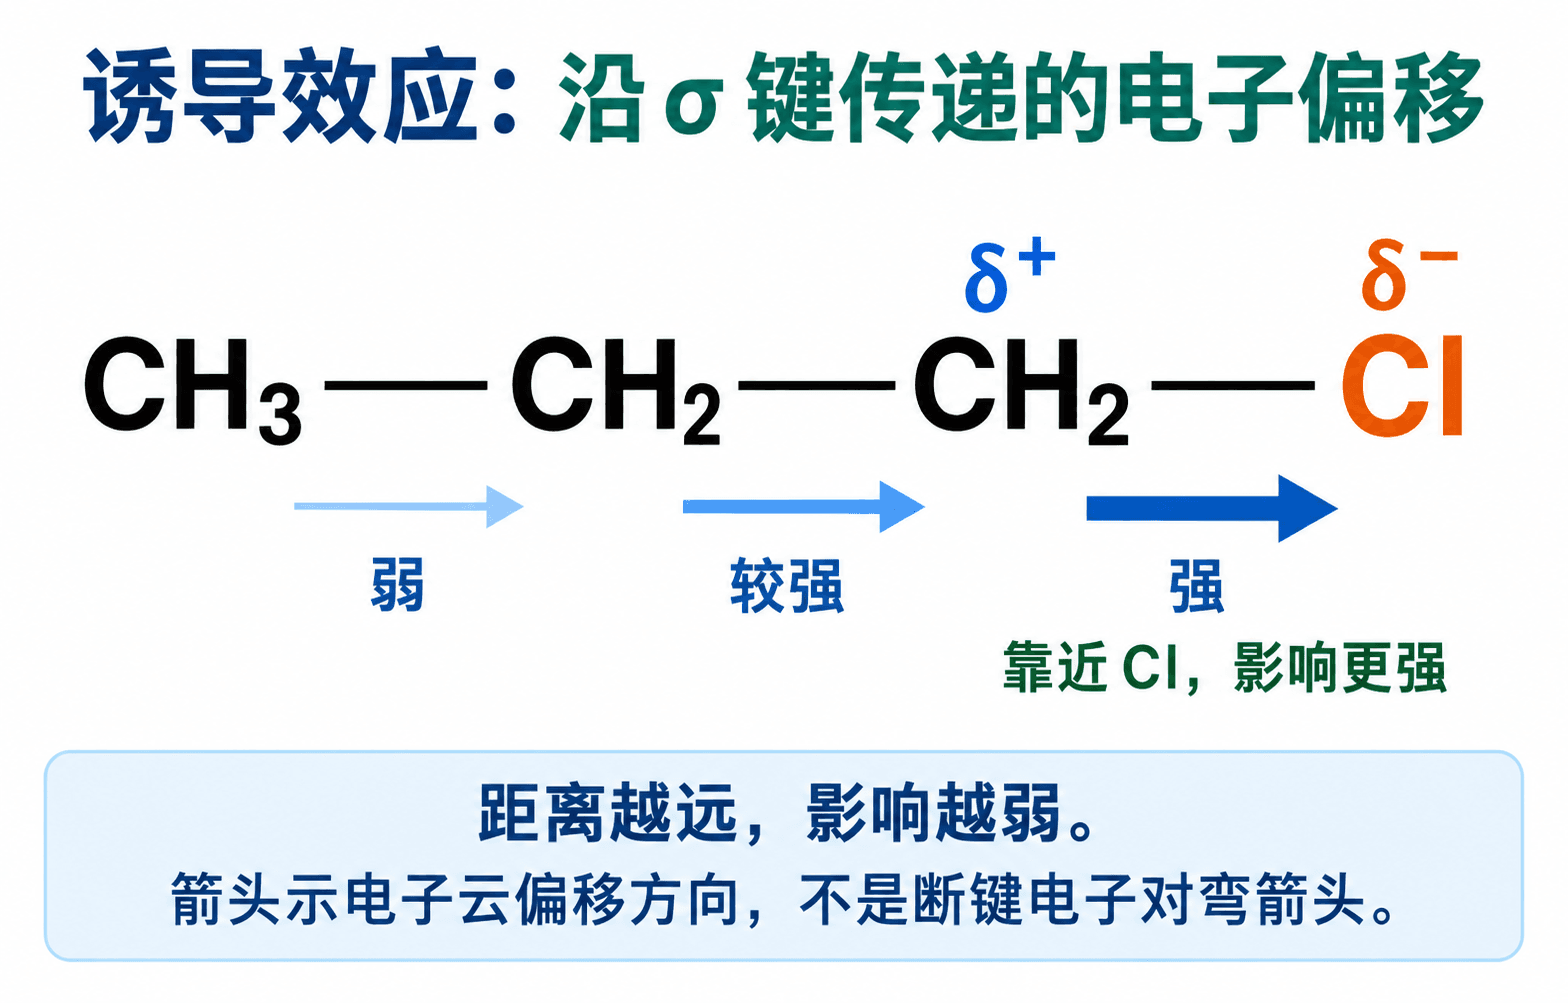
以—Cl 为例,它通常表现为吸电子诱导效应,常简记为 —I;烷基通常表现为给电子诱导效应,常简记为 +I。这两个记号只是在说“相对地拉电子还是推电子”,不是说某个基团携带了一包可随时寄送的自由电子。
诱导效应的两个边界要一起记住:它通过 σ 键传递,且随传递距离迅速减弱。因此,不能看到分子上有一个吸电子基,就武断地说它会同样强烈地影响分子每一个角落。
一个酸性差异,怎么从“拉电子”推出来?
现在给你两瓶外观相似的溶液:乙酸 CH₃COOH 和氯乙酸 ClCH₂COOH。哪一瓶更容易失去羧基上的 H⁺?
你可能会先盯着要断的 O—H 键:氯又不直接连在氧上,它能有什么用?先停一下。酸失去 H⁺ 后,留下的是带负电荷的共轭碱;如果旁边有吸电子的氯,电子云会被向外牵引,负电荷的能量相对降低,共轭碱更稳定。越能稳定失去 H⁺ 后的物种,原来的酸通常越容易给出 H⁺。 所以氯乙酸比乙酸酸性强。
这不是“氯把 H⁺ 硬拽走了”,而是比较两条路线终点的稳定程度。距离再拉远,氯的影响就会减弱;若换成能给电子的烷基,结论的方向往往相反。
在环境样品前处理、药物分子的盐型选择、材料表面官能团调控中,研究者都会反复问类似的问题:取代基让某个位置更富电子还是更缺电子?它离反应位点有多远?本章给你的不是一张死记表,而是这个判断的第一步。
小测:把“部分电荷”和“真正离子”分开
若 C—Cl 键标成 Cδ+—Clδ−,这是否说明它已经发生异裂,溶液中必然有 C⁺ 和 Cl⁻?
答案是否定的。δ+、δ− 描述的是未断裂的极性共价键中电子云的偏向;真正异裂时,两个成键电子都归到一端,才会出现形式电荷。把这两件事混为一谈,后面画反应中间体时就很容易多画或少画电子。
3.2 共轭不是“画两张式子”,而是给电子一条可走的通道
诱导效应隔着 σ 键传递,而且很快变弱。那么,为什么有时一个取代基隔着几根键仍能明显影响反应性?答案常常不是“推得更用力”,而是分子中出现了一条不同的通道:相邻的 p 轨道可以侧向重叠,让电子不局限在一根键或一个原子上。
先检查通道:p 轨道连续吗?
相邻原子上连续存在、且方向合适的 p 轨道时,电子可以在这个体系中离域,这类结构关系叫作共轭。常见的“通道入口”包括相邻 π 键、带孤对电子且能参与重叠的原子,或带有空 p 轨道的缺电子原子。
例如烯丙基正离子 CH₂=CH—CH₂⁺ 中,双键两端和带正电的碳都可提供 p 轨道,三者连续;而 CH₂=CH—CH₂—CH₃ 中间的 CH₂ 是四面体构型的 sp³ 碳,像在电线上塞进一段绝缘体,π 电子不能越过它直接离域到末端。
这里很容易背成“有双键就是共轭”。注意,这是第二个陷阱:有双键不等于有共轭;关键是相邻位置是否有连续、能有效重叠的 p 轨道。 分子是否共面、轨道是否能对准,会影响重叠效果;本课程先以“连续 p 轨道”为首要检查项。
共振式:不是分子在两张纸之间来回跳
同一离域体系,有时不能用一张路易斯结构完整表现。于是我们画出若干个只改变电子位置、不移动原子核的式子,用双向箭头连接;这些是共振式。实际分子不是在几张共振式之间轮流变身,而是一个电子分布离域的共振杂化体。
你可以把不同共振式理解为从不同角度给同一个三维物体拍照:照片都不是物体本身,却共同帮助你看见它。类比到这里就收住,严谨说法是:共振式是同一分子的不同电子分布表示,真实分子的键长、键级和电荷分布常介于这些极限表示之间。
画共振式时,先问两个“不能碰”的规则:
- 原子之间的连接顺序不能改变;若碳骨架或氢的位置换了,那通常不是共振,而是发生了结构变化。
- 总电荷、未成对电子数必须守恒;弯箭头从电子对或 π 键出发,箭头尖端指向电子对最终所在的位置。
共轭说的是“轨道和电子是否有离域条件”,共振式是“怎样在纸上表示这种离域”的工具。两者相关,却不是同义词。画得出若干共振式,也不表示反应已经发生了若干次。
给电子与吸电子:先问“通过哪条通道”
当一个基团通过共轭使电子密度朝反应中心增加,可以称它在该共轭关系中有给电子倾向;若把电子密度从反应中心拉走,则有吸电子倾向。实际判断不能只看一个标签:某些原子通过 σ 键表现为吸电子,却能用孤对电子通过共轭给电子。以后分析芳香环取代反应时,这种“不同通道给出不同方向”的现象会反复出现。
这里先建立一个可靠习惯:看到“稳定性提高”“某位置更富电子”之类结论,不要先背结论,先找电荷或电子有没有可离域的去处。有连续通道时,共轭贡献往往不能忽略;没有通道时,就回到诱导效应和局部键极化来判断。
补一块拼图:超共轭只先用来解释趋势
简单烷基碳正离子中,邻近 C—H 或 C—C σ 键的电子可与空 p 轨道发生一定的相互作用,常用“超共轭”描述。你现在不必把它当成一套要逐轨道计算的理论;在基础判断中,只需知道它与烷基的给电子倾向一起,能帮助稳定缺电子的碳中心。
因此,对没有额外共振稳定、结构相近的简单烷基碳正离子,常见稳定性趋势为三级大于二级大于一级。请把限定语圈起来:一旦引入显著共轭、强吸电子基、环张力或溶剂等因素,不能只凭“几级碳”下判决。
3.3 键断开时,电子怎么分?中间体就怎么来
看到一根键断了,很多人只写“断裂”,不问电子归谁。可在有机反应里,这一问决定了中间体的电荷和下一步能做什么。
同裂:一人一只电子,自由基出现
若一根共价键断裂时,原来的一对成键电子一边分得一个,叫作均裂(同裂),常写成:
R—X → R· + X·
点 · 表示未成对电子,所得粒子是自由基。自由基不等于带负电,也不等于“缺一个电子的正离子”;它的核心标志是有未成对电子。光照、加热或某些引发剂能促使特定键均裂,这也是后面学习烷烃卤代等自由基过程的入口。
异裂:电子对偏向一端,正负离子成对出现
若一根键断裂时,两个成键电子都归到同一端,叫作异裂。对极性 C—X 键,较能容纳电子的一端往往拿走这对电子:
R—X → R⁺ + X⁻
于是可能形成碳正离子和阴离子;若电子对归碳,也可能形成碳负离子和正离子。哪一种更合理,要看键的极化、离去基团能力、溶剂以及产物能否被诱导或共轭稳定,不能只按纸面上的“左右两边”机械分配。
断键时,先核对电子归属。
异裂示意只表示成键电子的归属,不表示任意卤代烃都能在普通条件下生成游离碳正离子。
三位常见“过路人”:别把它们当成可长期装瓶的产物
反应中间体是从反应物走向产物途中的短寿命物种。它们未必能被单独分离,却能解释为什么反应走这条路而不是另一条路。
你可能会这样想:既然三级烷基能稳定碳正离子,那么三级烷基也一定稳定碳负离子吧?恰好相反。对结构相近、没有额外共轭的简单烷基碳负离子,烷基的给电子倾向会让本已富电子的负碳更“挤”,通常不利于稳定它。这个对照比死背两列顺序更有用:先看中心缺电子还是富电子,再问周围基团是在补它,还是把它挤得更厉害。
3.4 谁给电子,谁接电子?亲核与亲电是一次“配对”
现在把镜头从一个分子移到两个分子相遇的瞬间。形成一个新的共价键,通常需要一对电子。哪一方提供这对电子,哪一方接受它?
亲核试剂:带着可用电子对来
亲核试剂是能提供电子对、进攻缺电子中心的试剂;从路易斯酸碱观点看,它常表现为路易斯碱。带负电荷的 HO⁻、Cl⁻,具有孤对电子的水、氨,以及富电子的 π 键,都可能充当亲核试剂。
亲电试剂:在等一对电子
亲电试剂是能接受电子对的缺电子物种或缺电子部位;从路易斯酸碱观点看,它常表现为路易斯酸。质子 H⁺、碳正离子、极性键中带 δ+ 的碳、羰基中带部分正电的碳,都是后续课程中常见的亲电中心。
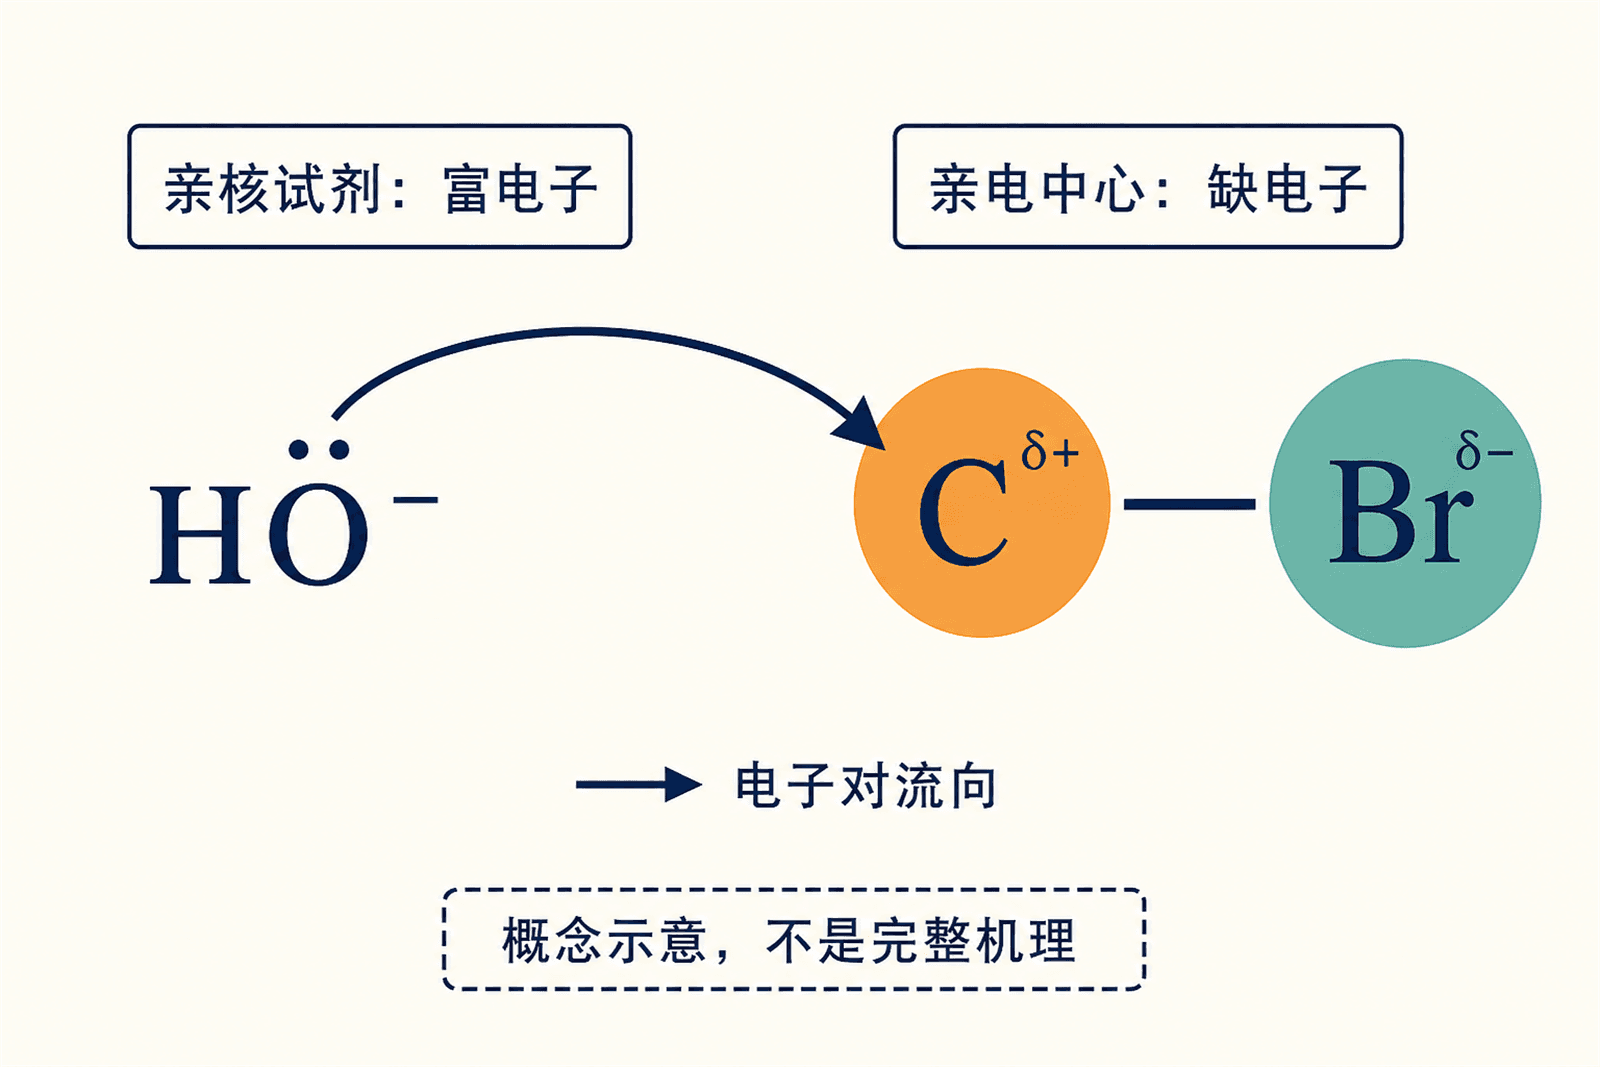
弯箭头就是这段叙事的“摄像机”。双钩弯箭头表示一对电子的移动:箭尾必须从孤对电子、负电荷或 π 键等真实的电子来源出发,箭头尖端指向新键形成处或接受电子的位置。自由基过程使用的是单头鱼钩箭头,表示一个电子的移动;不要把两套箭头混用。
“亲核”不是“喜欢原子核”的口号,而是“用电子对进攻缺电子中心”的结构判断。弯箭头绝不能从正电荷或一个没有电子的空位凭空起笔;那等于让电子从不存在的地方出发。
例题:先找富电子处,再找缺电子处
在概念反应 CH₃CH₂Br + HO⁻ → CH₃CH₂OH + Br⁻ 中,谁是亲核试剂,谁是亲电中心?
先看氢氧根。氧原子带负电且有孤对电子,是可提供电子对的一方,因此 HO⁻ 是亲核试剂。
再看 C—Br 键。溴更吸电子,键极化使与溴相连的碳相对缺电子,这个碳是亲电中心;这里说的是碳原子上的局部缺电子,而不是整个乙基都变成了完整的正离子。
新 C—O 键形成时,电子对由氧提供;C—Br 键断裂时,成键电子对主要随溴离去,生成溴离子。这样电荷账目在反应前后是守恒的。
这个示例只训练“电子从哪里到哪里”的读法。反应究竟以一步还是多步进行、何种底物反应更快、溶剂怎样影响,属于后面卤代烃章节要细分的问题。
亲核性和碱性也别急着画等号。它们都涉及提供电子对,但碱性关注与 H⁺ 结合的平衡倾向,亲核性关注对某亲电中心的进攻速率;溶剂、位阻和被进攻的底物都会影响后者。基础阶段先把角色识别正确,再学习这些比较因素,效率最高。
3.5 看“哪些键变了”:五类反应不再像五个孤岛
反应类型不是给反应贴的随机标签,而是对结构变化的压缩描述。遇到新反应,先把反应物和产物并排,问:原来的哪根键消失了?哪根键出现了?不饱和度、碳骨架和碳上的含氧/含氢键发生了什么变化?
注意,分类角度并不总是互斥。比如烯烃加氢,从键变化看是加成,从碳的氧化程度看又是还原。把它叫作哪一类,要看题目正在考你“结构如何变”还是“氧化程度如何变”。这不是答案摇摆,而是同一件事可以从不同坐标轴描述。
现象推演:为什么丙烯与 HBr 的“落点”不是随意的?
以丙烯 CH₃—CH=CH₂ 和 HBr 的离子型加成为例(这里不讨论过氧化物参与时的自由基路径)。双键的 π 电子较富电子,会先与 HBr 中缺电子的 H 一端作用。若 H 加到末端碳,正电荷出现在中间碳,得到较稳定的二级碳正离子;随后 Br⁻ 进攻该碳,主要得到 2-溴丙烷。
你可能会说:“那就背氢加到氢多的碳上。”这条经验在本例能用,但它不是发动机。真正的发动机是:反应路径倾向避开特别不稳定的中间体。以后遇到共轭体系、重排或自由基条件,若仍只套口号,就会掉进陷阱。现在先把这条因果链握住:键极化与π电子 → 可能的中间体 → 中间体稳定性 → 主要产物。
3.6 一张可带进后续章节的“电子地图”
当你第一次看见一个陌生反应式,可以按下面的顺序慢慢读。刚开始花几十秒没有关系;练熟后,它会比翻记忆卡更快。
- 圈出极性键、孤对电子、负电荷、π 键和正电荷:谁富电子,谁缺电子?
- 判断电子效应的通道:是沿 σ 键的诱导效应,还是有连续 p 轨道的共轭影响?
- 若有键要断,问成键电子对或单电子归谁;由此预测碳正离子、碳负离子还是自由基等中间体。
- 用“谁给电子、谁接电子”画出最基本的电子流向,再回头检查原子价态与总电荷是否合理。
- 最后按键变化命名反应类型,并把条件写在判断旁边:同一底物换一个条件,路径可能不同。
这张地图的价值,在于它能把专业应用也拉回可检验的分子语言。食品油脂的催化加氢、药物分子中取代基对反应位点的调控、环境中有机污染物的转化,并不是彼此无关的故事;它们都绕不开电子密度、键极化、中间体稳定性和反应条件。下一章我们会再加上一层关键限制:即使电子“愿意”这样走,三维空间是否允许它这样接近?这就引向构象、顺反异构与手性。
本章练习:先判断,再看解析
1
下列对 Cδ+—Clδ− 的理解,正确的是哪一项?
2
下列哪些因素可帮助稳定一个缺电子的碳正离子?
3
画共振式时,允许移动π电子或孤对电子,但不能改变原子之间的连接顺序。
4
在 CH₃CH₂Br 与 HO⁻ 的概念反应中,最合适的“亲核试剂—亲电中心”配对是?
5
关于反应类型的说法,哪些正确?
6
共价键均裂后,每一端各得到一个电子,所形成的典型活性粒子叫作 ____。
练习 7:电子箭头从哪里起笔?
请判断:画 HO⁻ 进攻一个带 δ+ 的碳时,双钩弯箭头应从哪里出发、指向哪里?
练习 8:别把经验规则当原因
在无过氧化物的离子型条件下,丙烯与 HBr 反应主要生成 2-溴丙烷。请用“可能中间体的稳定性”而不是只用口号解释这一方向。
练习 9:把两种电子效应分开
比较下列两句话,分别说明了哪一种电子效应,并写出理由:
- 氯乙酸中氯的影响离羧基越远越弱。
- 烯丙基正离子的正电荷可分散到相邻位置。