卤代烃
实验室里有两瓶看起来很相像的无色液体:一瓶是溴乙烷,另一瓶是乙醇。若在氢氧化钠水溶液中加热,溴乙烷可被 取代而变成乙醇;换成适合消去的碱性、加热条件,它又会脱去 HBr 变成乙烯。明明只是在碳骨架上换了一个卤素原子,为什么反应路线会忽然分叉?
你可能会先说:“卤素很活泼,所以它总会跑掉。”注意,这个说法只抓住了表面。真正决定路线的是:哪个碳连着卤素、谁来进攻、溶剂把谁稳定了、体系是否有足够强的碱,以及温度怎样改变竞争。本章不把卤代烃当作一张反应表来背,而是把它看作有一个“可被更换的接口”的碳骨架;每一次判断都从这个接口周围的拥挤程度和反应条件开始。
本章的基础目标是能识别和命名常见卤代烃,解释 C—X 键的极性,并用“底物结构—试剂角色—溶剂—温度”判断 SN1、SN2、E1、E2 的主要倾向。这里的“主要”很重要:有机反应常有竞争路线,基础规则是可靠的推理起点,不是脱离条件的绝对口号。
一、先认准“接口”:什么是卤代烃?
把烃分子中的一个或多个氢原子换成卤素 F、Cl、Br、I,得到的有机化合物称为卤代烃,常用通式 表示。 是烃基, 是卤素。这里的“卤代烃”强调的是卤素与碳相连;食盐里的 当然不是卤代烃。
1. 两把尺子,别把分类混成一团
第一把尺子看卤素的种类,可分为氟代烃、氯代烃、溴代烃和碘代烃。第二把尺子看与卤素直接相连的碳原子:若这个碳不连接其他碳原子, 叫甲基卤化物,不归入一级;若它连接 1、2、3 个其他碳原子,才分别是一级、二级、三级卤代烃。
例如 中,带 Br 的碳只连着另一个碳,是一级溴代烃; 中,带 Cl 的碳连着三个碳,是三级氯代烃。请注意,不能数整个分子一共有几个碳,也不能数 Br 连着几个原子;只数。
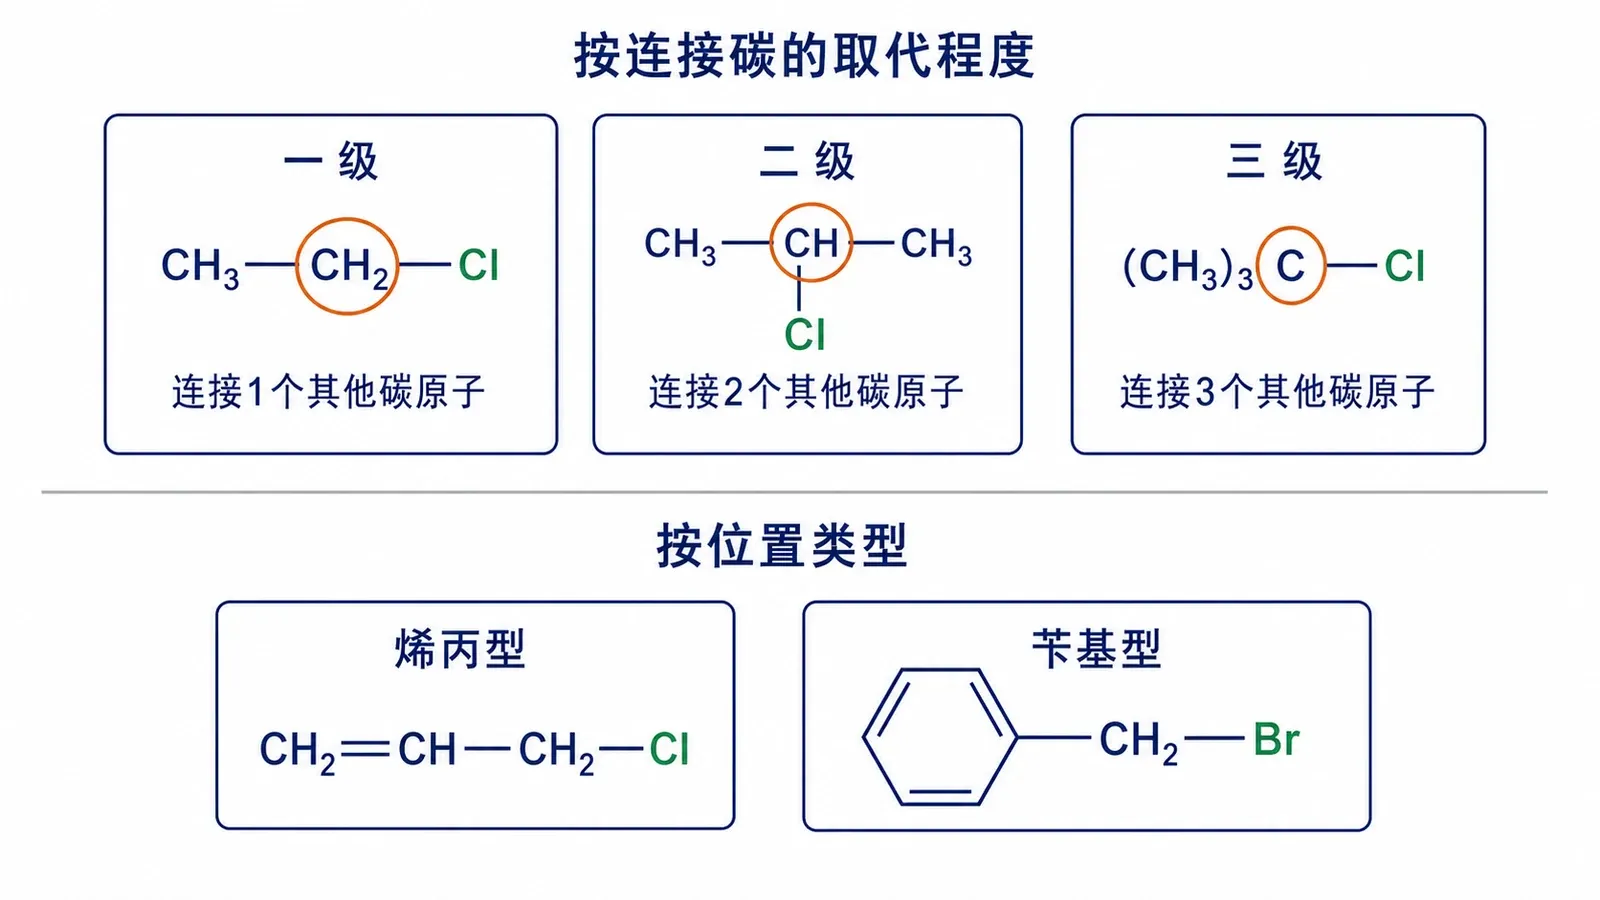
还有两个常在题目里出现的“位置标签”:卤素连在双键相邻的饱和碳上的是烯丙型卤代烃;苄基型则更严格,卤素必须连在与芳环直接相连的第一颗侧链碳上。它们与“一、二、三级”不是同一把尺子,可以同时成立。比如苄基氯 既是苄基型,也是一级卤代烃; 中 Cl 已在第二颗侧链碳上,苄基型。相反,氯乙烯中 Cl 直接连在双键碳上,氯苯中 Cl 直接连在苯环碳上;它们的反应性不能简单套用普通卤代烷的 SN1/SN2 结论。
2. 命名:先找到母体,再给卤素“报门牌号”
基础命名可以按三步走:对于本节的饱和开链卤代烃,选最长碳链作母体;从两端比较定位数集,选择最低定位数集,若前面数字相同则按首差原则让最先出现差异的定位数较小;把卤素作为取代基写在母体名前。只有卤素是唯一取代基时,这条规则才简化为“从靠近卤素的一端编号”。 是 2-溴丙烷, 是 1-氯丙烷。不同取代基的排列按本书第 2 章采用的 2017 版命名原则,依据相应英文名称的字母顺序;不能按汉字顺序任意排列。
小问题: 能不能叫“3-氯丁烷”?
不能。你从右端开始编号时,Cl 在 2 号碳;从左端才会得到 3。编号不是任选一个方向,必须让取代基得到较小的编号,所以应叫 2-氯丁烷。这类题不是考记忆,而是考你有没有真的拿起“编号尺”。
“烯丙型”“苄基型”说的是卤素所处的位置;“一级、二级、三级”说的是带卤素碳连接了几个碳原子。两套标签服务于不同的反应性线索,不能互相替代。
3. 从 C—X 键看性质:为什么碳端会成为进攻点?
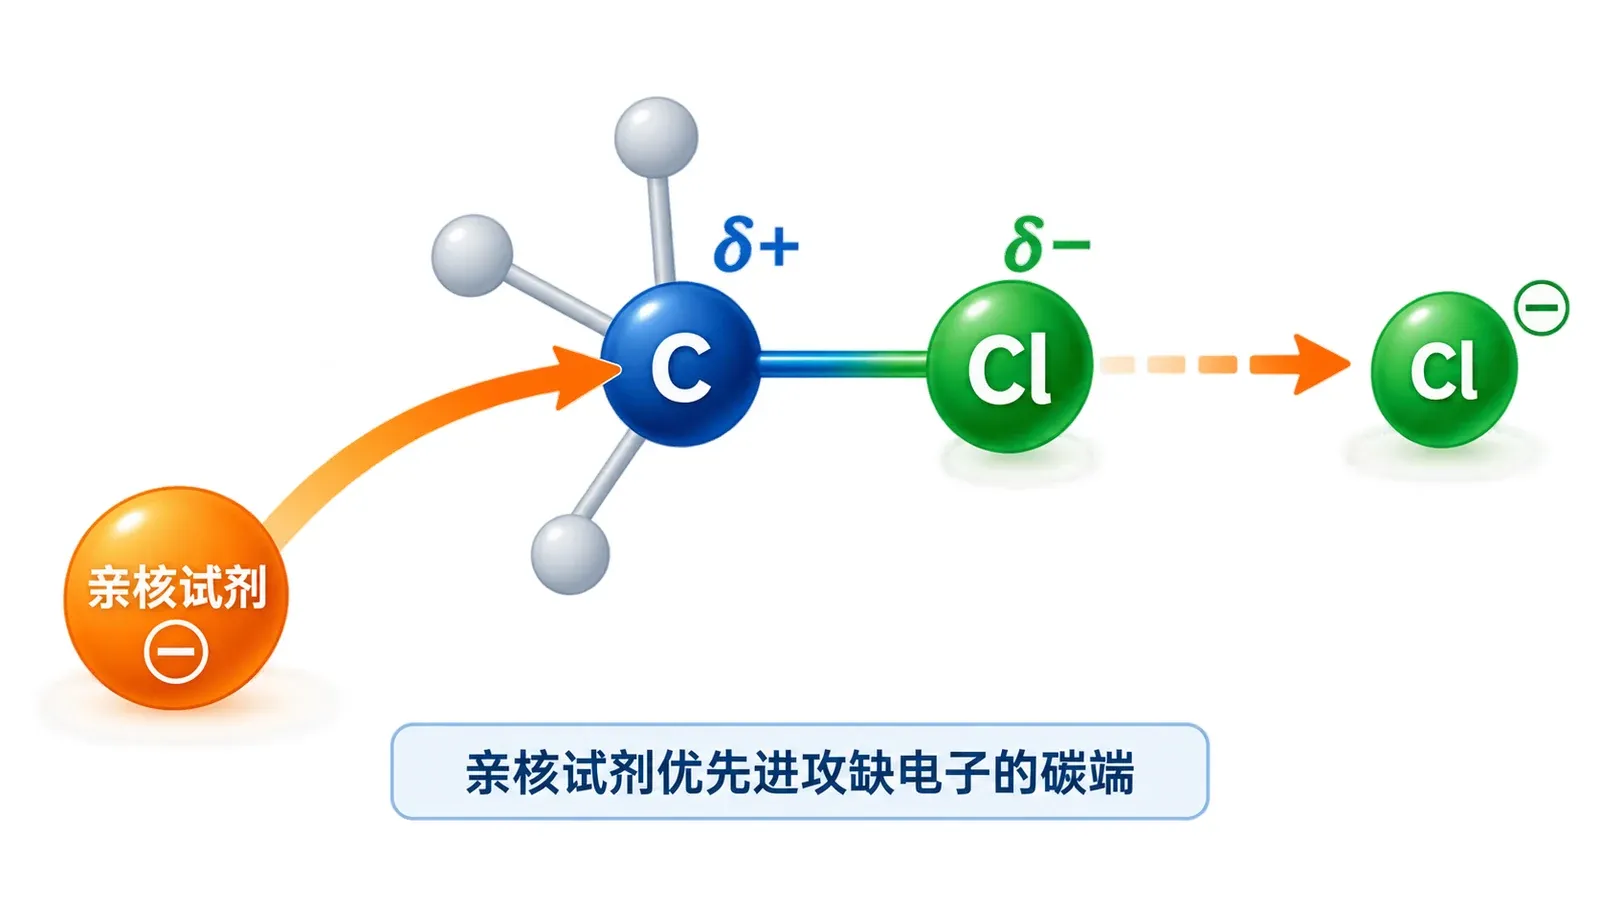
卤素的电负性通常大于碳,C—X 键电子云偏向卤素。因此可把这根键粗略标成 :碳端电子相对不足,亲核试剂容易朝它靠近;卤素端在适当条件下可以带着成键电子离去。所谓“亲核”,意思是带孤对电子或负电荷、愿意把电子对给电子缺乏中心;它不是“喜欢原子核”的口号,而是电子对进攻正电性中心的一种描述。
卤代烃大多难溶于水,原因是 C—X 的极性通常不足以像醇羟基那样同水形成强氢键;相对分子质量增大时沸点一般升高。密度不能只凭“含卤素”一概而论:不少氯代烃密度小于水,许多溴代烃、碘代烃密度较大,具体仍要看结构。这一节最值得带走的不是物性表,而是 C—X 键把碳变成了一个可被亲核试剂或碱利用的反应点。
例题 1:别让分类名称带偏结构判断
下列物质中,既属于苄基型又属于一级卤代烃的是哪一个?
A. B. C. D.
先看卤素直接连在哪里。A 中 Cl 直接连苯环碳,C 中 Cl 直接连双键碳,都不是苄基型;D 只是三级卤代烷。
B 中 Cl 连在苯环侧链的 上,所以它是苄基型。
二、取代反应:谁把卤素“接力换下场”?
设想你想把溴乙烷变成乙醇。要给它氢氧化钠水溶液并加热,提供可进攻的 ;水本身不是使一级溴代烃有效转化的那把“钥匙”。此时 靠近带部分正电荷的碳,C—O 键形成,同时 C—Br 键断裂。这类一个基团替代另一个基团的反应叫亲核取代反应。
但“进来”和“出去”可以同步,也可以先后发生。这就有了两条非常重要、也最常被混淆的路线。
1. SN2:门还没打开,后面的人已经顶上来
SN2 中的 S 是取代,N 是亲核,2 表示决定速率的过程同时涉及卤代烃和亲核试剂。亲核试剂从 C—X 键的背面进攻,形成 C—Nu 键与断开 C—X 键在同一步内完成;反应式的动力学表达为:
你可以把它想成一扇只能从背面推开的旋转门:门口不能太拥挤,推门的人还必须有力。类比到这里就收住,严谨地说,SN2 是经过一个过渡态的一步协同过程,并不形成可分离的碳正离子中间体。
SN2 的空间检查:亲核氧、被进攻碳与离去的 Br 近于共线;过渡态中三个 H 近似共平面,形成中的 C—O 键和断裂中的 C—Br 键均为部分键。成键和断键协同完成,不经过可分离的五价碳中间体。甲基溴本身不具手性;对于手性底物,背面进攻导致几何构型翻转,但 R/S 名称还需按产物的优先级重新判断。
为什么要“背面”进攻?从离去基团的反方向靠近,进攻电子对能更有效地与待断裂 C—X 键相关轨道相互作用;结果是带有手性中心时构型发生翻转。这叫构型翻转,不是把二维结构式左右一镜像就草率宣布“R 变 S”;R/S 标记还受取代基优先次序影响,必须按规则判定。
你可能会这样想:三级卤代烃碳端更正, 应该更容易进攻吧?注意,这是个陷阱。SN2 需要亲核试剂贴近碳的背面,三级卤代烃周围三个烃基把路挤得很窄,位阻反而让进攻很困难。因此,普通卤代烷的 SN2 活性通常为:
强亲核试剂和极性非质子溶剂常有利于 SN2;后者不强烈包围阴离子,使阴离子更容易保持进攻能力。这里不必把溶剂类型背成孤立名词,只要抓住:溶剂若把亲核试剂“裹得很紧”,它就没那么容易发动进攻。
2. SN1:先离场,才给后来者腾出位置
SN1 不是同步接力。第一步,C—X 键先断裂,形成碳正离子和离去基团;第二步,亲核试剂再进攻碳正离子。第一步通常更慢,故速率主要由卤代烃浓度决定:
碳正离子越稳定,第一步越容易。对普通烷基碳正离子,常见稳定性趋势为三级大于二级大于一级;苄基型和烯丙型碳正离子可通过共振分散正电荷,也常较易走这类路径。极性质子溶剂能较好稳定离子,因而常有利于 SN1 的电离步骤。
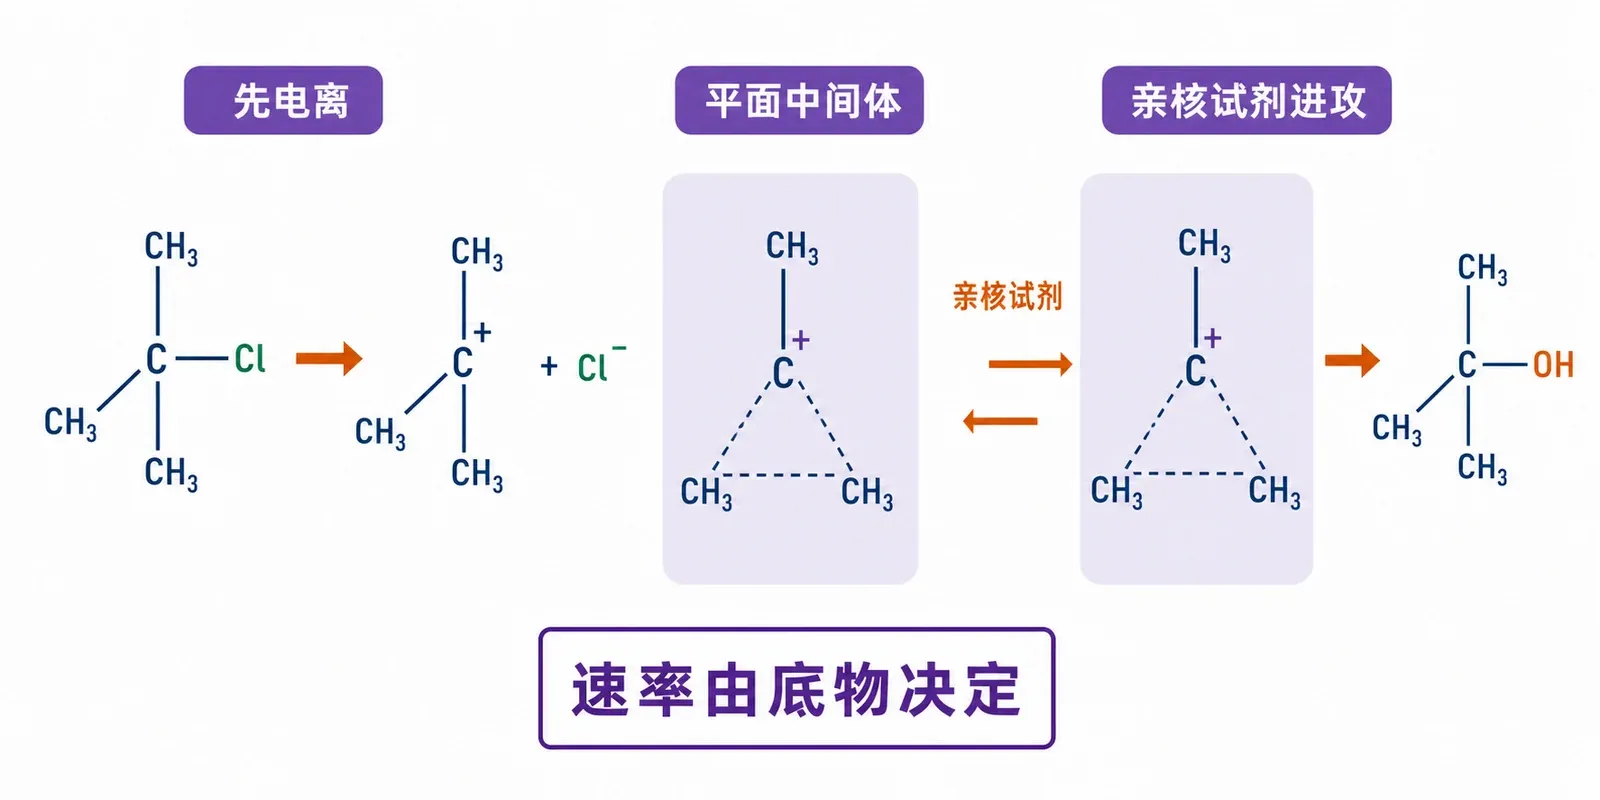
碳正离子近似平面,亲核试剂可从两面靠近;若底物是手性分子,产物常出现接近外消旋的混合物。之所以说“接近”,是因为离去基团或溶剂笼有时会让两面并非完全等价。初学题中看到“SN1 + 手性中心”,先想到“立体选择性显著降低、倾向外消旋”,比硬说“必定 50∶50”更准确。
碳正离子还可能发生氢或烷基迁移,转成更稳定的碳正离子再被进攻。你不需要见到任何 SN1 都强行画重排;只有重排后确实更稳定、且题目结构提供合理迁移时,才把它列为候选。
3. 影响取代的四个开关:别只盯住底物
最后一行尤其容易被误背成“原子越大,反应一定越快”。离去能力反映的是离去后阴离子的稳定性、C—X 键强弱和溶剂化等多种因素;比较普通卤代烷时,上述顺序是有用的经验趋势,但不是跳过结构和条件的万能钥匙。
例题 2:同一骨架,换一个条件就换一个速率控制环节
比较下列两种情形的速率表达式,并说明为什么不能都写成 :
- 1-溴丙烷与 在有利于背面进攻的条件下反应;
- 叔丁基氯在水中溶剂解反应。
第一种底物是一级卤代烃,强亲核试剂可在离去基团离开的同时进攻,符合 SN2 的协同过程。因此速率随 和 的浓度都改变,写作 。
4. 取代不是只会“变成醇”
把卤素当作可更换接口,就能看懂常见转化:在碱性水溶液中取代可引入 ,醇盐可引入 , 可引入氰基;用大量过量氨处理时可主要得到一级胺。以卤乙烷为例:
取代特别值得注意:它把一个碳带进了产物碳链,因此是基础有机合成中“延长一格碳骨架”的常见思路。氨解式中额外的 负责结合生成的 HBr;大量过量氨还能降低产物一级胺再次被烷基化的机会。即便如此,实际反应仍可能继续烷基化而有少量二级、三级胺或季铵盐,不能把上式误读成任何条件下只给一种纯产物。看到方程式系数不熟悉时,不要猜;逐个核对 C、H、N、Br 和电荷守恒即可。
三、消去反应:为什么有时不替换,反而长出双键?
若亲核试剂兼有较强碱性,它不一定非要攻击带卤素的碳;它也可能夺取相邻碳上的氢。此时离去基团离开,两个相邻碳之间形成 C=C,体系脱去一分子 HX,这就是消去反应。带卤素的碳叫 -碳,相邻碳叫 -碳,相邻碳上的可被夺取氢叫 -H。
先停一下:为什么氯甲烷不能按这个方式消去成烯烃?因为它没有相邻的 -碳,自然也没有 -H。消去不是“碱一来就脱 HBr”,结构先要给得出两个相邻的碳。
1. E2:碱拔氢和卤素离开同时发生
E2 与 SN2 一样是一步协同过程;2 表示速率通常同时依赖底物和碱浓度:
强碱夺取 -H 的同时,C—H 键电子形成 π 键,C—X 键断裂。对于可自由转动的开链底物,-H 和离去基团处在反式共平面取向时最有利;在环己烷体系中,常把这条要求具体表现为“二者都处于轴向、彼此反向”。这是 E2 的立体化学根源,不是额外要背的一条孤立规定。
以 2-溴丁烷检验 E2 的原子守恒。
上式表示生成 2-丁烯的一条路径;也可从另一侧夺取 β-H,生成 1-丁烯。在小体积强碱等典型条件下,2-丁烯往往较多;大体积碱等条件会改变比例。三个电子对协同移动:碱的孤对指向 β-H,Cβ—H 键电子形成 Cα=Cβ,Cα—Br 键电子移向 Br。发生反应的 H—Cβ—Cα—Br 优先采取反式共平面排列。
当有多个 -碳、可生成多种烯烃时,体积不太大的碱参与时,通常较多生成取代程度较高、通常也较稳定的烯烃,这一经验称为扎伊采夫取向。别把“通常”擦掉:体积庞大的碱更容易夺取空间更暴露的氢,可能让取代较少的烯烃比例上升;能否满足反式共平面构型也会改变结果。
2. E1:先形成碳正离子,再失去 β-H
E1 的第一步也先离去形成碳正离子,之后碱或溶剂取走 -H 形成双键,速率主要与卤代烃浓度有关:
它和 SN1 共用碳正离子中间体,因此三级底物、极性质子溶剂、较弱的碱或亲核试剂等条件下,SN1 与 E1 常会竞争;升高温度通常更有利于消去的比例,但不是“加热就只剩 E1”的开关。由于经过碳正离子,E1 也可能重排。基础判断里,先把 E1 看成“SN1 的亲戚”:都要先问这个碳正离子能不能稳定存在。
不要把“碱性”和“亲核性”画上等号。亲核性关心的是试剂进攻碳的速度;碱性关心的是试剂夺取质子的能力。一个试剂可以两者都强,也可能因体积大而更擅长夺氢、较不擅长挤到碳背面进攻。
例题 3:先确认有没有 β-H,再谈主要产物
2-溴丁烷与乙醇溶液中的 KOH 加热,可能得到哪些烯烃?主要产物的判断依据是什么?
先标出 -碳:它是原来连 Br 的 2 号碳。它左右两侧的 1 号碳和 3 号碳都是 -碳,且都带有氢,所以存在两种消去位置。
从 1 号碳脱氢形成 1-丁烯;从 3 号碳脱氢形成 2-丁烯。2-丁烯还可有顺反异构,但这里先把“位置异构”与“顺反异构”分开看。
在常规、小体积碱条件下,较多形成较取代的 2-丁烯,常以更稳定的反式 2-丁烯为主。理由不是“老师规定 2-丁烯更高级”,而是烷基取代通常有利于烯烃稳定;实际比例仍受构象和条件影响。
四、站在路口时怎么选:取代还是消去?
考试常把同一个 放进不同烧瓶,让你从条件推产物;实验设计则反过来,从目标产物选条件。两种任务都不该靠一句“水解”或“醇解”完成。可以按下面的顺序推理。
- 看底物。甲基和一级底物很难 SN1/E1;三级底物几乎不能 SN2;二级底物最需要继续看试剂和溶剂。
- 给试剂分工。它是强亲核试剂、强碱,还是弱亲核弱碱?体积是否庞大?
- 看溶剂和温度。极性非质子环境常帮阴离子做 SN2;极性质子环境可帮离子化;较高温度常提高消去的竞争优势。
- 最后检查结构限制。有无 -H?若要 E2,能否取到合适的反式共平面构型?若走 SN1/E1,碳正离子是否合理?
自问:“KOH 水溶液加热”与“KOH 乙醇溶液加热”为什么常得到不同主产物?
基础题中,前者常用来表示水解, 作为亲核试剂取代卤素;后者常用来提供更有利于消去的醇性碱性环境,尤其在适合消去的底物上生成烯烃。但请别把溶剂名称当成魔咒:真正的机理仍由底物、碱/亲核试剂、温度和溶剂共同决定。把“水溶液取代、醇溶液消去”作为常见实验条件的识别线索是对的,把它说成无例外定律就错了。
从反应到专业场景:接口既能造材料,也需要被安全管理
氯乙烯是聚氯乙烯(PVC)的单体:它通过 C=C 的加聚反应连接成高分子链,原有的 C—Cl 键保留在重复单元上,并不是靠 C—X 键“接入新基团”。这与卤代烃在取代反应中作为合成中间体的角色不同。许多其他含卤有机物则确实可作为合成中间体、含氟材料前体或医药分子中的结构片段;在那些转化中,C—X 键才常提供继续接入新基团的机会。
但“可反应”不等于“可随意操作”。有些卤代烃挥发性高、可燃、有毒,或具有环境风险;含卤废液也不能直接倒入下水道。实验中应在通风和规定防护条件下操作,按实验室要求分类收集废液。安全判断也和本章的化学判断一样:先识别物质和条件,再决定处理方式,不能凭气味或“看起来像水”下结论。
一点延伸:卤代烃为什么常是合成路线的中转站?
卤代烃还可与镁在无水醚等条件下生成有机镁试剂,后者能继续形成新的 C—C 键。这说明 C—X 键并非只会被“换掉”或“消去”,也能被转化为新的碳反应位点。该类试剂极易被水和醇破坏,具体制备与反应将在后续有机合成学习中展开;本章只需建立一条主线:卤代烃的价值在于 C—X 键可被有控制地改造。
五、卤代烃从哪里来,又到哪里去?
前面一直把卤代烃当成起始物;那它本身如何制备?基础有机中常见三条路线如下。
第一条常是自由基取代,可能出现多取代或位置异构的混合物;第二条在不对称烯烃上还要结合加成规律与反应条件判断区域选择性;第三条提醒我们 本身不是理想离去基团,常需先在酸性条件下被活化。这里不要求把每一种试剂背全,关键是能看出它们都在建立 C—X 这一反应接口。
反过来,卤代烃又能经取代引入 、、、 等,也能经消去回到烯烃。于是就有一张很实用的转换图:
下一章将学习醇、酚与醚。届时你会发现,卤代烃水解得到醇不是一个孤立反应,而是把“可替换的 C—X 接口”转换成“能形成氢键、还能继续反应的 C—O 接口”。
章节练习
1
下列说法中,正确的是?
2
在常见的 SN2 反应中,改变下列哪项通常会直接改变反应速率?
3
下列判断中,哪些符合卤代烃消去反应的基础规律?
4
只要卤代烃中含有 Br,就一定比相应的氯代烃更快发生任何类型的反应。
练习 1:从结构推出主要取代倾向
分别说明为什么 1-溴丙烷与强、小体积亲核试剂时常优先考虑 SN2,而叔丁基溴在相同思路下不应优先考虑 SN2。
练习 2:用条件写出分叉的主要有机产物
溴乙烷分别在下列条件下反应,写出主要有机产物并说明反应类型:
- 水溶液、加热;
- 乙醇溶液、加热。
练习 3:速率式告诉了你什么?
某卤代烃反应的实验结果显示:卤代烃浓度加倍,初始速率加倍;亲核试剂浓度加倍,初始速率也加倍。该反应更符合 SN1 还是 SN2?如果把底物换成三级卤代烃,能否只凭“三级”就断定速率式不变?
练习 4:消去产物与取向
2-氯丁烷在强、小体积碱和加热条件下可生成 1-丁烯与 2-丁烯。为什么通常 2-丁烯比例较大?为什么不应把这个结论说成“任何条件下只生成 2-丁烯”?
练习 5:把“亲核性”与“碱性”拆开
有同学说:“一个试剂碱性强,所以它一定优先发生 SN2。”这句话哪里不完整?请用强、体积庞大的碱解释。
本章小结
卤代烃的 C—X 键既有极性,又能在合适条件下断裂,所以它像一个可被改造的接口。先用带卤素碳周围的碳数判断一级、二级、三级;再用底物位阻、碳正离子稳定性、亲核试剂/碱、溶剂、温度判断路径。背面同步进攻是 SN2,先电离再进攻是 SN1;同步夺 -H 是 E2,先形成碳正离子再脱氢是 E1。下次看到 ,先别急着背产物,先问:谁能靠近哪个位置?哪一步最慢?体系给的是取代机会,还是消去机会?