糖类、脂类、氨基酸与蛋白质
从一份早餐开始:四类分子,为什么长得一点儿也不像?
一片面包、一杯牛奶、一个煮鸡蛋摆在一起,看上去只是普通早餐;把它们放进化学课里,事情立刻变得棘手:淀粉、油脂和蛋白质都很“大”,能不能干脆把它们看成一类东西?
你可能会这样想:它们都是生命体里的成分,也都能和营养扯上关系,应该遵循同一套规律吧?注意,这是个陷阱。它们共同的地方是都由有机小单元通过共价键或分子间作用组织起来;真正决定性质的,却是连接方式、极性基团和空间排布。同样由葡萄糖单元组成的淀粉和纤维素,一个适合储能,一个却是植物细胞壁的支架;同样含有羧基和氨基的氨基酸,排成不同顺序,就能折叠成性质完全不同的蛋白质。
本章不进入糖、脂、氨基酸的代谢路线,也不要求你背诵大量生物分子名称。我们只追问四个更有机化学味道的问题:糖为什么会“还原”;油脂为什么怕水而磷脂却能搭起膜;氨基酸为什么在水里会同时带正、负电;一串肽键又怎样让蛋白质有了形状和功能。
1. 糖不是“甜的东西”:先看能否在水中打开一扇门
实验室里有两瓶无色溶液,一瓶是葡萄糖,一瓶是蔗糖。两者都很甜,为什么在常见的氧化性检验条件下,葡萄糖能表现出还原性,蔗糖却通常不能?如果只凭“它们都含氧、都很甜”来猜,答案一定会走偏。
1.1 糖类的身份线索:多羟基与潜在的羰基
在基础有机化学中,糖类可以先从结构上理解为多羟基醛、多羟基酮,或水解后能给出这类结构的化合物。这句话不是让你拿着定义去硬套,而是提醒你:糖的关键角色是多个羟基,以及醛基或酮基留下的反应可能性。
最简单的分类可以沿着“由几个单糖单元接起来”这条线走。
- 单糖不能再水解为更简单的糖,例如葡萄糖、果糖、核糖。
- 低聚糖由少数单糖通过糖苷键连接;二糖是最常见的入门对象,例如麦芽糖和蔗糖。
- 多糖由许多单糖单元连接而成,例如淀粉、糖原和纤维素。
这里有一个很容易被忽略的转折:葡萄糖的直链式中确实有醛基,但在水溶液里,大部分葡萄糖并不是敞着一条直链在“等反应”。分子内一个羟基会进攻醛基碳,形成较稳定的环状半缩醛。原来的羰基碳在环化后有了一个新名字——异头碳。它上的羟基位置不同,便得到 α、β 两种异头体。
你可能会担心:既然醛基已经“藏进环里”,葡萄糖的还原性是不是就消失了?先停一下,关键不在某一瞬间画出的结构,而在水溶液中的平衡。环状半缩醛可以少量开环,再与开链形式相互转化;因此葡萄糖仍保留了通向可氧化开链形式的通道。
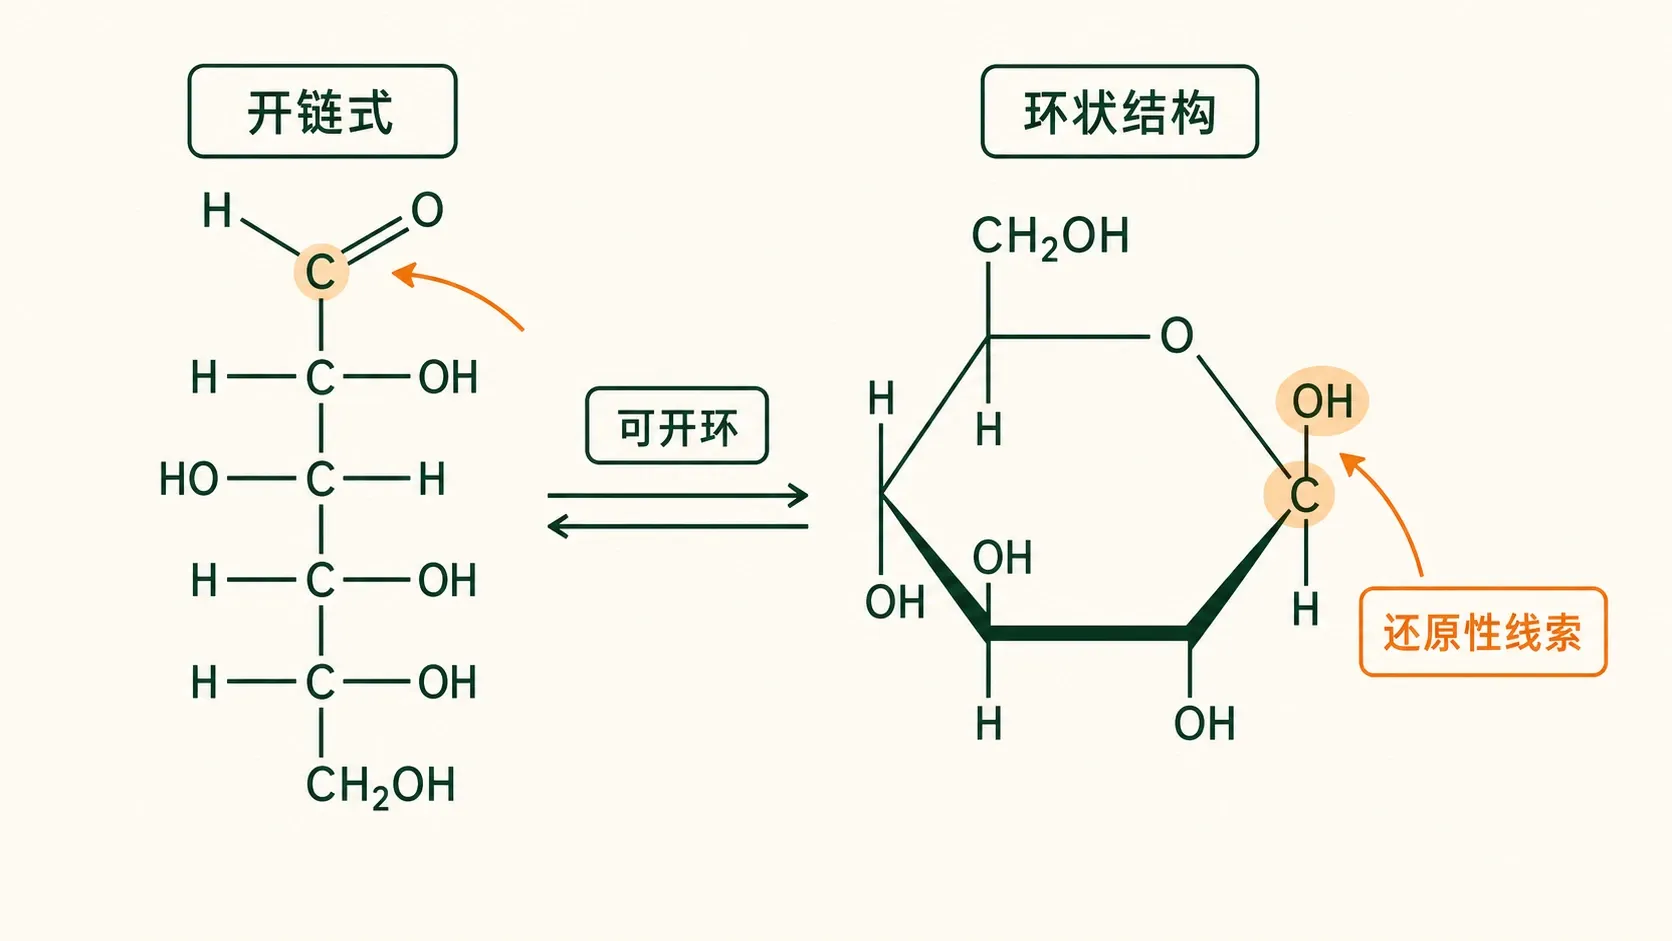
“环状”不等于“没有反应性”。判断还原性时,要看异头碳是否仍保留游离的半缩醛羟基或半缩酮羟基,能否在溶液中开链,而不是只看分子有没有画成一个环。
1.2 还原性这道门:异头碳被锁住了吗?
把异头碳想成糖环上的一扇可开合的小门,这个类比只用来建立直觉:门还连着活动的半缩醛(或半缩酮)羟基,糖环就可能打开;门若被糖苷键从两侧扣死,开链通道便被关上。严谨地说,含游离异头碳、能与开链形式建立平衡的糖,在常见检验条件下称为还原糖。
葡萄糖是还原糖。麦芽糖中,一个葡萄糖的异头碳参与了糖苷键,另一个异头碳仍然游离,所以麦芽糖也是还原糖。蔗糖则不同:葡萄糖和果糖各自的异头碳都参与了糖苷键,水溶液中没有可开链的游离异头碳,因而通常归为非还原糖。蔗糖水解后生成的葡萄糖和果糖则又能表现出还原性;这说明“还原性”由当下的结构决定,而不是由样品最初的名字决定。
注意,这是一个高频陷阱:甜味不是还原性的判据,二糖也不等于非还原糖。还原性是结构和反应条件的问题,不是舌头给出的分类。
例题: 将葡萄糖、麦芽糖、蔗糖三种物质分别写成最简结构线索。哪一种最适合用“两个异头碳都被糖苷键占用”解释其不显还原性?
先别从“单糖还是二糖”开始。题目问的是异头碳的状态,因此先锁定每个糖环原先的异头碳。
葡萄糖只有一个糖环,异头碳连着半缩醛羟基,能够与开链式平衡;麦芽糖有一个仍游离的异头碳。二者都没有把所有可能开环的门锁住。
蔗糖的糖苷键恰好连接两个单元各自的异头碳。两个关键位置都已变成缩醛或缩酮型连接,不能按原路径开链,因此答案是蔗糖。
1.3 连法一变,命运就变:淀粉、糖原与纤维素
现在把视线从一个糖环移到一长串糖环。你可能会问:淀粉、糖原、纤维素都以葡萄糖为基本单元,为什么一个可以被人体消化,一个却常作为膳食纤维?答案不在“原料是不是葡萄糖”,而在糖苷键的构型和支化方式。
淀粉中的直链淀粉主要以 α-(1→4) 糖苷键连接,支链淀粉还带有 α-(1→6) 的支链;糖原也以 α 型连接为主,但支化更密。支化会带来更多链端,适合生物体较快地动员或合成糖基单元。纤维素则以 β-(1→4) 糖苷键将葡萄糖单元排成较直的链,相邻链之间能形成大量氢键,因而特别适合承担植物细胞壁的支撑作用。人体消化系统不产生分解纤维素 β-(1→4) 键的纤维素酶,所以不能把纤维素当作葡萄糖的直接来源。
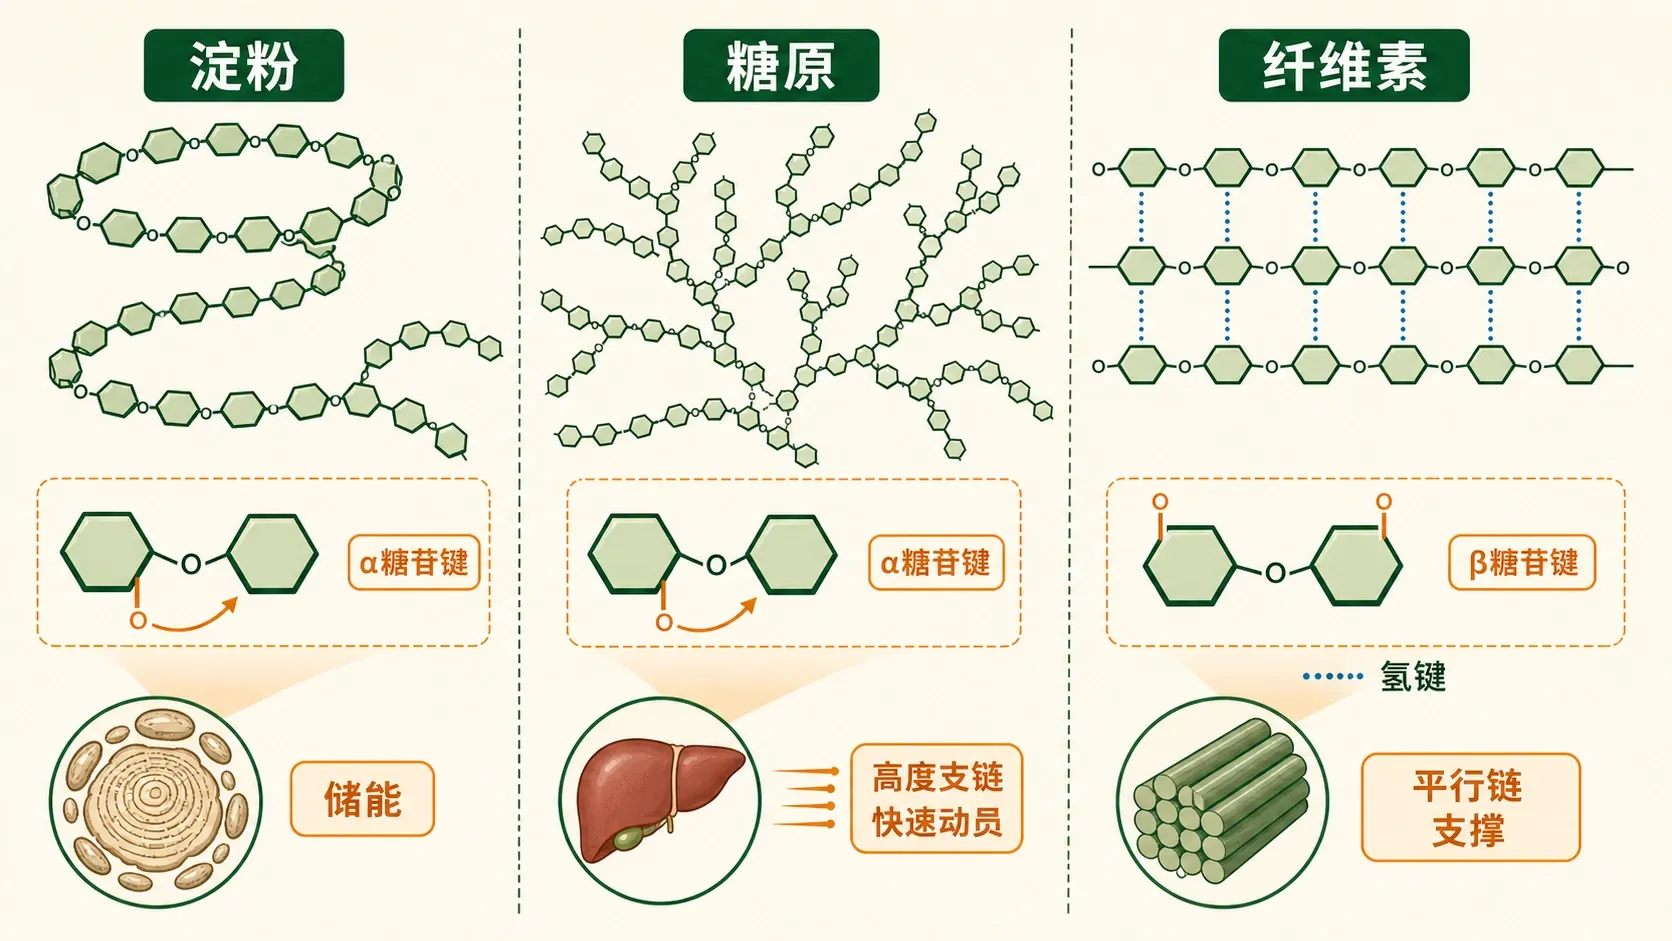
这给材料、食品和环境方向一个很实用的判断框架:面对“天然高分子”时,先问单体,再问连接键和支化,再谈宏观性质。只把它们都叫作“葡萄糖聚合物”,会丢掉最关键的信息。
2. 油为什么避开水:脂类的共同点不是一条官能团
把食用油倒进水里,它很快聚成上层;把少量蛋黄搅进油水混合物,体系却更容易变得细腻。你可能会说:油“密度小”,所以才不溶。密度只能解释某些油为何浮在水面,解释不了它为什么会自发聚成油滴。真正的主线是:烃链大多非极性,水分子更愿意彼此形成氢键,于是非极性的部分会尽量减少与水的接触面积。
2.1 从脂肪酸到甘油三酯:三条尾巴怎样储能
脂类不是像醇、醛那样只按一个官能团划分的家族;它们的共同结构特征是通常含有较大的疏水部分,很多成员不易溶于水。入门时最重要的两类是甘油三酯和磷脂。
长链脂肪酸可以写作 R—COOH,其中 R 是长烃基。甘油具有三个羟基,能与三分子脂肪酸发生酯化,形成一个甘油三酯和三分子水:
甘油 + 3 R—COOH ⇌ 甘油三酯 + 3 H₂O
这不是新的反应类型:它正是前面见过的羧酸与醇形成酯键。甘油三酯有很长的非极性烃链,所以在水中倾向于聚集;它的碳氢键丰富,也是生物体常用的高能量储存形式之一。反过来,在碱性条件下,酯键可发生水解,生成甘油和长链脂肪酸盐;后者就是常说的肥皂成分之一。
脂肪酸链若不含碳碳双键,称为饱和脂肪酸;含有碳碳双键的称为不饱和脂肪酸。自然界常见的顺式双键会使链条弯折,分子之间通常不如笔直链条那样容易紧密堆积。你可能会立刻推出“不饱和就一定是液体”。慢一点:实际熔点还受链长、双键数、构型和混合物组成影响,结构趋势不能替代对具体样品的测定。
油水分层的核心是相容性和分子间作用,而不是一句“油一定比水轻”。同样,饱和或不饱和只是影响堆积的重要线索,不能单独给所有油脂的状态下绝对结论。
2.2 磷脂为什么能搭膜:一个分子里住着两种“性格”
如果甘油三酯的三条长链都躲水,磷脂为什么反而能帮助油水体系分散?以常见的甘油磷脂为例,它通常有两条疏水脂肪酸尾部和一个含磷酸基的亲水头部。这个分子既不是简单“亲水”,也不是简单“疏水”,而是两亲性分子。
放在水环境中,许多磷脂会让亲水头朝向水,把疏水尾尽量藏到内部,于是形成双层。这个双层不是靠每个分子间新长出共价键拼成的墙,而主要由疏水效应、范德华力等非共价作用稳定。它正是生物膜形成的一个基础化学逻辑。食品乳化、药物递送载体和环境中疏水污染物的分散问题,也都离不开“亲水端—疏水端怎样排列”这一思路。
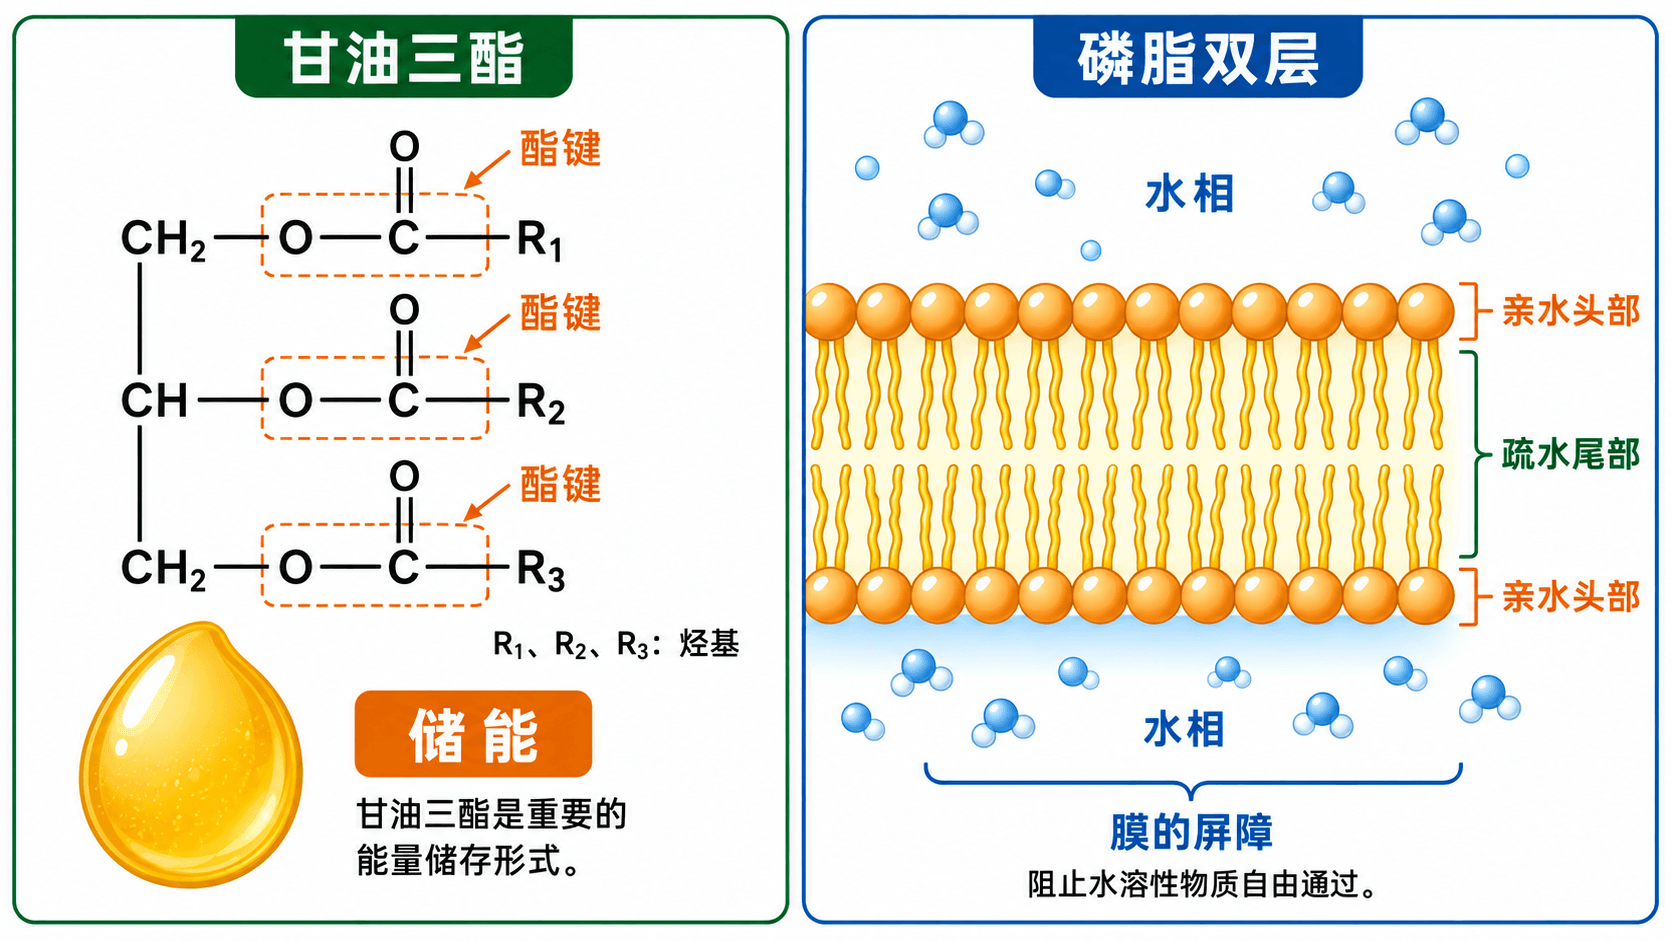
磷脂双层是选择性屏障:离子和许多极性溶质难以自由穿过其疏水内部,但水等小分子的通透性不能一概视为零。
小问题: 如果把甘油三酯画成“三条疏水尾巴”,能不能仅凭这张图判断它会主动排成稳定的膜双层?
不能。甘油三酯没有突出的亲水头部,缺少“头朝水、尾避水”的定向驱动力;它更倾向于形成油滴。磷脂的两亲性才使双层成为合理的排列方式。这个区别看似只是少了一个带极性头部,实际决定了它们在细胞、食品乳液和材料界面中的分工。
3. 氨基酸在水里会变脸:先别把 NH₂—CH(R)—COOH 当成静态照片
氨基酸的通式常写成 H₂N—CH(R)—COOH。很多初学者把它背得很熟,却会在下一问失手:“它在水中带什么电?”原因是纸面上的中性式只是一种方便的书写方式,不是水溶液中所有分子的唯一状态。
3.1 一个分子同时有酸性和碱性,究竟听谁的?
构成蛋白质的常见氨基酸大多是 α-氨基酸,即氨基和羧基连在同一个 α-碳附近。R 基决定侧链差异:有的主要非极性,有的含羟基或酰胺等极性基团,有的还含额外可电离基团。甘氨酸的 R 为氢,是常见 α-氨基酸中不具有手性中心的例外;其余多数 α-氨基酸的 α-碳是手性中心。
氨基酸含有可给出质子的羧基,也含有可接受质子的氨基。于是,在水中常可写成 H₃N⁺—CH(R)—COO⁻ 这样的两性离子:同一个分子上有正电部位和负电部位。注意,“两性离子”不是“完全不带电”;它表示正、负电荷同时存在,而整体净电荷可以接近零。
现在把溶液调酸。H⁺ 充足时,羧酸根更容易重新质子化,氨基也以 —NH₃⁺ 形式存在,分子平均更偏正电。把溶液调碱,羧基早已多为 —COO⁻,铵基再失去质子,分子平均更偏负电。对某一种氨基酸而言,等电点是其平均净电荷为零的 pH;它不意味着溶液里每个分子都不带电,也不意味着所有氨基酸的等电点相同。
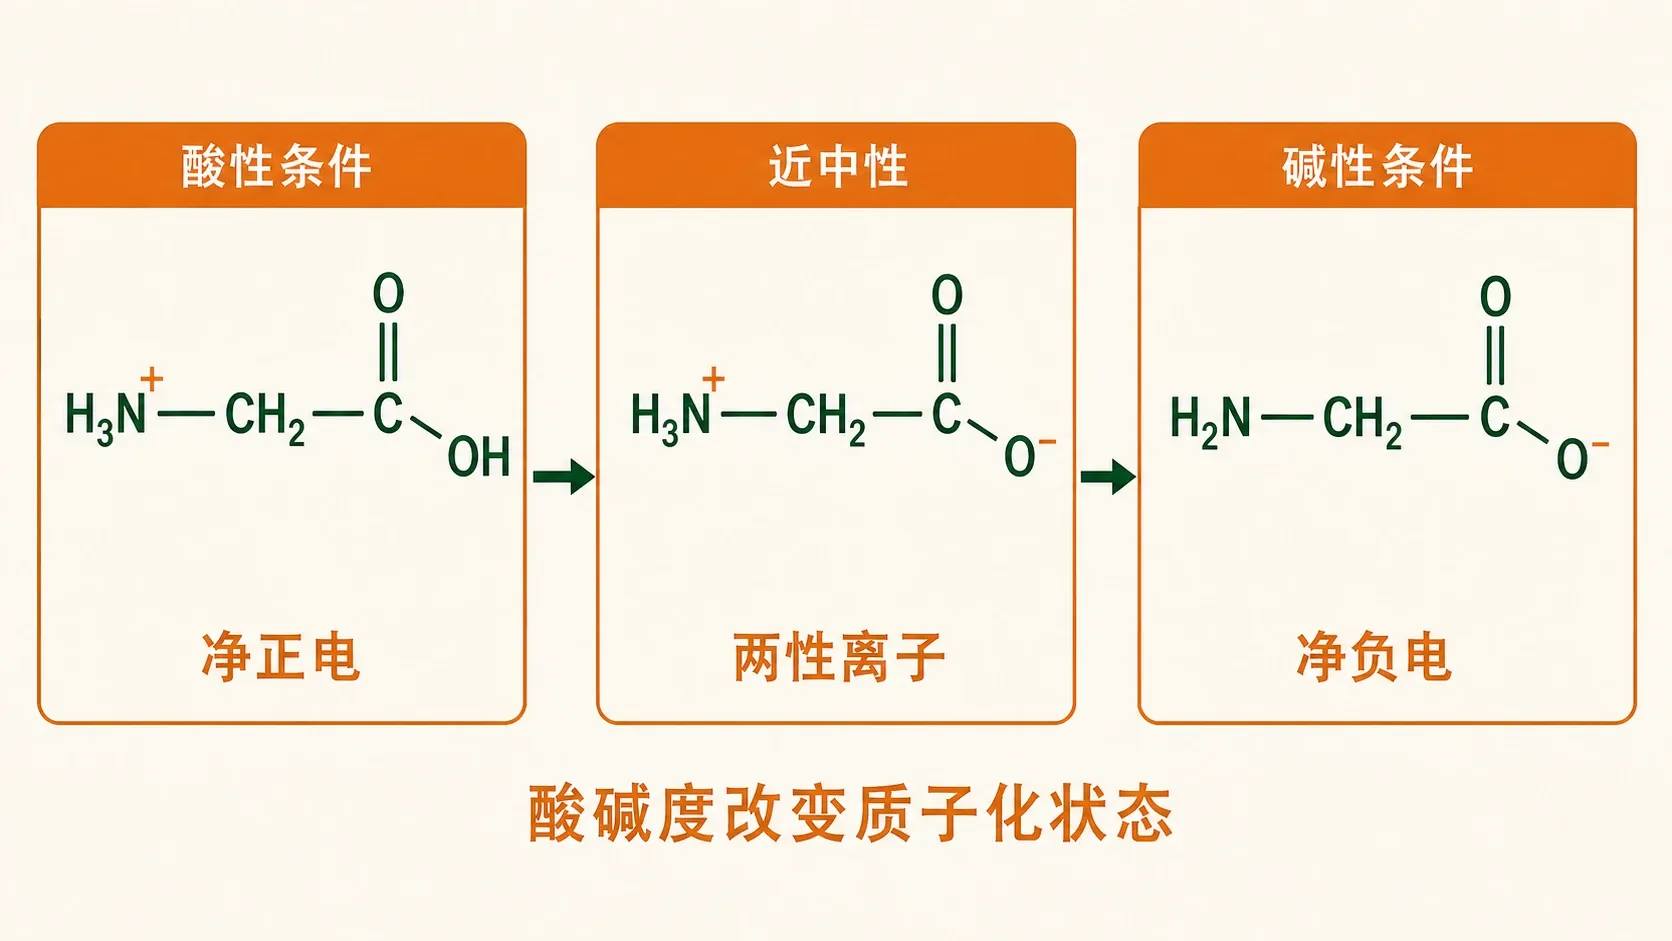
例题: 甘氨酸的等电点约为 6.0。若将其放在 pH 2 附近的溶液中,再施加电场,主要向哪个电极迁移?
先比较 pH 与等电点:2 < 6.0,环境比等电点更酸。此时甘氨酸平均净电荷偏正,而不是“酸性溶液中所有物质都带负电”。
带正电的粒子受电场作用向阴极迁移。因此主要迁移方向是阴极。
复盘最常见的错误:把“等电点”误解成固定电荷标签。pH 改变,质子化状态就会改变;这正是氨基酸分离分析可以利用的性质之一。
4. 肽键只是起点:蛋白质的功能藏在“顺序”和“折叠”里
把两个氨基酸放在一起,是否就自然成了蛋白质?当然不会。它们要先发生有方向的缩合:一个氨基酸的羧基与另一个的氨基脱去一分子水,形成 —CO—NH— 的肽键。这个脱水式是净结构变化,实际肽合成需要羧基活化、偶联试剂或生物合成体系,不能把氨基酸在水中简单混合就当作自动生成肽。产物两端仍不对称:保留游离氨基的一端叫 N 端,保留游离羧基的一端叫 C 端。所以书写肽或蛋白质的氨基酸序列时,通常按 N 端到 C 端的方向表示。
4.1 同样是二十种字母,为什么能写出不同的“蛋白质句子”?
肽键把氨基酸接成多肽链,但它不是一根随意扭动的软绳。肽键具有一定的部分双键性质,周围旋转受到限制;而氨基酸侧链的大小、极性和带电情况,会影响整条链如何弯曲、靠拢或避开。于是蛋白质结构需要分层来读。
- 一级结构是氨基酸残基的排列顺序,是后续折叠的信息基础。
- 二级结构如 α-螺旋、β-折叠,主要涉及主链
C=O与N—H之间的氢键。 - 三级结构是单条多肽链形成的整体三维构象,受疏水作用、氢键、离子相互作用、范德华力及某些二硫键等共同影响。
- 四级结构是多条多肽链亚基按一定方式组合形成的结构;并非每一种蛋白质都有四级结构。
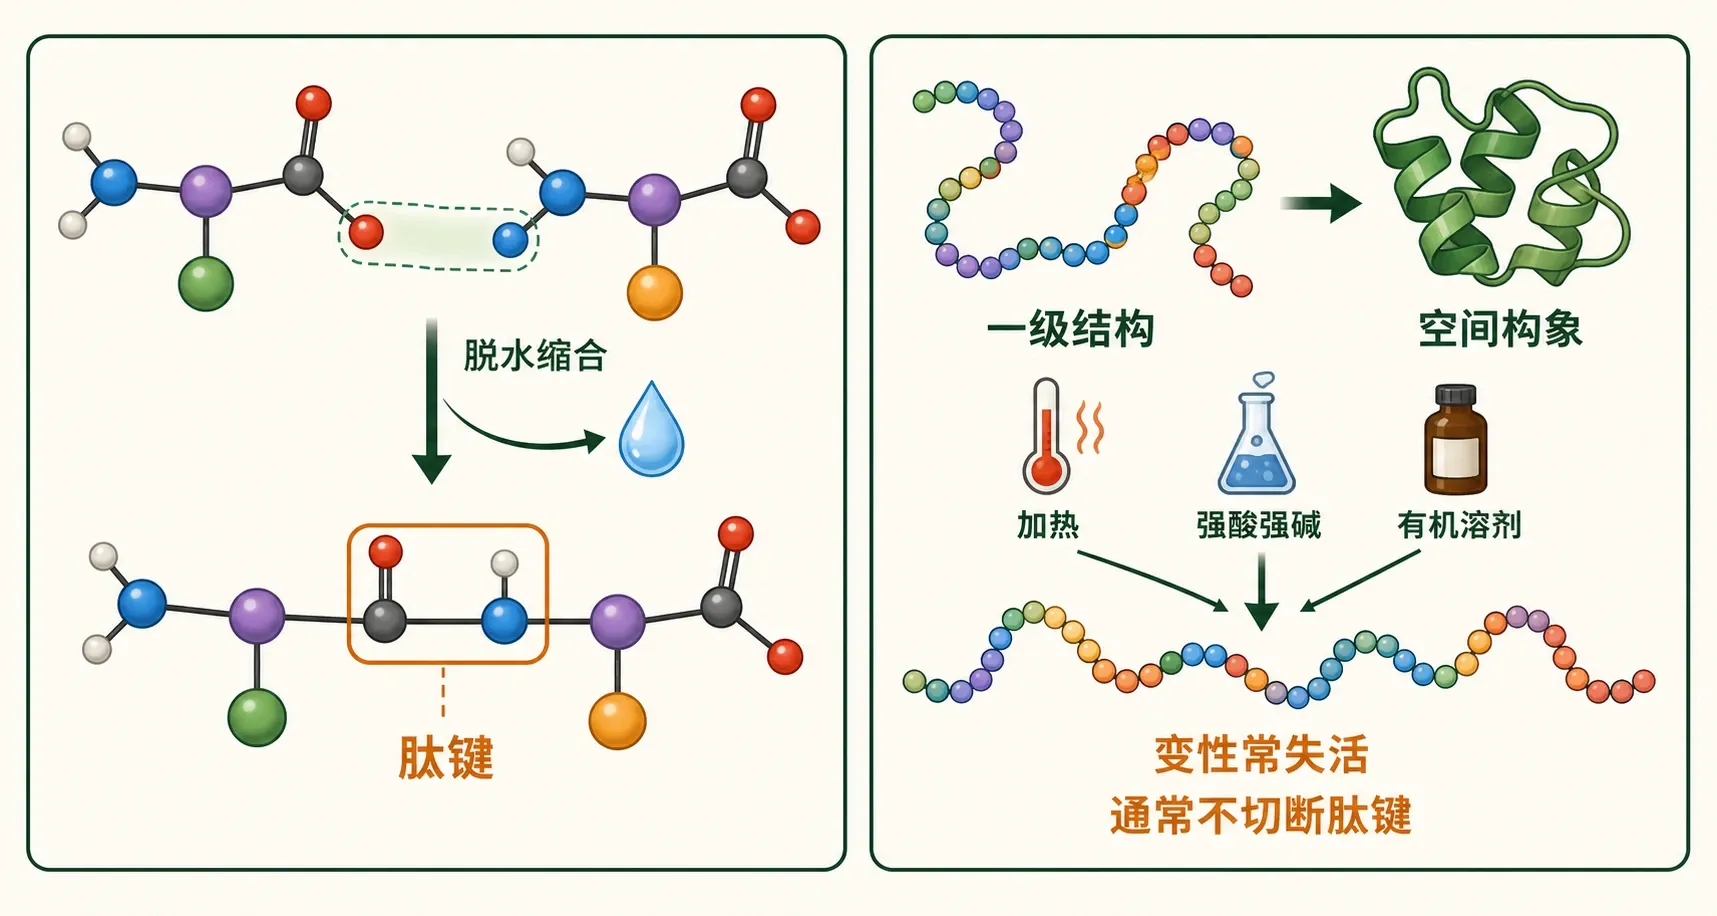
这套层次的意义不在于背四个名词。酶为什么能选择性结合底物,材料蛋白为什么能形成纤维,某些药物蛋白为什么需要控制温度和 pH,背后都与三维构象有关。顺序改变一个关键残基,或者把折叠环境弄乱,都可能影响功能。
4.2 鸡蛋加热后为什么凝固:变性不等于水解
蛋清加热会由透明变白并凝固。你可能会这样说:“蛋白质被加热分解了。”这句话只对了一半,甚至在很多场景下是错的。加热、强酸、强碱、某些有机溶剂或重金属离子等因素,可能破坏维持蛋白质高级结构的非共价作用,使原有构象展开或重新聚集,这叫变性。变性常伴随活性丧失、溶解性改变或凝聚。
但“变性”通常不等于把主链上的肽键逐个切断。真正的水解是肽键发生化学断裂,多肽链本身被切短。把这两个概念混为一谈,就会把“构象变化”和“共价骨架断裂”混成一件事。
蛋白质变性常破坏二级、三级或四级结构,一级结构通常仍可保留;肽键水解则直接改变一级结构。极端条件下可能伴随多种反应,但答题时必须先分清题目讨论的是构象改变还是肽键断裂。
案例推演: 牛奶中的酪蛋白在酸化到接近其等电点时,为什么容易出现凝聚?
不是“酸把蛋白质变成了油”。当 pH 接近酪蛋白的等电点,颗粒平均净电荷接近零,彼此间的静电排斥减弱,更容易靠近并聚集,因而出现凝固或沉淀现象。食品加工会利用这一性质;分析时则要继续区分:这里讨论的是电荷与分散稳定性变化,不能自动推广成所有蛋白质在任何酸性条件下都会以同一方式沉淀。
5. 把四类分子放回同一张逻辑图
现在回到开头那份早餐。糖类的重点是羰基化学与糖苷键怎样控制环化、还原性和聚合物结构;脂类的重点是酯键、长烃链和两亲性怎样控制油水行为;氨基酸的重点是酸碱基团怎样随 pH 改变电荷;蛋白质的重点是肽键连接后的序列与折叠怎样共同决定性质。
它们并不是四堆孤立名词,而是前面学过的官能团知识在生命和材料体系中的延伸:醇与羧酸能形成酯,醛酮能与羟基发生加成形成环状半缩醛,羧基与氨基能缩合形成酰胺型肽键,酸碱平衡又能改变电离状态。以后遇到食品配方、药物制剂、生物材料或环境样品,先不急着记用途,不妨按这条顺序问:它有哪些关键官能团?这些基团怎样连接?在水中如何排列或电离?结构变化会怎样传到宏观性质?
下一章讨论高分子化合物与简单有机合成时,这条“单体—连接键—空间排列—性能”的线会继续发挥作用。你会看到,天然大分子和合成高分子并不是两门互不相干的语言。
练习:别急着背结论,先把结构线索说出来
1
下列糖中,在本章讨论的常见检验条件下通常归为非还原糖的是哪一种?
2
关于由葡萄糖单元构成的多糖,下列说法正确的是哪些?
3
下列哪一种结构特征最直接解释磷脂能成为膜双层的基本骨架?
4
只要脂肪酸链中含有一个碳碳双键,对应的油脂就一定在室温下呈液态。
5
氨基酸的同一个粒子同时含有正、负带电部位,且该粒子净电荷为零,这种离子形式称为 ____。
6
甘氨酸的等电点约为 6.0。若溶液 pH 为 2.0,在电场中它主要趋向哪个电极?
7
关于蛋白质变性与水解,下列判断正确的是哪些?
挑战题: 某食品配方中同时含有淀粉、植物油和乳化剂。请不用营养学术语,只从本章结构出发解释:为什么加水后,淀粉能吸水膨胀,油却倾向聚成油滴,而含两亲性基团的乳化剂可以帮助形成较稳定的分散体系?