芳香烃与芳香性
在油品、药物中间体和高分子材料的讨论里,你会反复碰到一个六边形:苯环。它画起来像三根双键和三根单键轮流排队,可一旦真把它当成普通的“环己三烯”,判断就会接连失手:为什么苯不轻易使溴水褪色?为什么它宁愿换掉一个氢,也不愿像烯烃那样直接加成?为什么环上已有一个基团,下一次取代偏偏爱去某些位置?
这一章只处理这些问题:芳香烃的范围、苯的结构与芳香性、亲电芳香取代及定位效应,并把它们连接到侧链反应、材料原料和安全控制。杂环化合物的系统讨论留到含氮化合物与杂环化合物一章;复杂合成路线也不在这里展开。
学完这一章,你应当能做到
- 区分“芳香烃”“含芳香环的化合物”和“有气味的物质”,不被名称带偏;
- 用环状、近似平面、连续
p轨道和4n+2个π电子四个条件判断简单体系的芳香性; - 解释苯为什么倾向亲电取代,并说清 σ 络合物在反应中的角色;
- 判断常见取代基对苯环亲电取代的活化/钝化与邻、间、对位导向;
- 根据条件区分苯环反应与侧链反应,并把结构判断接到材料、环境与实验安全问题上。
1. 先纠正一个名字:芳香,不等于“闻起来香”
你可能会这样想:既然叫“芳香烃”,那它们一定都有香味吧?注意,这正是名字留下的历史陷阱。早期从树脂和香料中分离出的一些物质确实有气味,但今天的芳香性说的是一种结构带来的特殊稳定性,和气味没有必然关系。更要紧的是,苯有毒,绝不能因为“芳香”二字就把它想成可以随便闻的试剂。
芳香烃是只含碳、氢两种元素、并含有芳香环的烃类。苯 C₆H₆、甲苯 C₆H₅CH₃、乙苯和二甲苯都属于这一类。若把环上某个碳换成氮、氧或硫,得到的是芳香杂环;它也可能有芳香性,却不再是“芳香烃”。这个边界先划好,后面的命名和反应才不会串台。
对二取代苯,两个取代基相隔一个键、两个键、三个键时,分别常写作邻位(o-,1,2-)、间位(m-,1,3-)和对位(p-,1,4-)。这三个位置不是为了让命名变复杂,而是为下一次取代反应准备的“地址”。
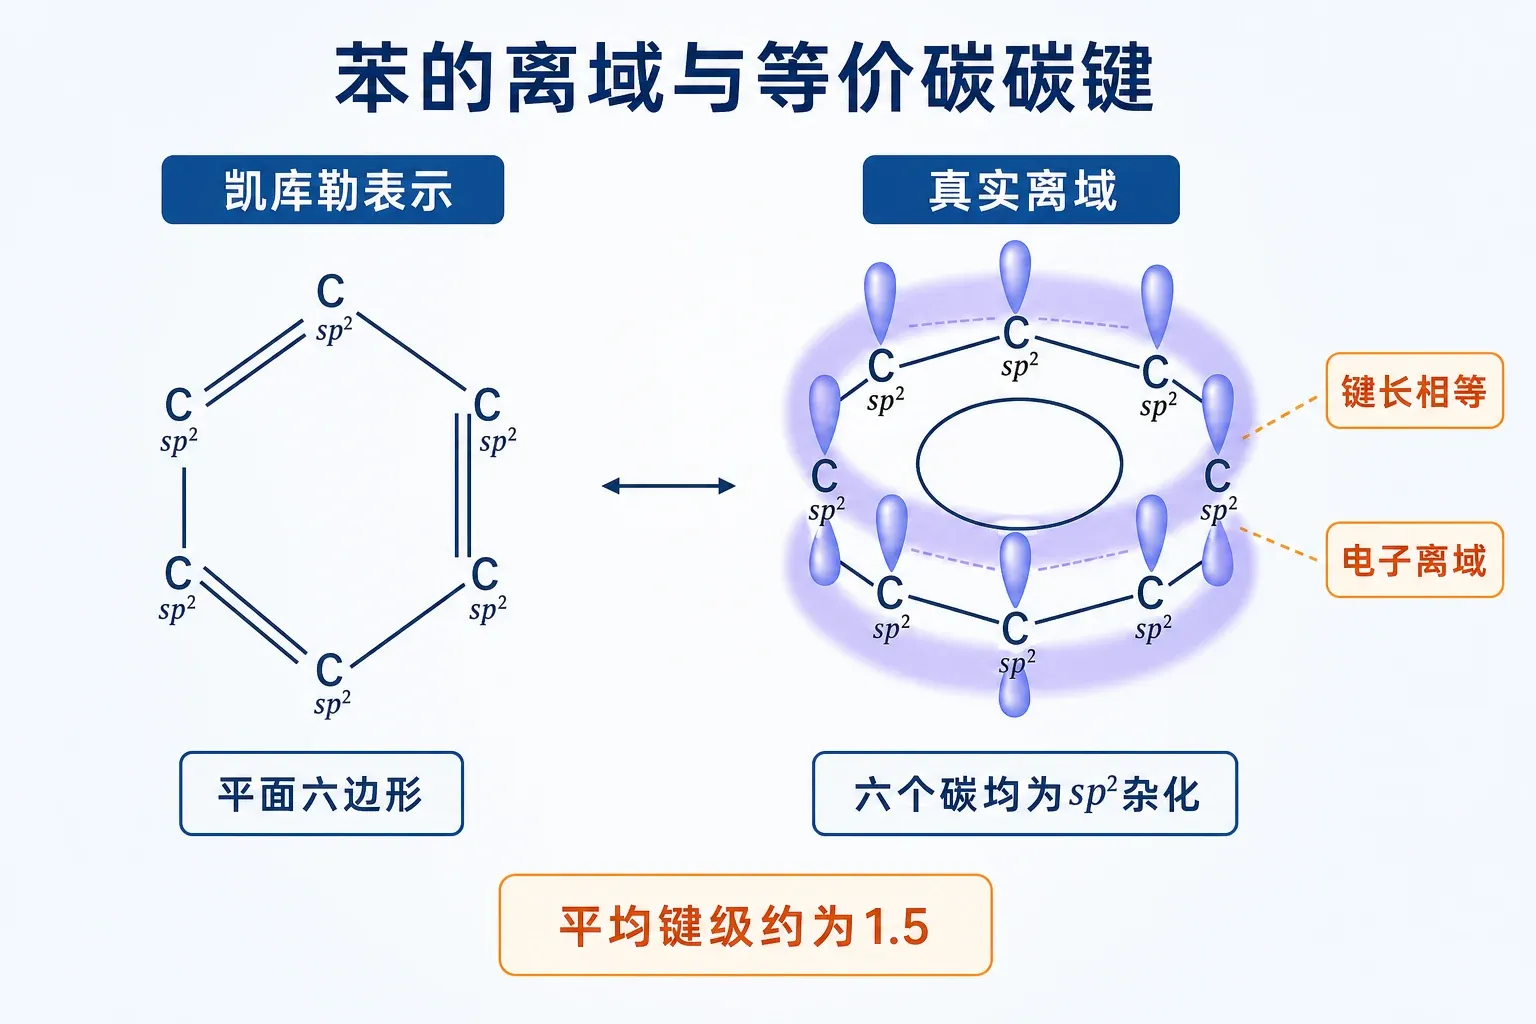
苯画成三根双键,为什么不能按三根普通双键来处理?
如果苯真是三根彼此独立的 C=C,它的氢化热应接近三个环己烯双键氢化热之和,约为 −360 kJ·mol⁻¹。实际苯氢化为环己烷的数值约为 −208 kJ·mol⁻¹。少放出的那一大段热,不是实验漏记了,而是苯起点本来就比假想的“局域三双键”模型更稳定;用一个近似比较,这种额外稳定可看作约 150 kJ·mol⁻¹ 的离域稳定。
所以,两种交替单双键的凯库勒式只是共振式,用来记账很方便,却不是两种能轮流分离出来的苯分子。真实苯是共振杂化体:六个碳都近似 sp² 杂化、基本共平面;每个碳留下一只垂直于平面的 p 轨道,六只 p 轨道首尾连续重叠,六个 π 电子离域在环的上、下方。于是六条 C—C 键等价,键长介于普通单键和双键之间。
圆圈苯环是“π电子离域”的简写,不是一只真的画在环中央的电子圈。画结构式时,你仍要知道每个环碳形成三个 σ 键、另有一个 p 轨道参与离域;这才是它能反应又不轻易失去稳定性的原因。
2. 芳香性到底是一张什么“入场券”?
现在把困境说尖一点:只要分子里有几个双键,就会自动稳定得像苯吗?不会。连续双键只是候选条件之一。对于本章常见的单环共轭体系,可以把芳香性的判断拆成四道门:
- 必须是环状体系;
- 环要能近似共平面,使相邻轨道有效重叠;
- 每个环原子都要有连续的
p轨道,不能被一个sp³原子截断; - 参与离域的
π电子数要符合4n+2,其中n = 0, 1, 2, …,也就是常见的2、6、10…个电子。
前面三道门保证电子能绕成一圈离域;第四道门才筛出特别稳定的电子排布。双键各贡献两个 π 电子;若负电荷上的孤对电子位于这条连续 p 轨道链中,它也贡献两个电子。别看到负号就机械加二:先确认那对电子确实参与了环状共轭。
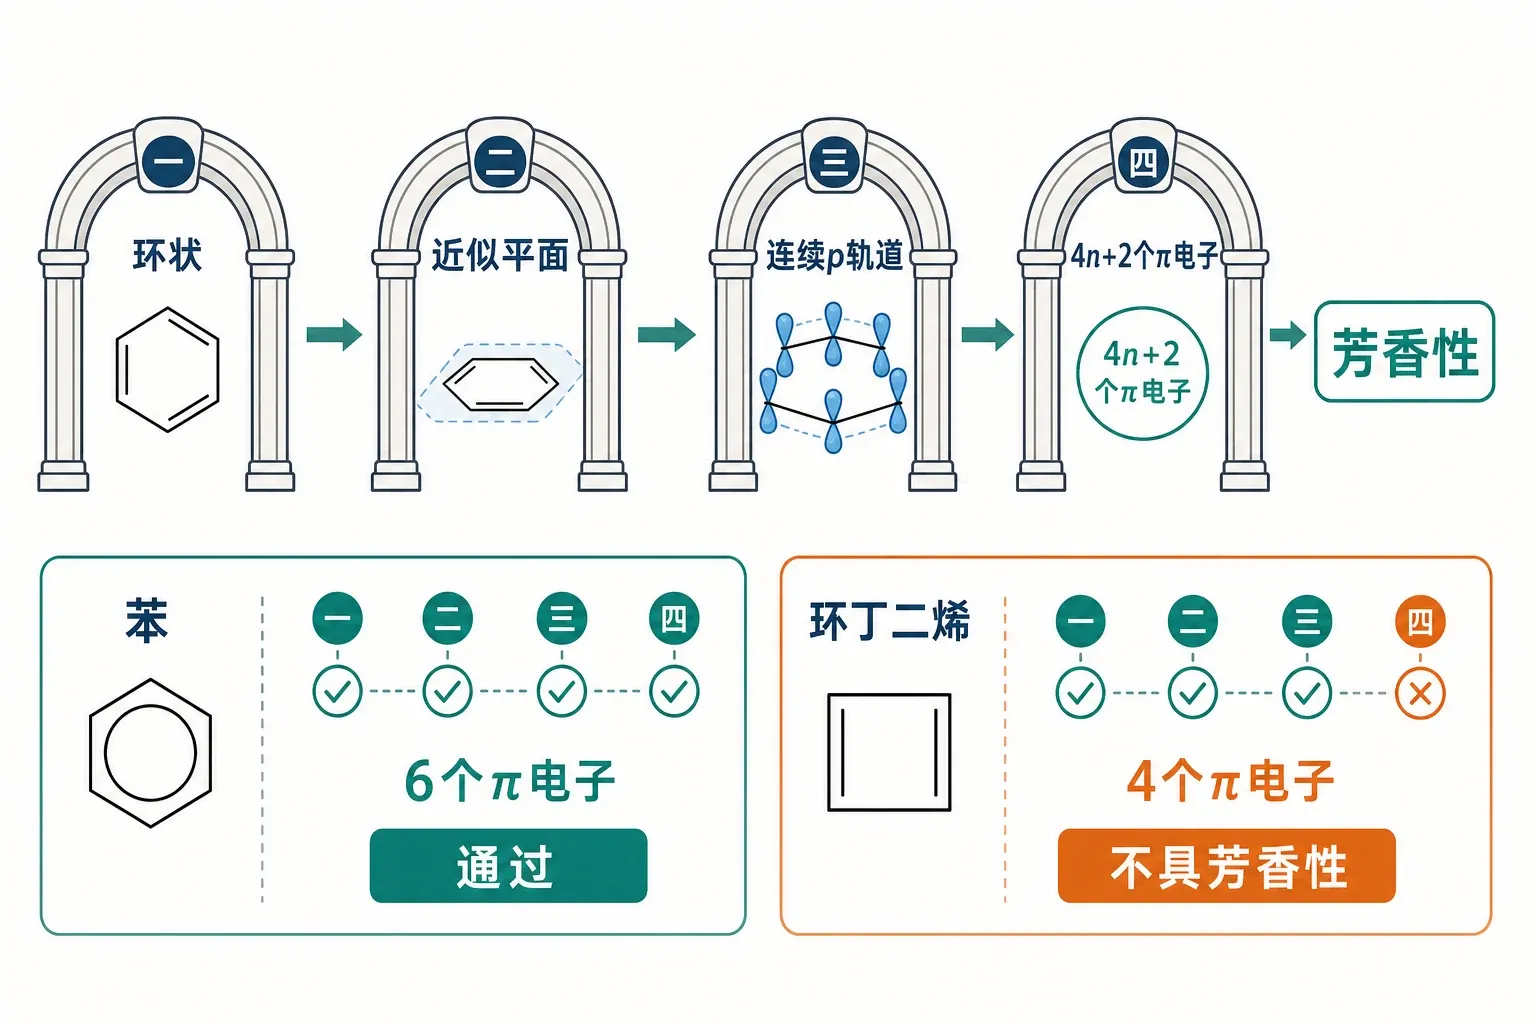
一个反例,正好帮你把规则用活
环戊二烯有两个双键,乍看像是一个共轭五元环;可其中的 CH₂ 是 sp³ 碳,连续 p 轨道在这里断掉,所以它不是芳香体系。若它失去 H⁺,这个碳变为带负电的 sp² 碳,孤对电子可以进入 p 轨道:两根双键的四个电子加上孤对的两个电子,合计六个,环戊二烯基负离子便满足四道门。
你先想一想:环丁二烯若强行保持平面、连续共轭,四个 π 电子该填进 4n+2 的哪一个数?
……
填不进去。四个电子属于 4n 型;这种平面连续共轭的情形叫反芳香性,能量不利,往往会通过键长交替、扭曲或迅速反应来逃开它。环辛四烯有八个 π 电子,也不满足 4n+2;它通常采用非平面的“盆形”构象,故基态不按反芳香体系处理,而归为非芳香。这就是判断顺序不能颠倒的原因:先问平面和共轭是否成立,再数电子。
休克尔规则是判断简单单环共轭体系的高效工具,不是“看到一个环就直接数电子”的万能口令。稠合多环体系的电子离域更复杂,不能把所有环随意圈成一个大环后机械套 4n+2。
3. 苯为什么爱“换人”,不爱直接“加人”?
烯烃遇到亲电试剂,常见的是亲电加成;那苯环也有 π 电子,为什么不沿用这条路?因为直接加成会把环中两个 sp² 碳变成 sp³ 碳,连续 p 轨道被切断,芳香性丢失。苯不是绝对不能加成,在高温、高压和催化加氢等较强条件下也可以氢化;只是相较之下,它更偏好一条能在终点恢复芳香性的路线:用新基团替掉环上的一个氢,叫亲电芳香取代。
常见的环上亲电取代包括卤代、硝化、磺化以及傅—克烷基化、酰基化。它们看上去试剂不同,骨架却相同:先制造足够强的亲电试剂,再短暂破坏芳香性,最后把芳香性挣回来。
硝化的电子与电荷账本。
硝基直接连在苯环碳上;这个取代过程没有向碳骨架增加碳原子。
拆开苯硝化:真正昂贵的是哪一步?
以硝化为例,浓硫酸使硝酸生成强亲电试剂硝鎓离子:
HNO₃ + H₂SO₄ ⇌ NO₂⁺ + HSO₄⁻ + H₂O
随后,苯环的 π 电子进攻 NO₂⁺,先形成一个 σ 络合物(也常叫芳鎓离子)。这一步中,有一个环碳暂时从离域体系“退出”,芳香性消失,因此通常是能量要求较高、也常决定反应速率的一步。接着 HSO₄⁻ 等碱性粒子夺走该碳上的 H⁺,原来 C—H 键中的电子回到环上形成 π 键,芳香性恢复,得到硝基苯。
净反应可以压缩为:
C₆H₆ + HNO₃ → C₆H₅NO₂ + H₂O
你可能会把“恢复芳香性”误读成“第一步不会发生”。注意,这是个陷阱:第一步确实发生,只是需要合适条件和足够强的亲电试剂;第二步之所以快,是因为它把体系带回稳定的芳香状态。反应选择取代而不是永久加成,恰好体现了这笔稳定性账。
例题:别把两个“氯化条件”当成同一件事
甲苯与 Cl₂ 反应,究竟是在苯环上换氢,还是在侧链上换氢?题目若只给“氯气”,信息还不够;真正决定路线的是条件。
若条件是 Cl₂ / FeCl₃,路易斯酸帮助产生更强的亲电性氯物种,反应遵循亲电芳香取代,发生在苯环上,生成氯甲苯的异构体混合物。
若条件是光照 hν,则优先考虑自由基过程。甲苯侧链的苄位 C—H 被取代,可得到 C₆H₅CH₂Cl;这里被改变的是侧链,不是环上的氢。
因而不能用“分子里有苯环”一条信息替代反应条件。先识别试剂和催化/光照条件,再决定是亲电取代还是自由基侧链反应,才是可迁移的判断顺序。
写亲电芳香取代机理时,不能把苯环一次画成“直接抓住亲电试剂而永远少一个氢”。σ络合物只是中间体;脱去 H⁺、恢复芳香性这一笔必须补上,否则既没有完整的电荷账,也没有解释反应为何停在取代产物。
4. 环上已经站着一个人,下一位会落在哪个位置?
苯环上的第一个取代基会同时改写两件事:反应比苯更快还是更慢,以及新基团偏向邻、间、对哪个位置。你可能会想把这两件事合并成一句“给电子就邻对位、吸电子就间位”。这句口诀有用,但还没解释为什么,更挡不住卤素这个著名例外。
关键证据仍在 σ 络合物。比较亲电试剂分别进攻邻、间、对位所得到的 σ 络合物:如果已有取代基能通过共轭或超共轭给这个带正电的中间体“分担压力”,相应路线就更有利;如果某个位置会让正电荷恰好落在强吸电子基附近,那条路线就更吃亏。至于整体快慢,还要看反应物苯环本身的电子密度。定位主要比较中间体的相对稳定性,活性主要比较底物走到中间体的难易,这两道题相关却不相同。
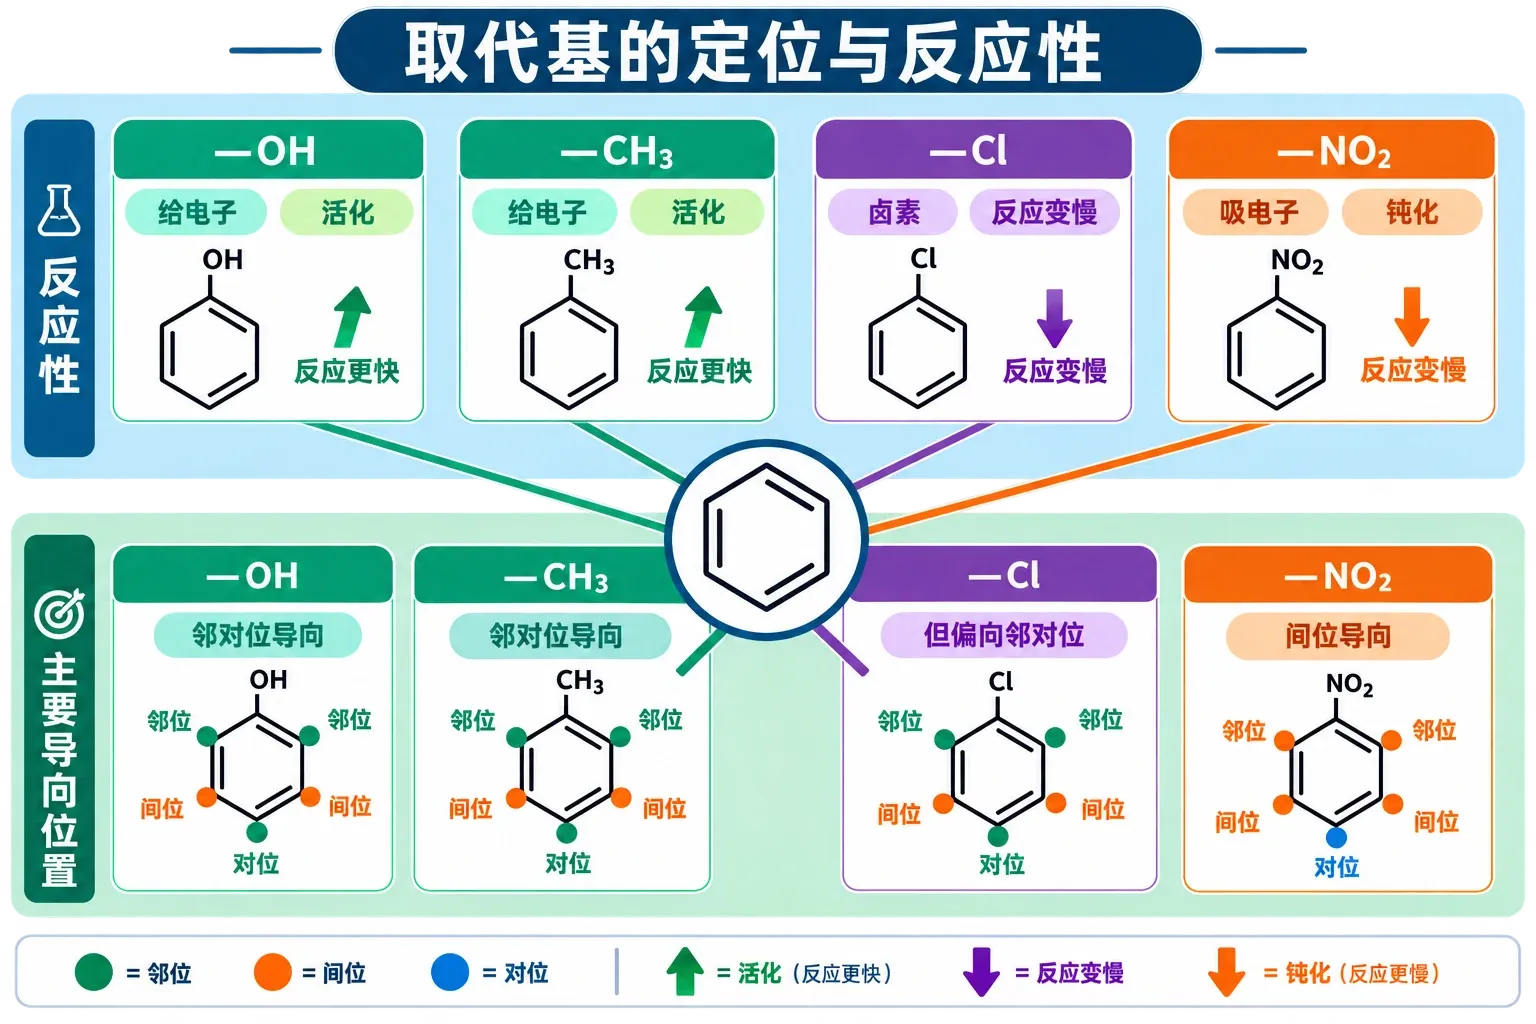
常见取代基怎样读?先分两张账
卤素正好提醒我们:“反应慢”不等于“间位导向”。 卤素的诱导吸电子效应使卤代苯比苯更难被亲电试剂进攻,所以它钝化;但在比较邻、间、对三种 σ 络合物时,卤素孤对电子可以通过共轭帮助邻、对位中间体,因此它仍导向邻、对位。这不是两条相互打架的规则,而是同一个取代基在两张不同的账上留下的影响。
你自己先判一判:甲苯硝化的主要产物会以间位为主吗?
……
不会。甲基是弱活化的邻、对位导向基,所以甲苯硝化主要给邻、对位硝基甲苯的混合物。这里又有一个细节:导向只说哪些位置更有利,不保证只得到一个产物;邻位和对位之间的比例还会受位阻、温度、试剂和已有取代基共同影响。
用定位规律做合成规划,先问“谁先上环”
定位规律不是贴标签的游戏,而是路线顺序的依据。设想要在一个苯环上安装两个取代基:第一个基团既可能决定第二个基团的主要位置,也会把第二步反应加速或拖慢。若两个已有基团的导向一致,常优先考虑它们共同指向的位置;若导向冲突,通常要比较活化能力、位阻和反应条件,不能只数“谁的箭头更多”。
在基础阶段,先练好单取代苯的判断已经足够。遇到多取代苯时,建议固定执行四步:找已有基团 → 分别写活化/钝化和导向 → 圈出共同有利的位置 → 再用位阻与条件筛选。这样比背一长串产物更可靠。
5. 苯环很稳,侧链和稠环可没那么“安静”
苯环的特殊性不表示整分子处处一样稳定。烷基苯的苄位在自由基条件下较容易发生取代;而用强氧化剂氧化烷基苯时,只要侧链连接苯环的那个碳还带有至少一个氢,侧链往往可被氧化到羧基。比如乙苯具有苄位氢,在典型强氧化条件并经酸化后可给苯甲酸;叔丁基苯的苄位碳没有氢,就不能套用这条简化结论。
这个例子想让你先问“哪一个原子真的带氢”,而不是看见长侧链就一律写苯甲酸。它也解释了为什么化工过程会特别关注原料异构体和氧化条件:同样是一个苯环,侧链结构不同,产品路线可能完全不同。
萘由两个苯环稠合而成,是最常见的稠环芳香烃入门例子。它具有离域稳定性,也能发生亲电取代;在许多常见亲电取代条件下,取代更倾向于 α 位。这里不必死记每一条萘反应:先认识到稠合改变了不同位置形成中间体的稳定性,单环苯的邻、间、对语言不能原封不动搬过去即可。更大的多环芳香烃在燃烧颗粒物和烟气中可能出现,其中一些具有显著健康危害;环境检测与职业防护要把“含芳香环”与“可以随意接触”彻底分开。
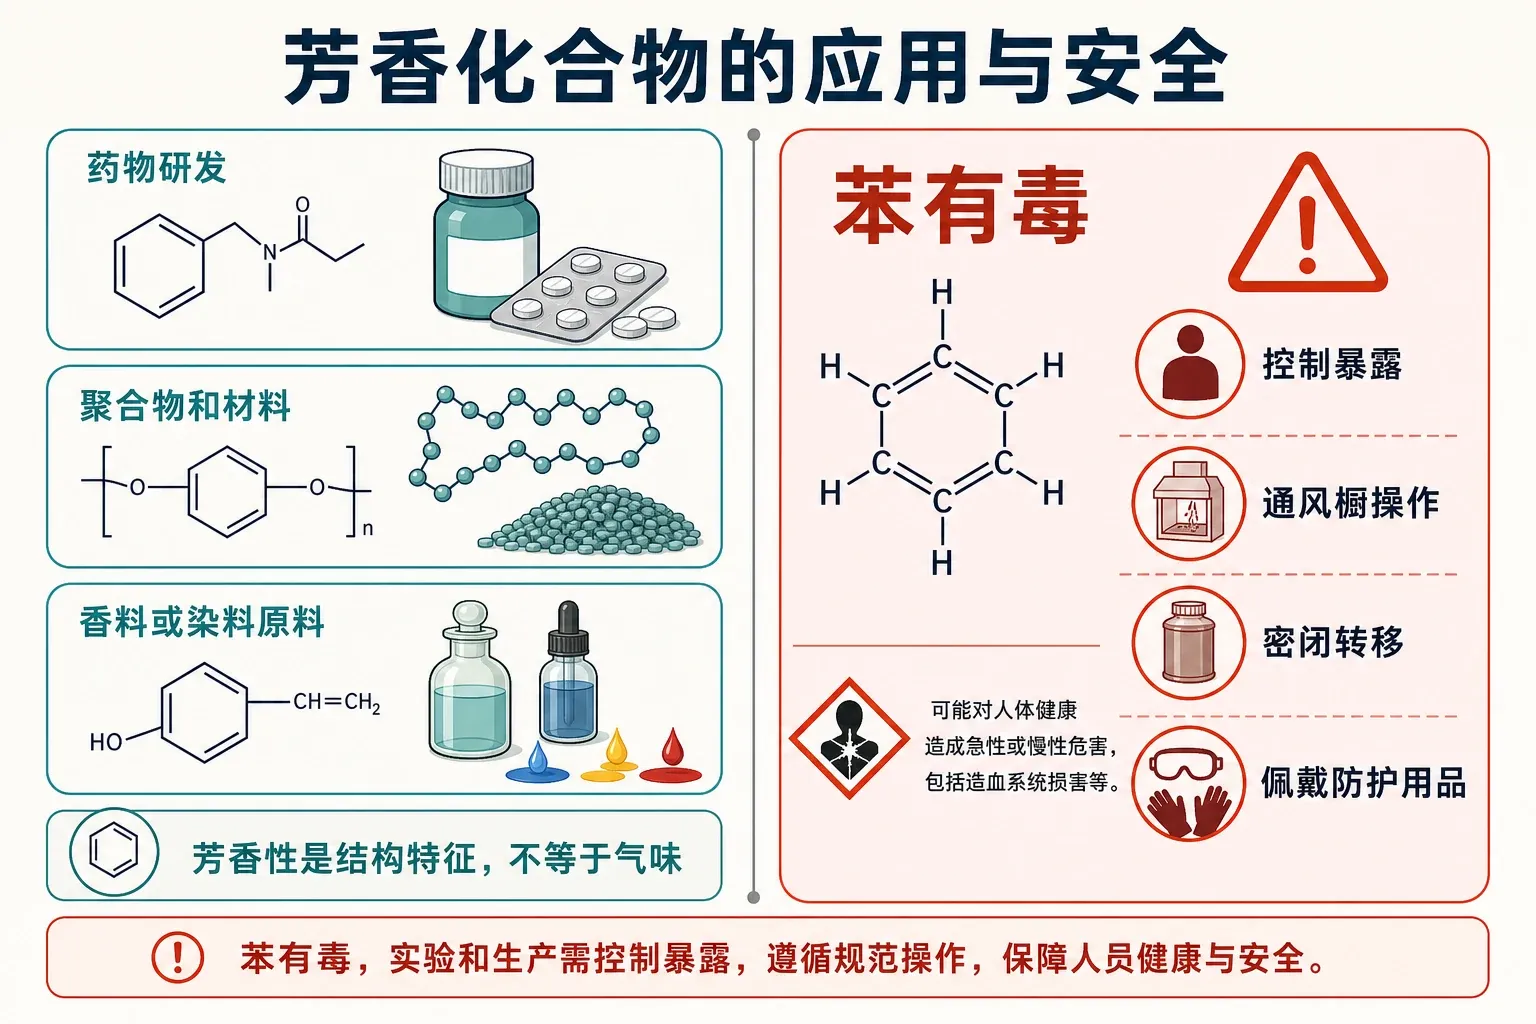
从结构判断走到专业场景
苯环是很多材料与精细化学品的结构单元:苯乙烯可形成聚苯乙烯;对二甲苯的选择性氧化是聚酯原料链中的重要环节;许多药物和染料中也能见到芳香环。结构稳定、可定向取代、侧链又可进一步转化,这几种特点让它成为“可设计的积木”。
不过,应用价值和暴露风险必须分开说。苯会损害造血系统并具有致癌风险。处理含苯或可能释放苯蒸气的样品时,应优先采用密闭与局部排风,在通风橱中操作,按实验室规范佩戴防护用品并妥善收集废液;不能用“少闻一点”代替工程控制。下一章的卤代烃会继续考验你对“反应条件—离去基—反应途径”的判断,而本章留下的定位效应会在那里继续发挥作用。
6. 章末练习:把三张账合在一起
1
下列体系中,在通常构象下最符合芳香性四道门的是?
2
关于苯的亲电芳香取代,下列说法正确的是?
3
氯苯比苯更难发生亲电取代,因此后续取代主要导向间位。
4
单环、平面、连续共轭体系若有6个π电子,则按休克尔规则可写作 `4n+2`,其中 n = ____。
练习 5:先判连续共轭,再判芳香性
请比较环戊二烯与环戊二烯基负离子:二者分别是否芳香?写出你的判断顺序,并解释电荷变化为什么会改变结果。
练习 6:甲苯硝化,别抢着只写一个产物
甲苯在硝化条件下反应。预测主要的定位类型、相对苯的反应活性,并说明为什么不应把答案写成单一结构式。
练习 7:侧链氧化的那一个必要条件
乙苯与叔丁基苯分别在典型强氧化条件下处理。哪一种可按“侧链被氧化为羧基”的经验规则预测为苯甲酸?请把判断落到具体原子上。
小结与下一步
苯环的六个 π 电子离域在连续 p 轨道形成的环路中,这份离域稳定性解释了它不轻易加成、却能通过“形成σ络合物—脱质子恢复芳香性”完成亲电取代。判断芳香性时,按环状、近似平面、连续共轭、4n+2 电子的顺序过四道门;判断取代产物时,把“活性变化”和“定位效应”分两张账,尤其记住卤素的钝化但邻、对位导向。
当苯环旁边接上卤素,接下来的问题会从“亲电试剂进攻哪里”转为“亲核试剂如何替换碳上的卤素、何时消去生成烯烃”。下一章将沿着这条线进入卤代烃。