基因的变化
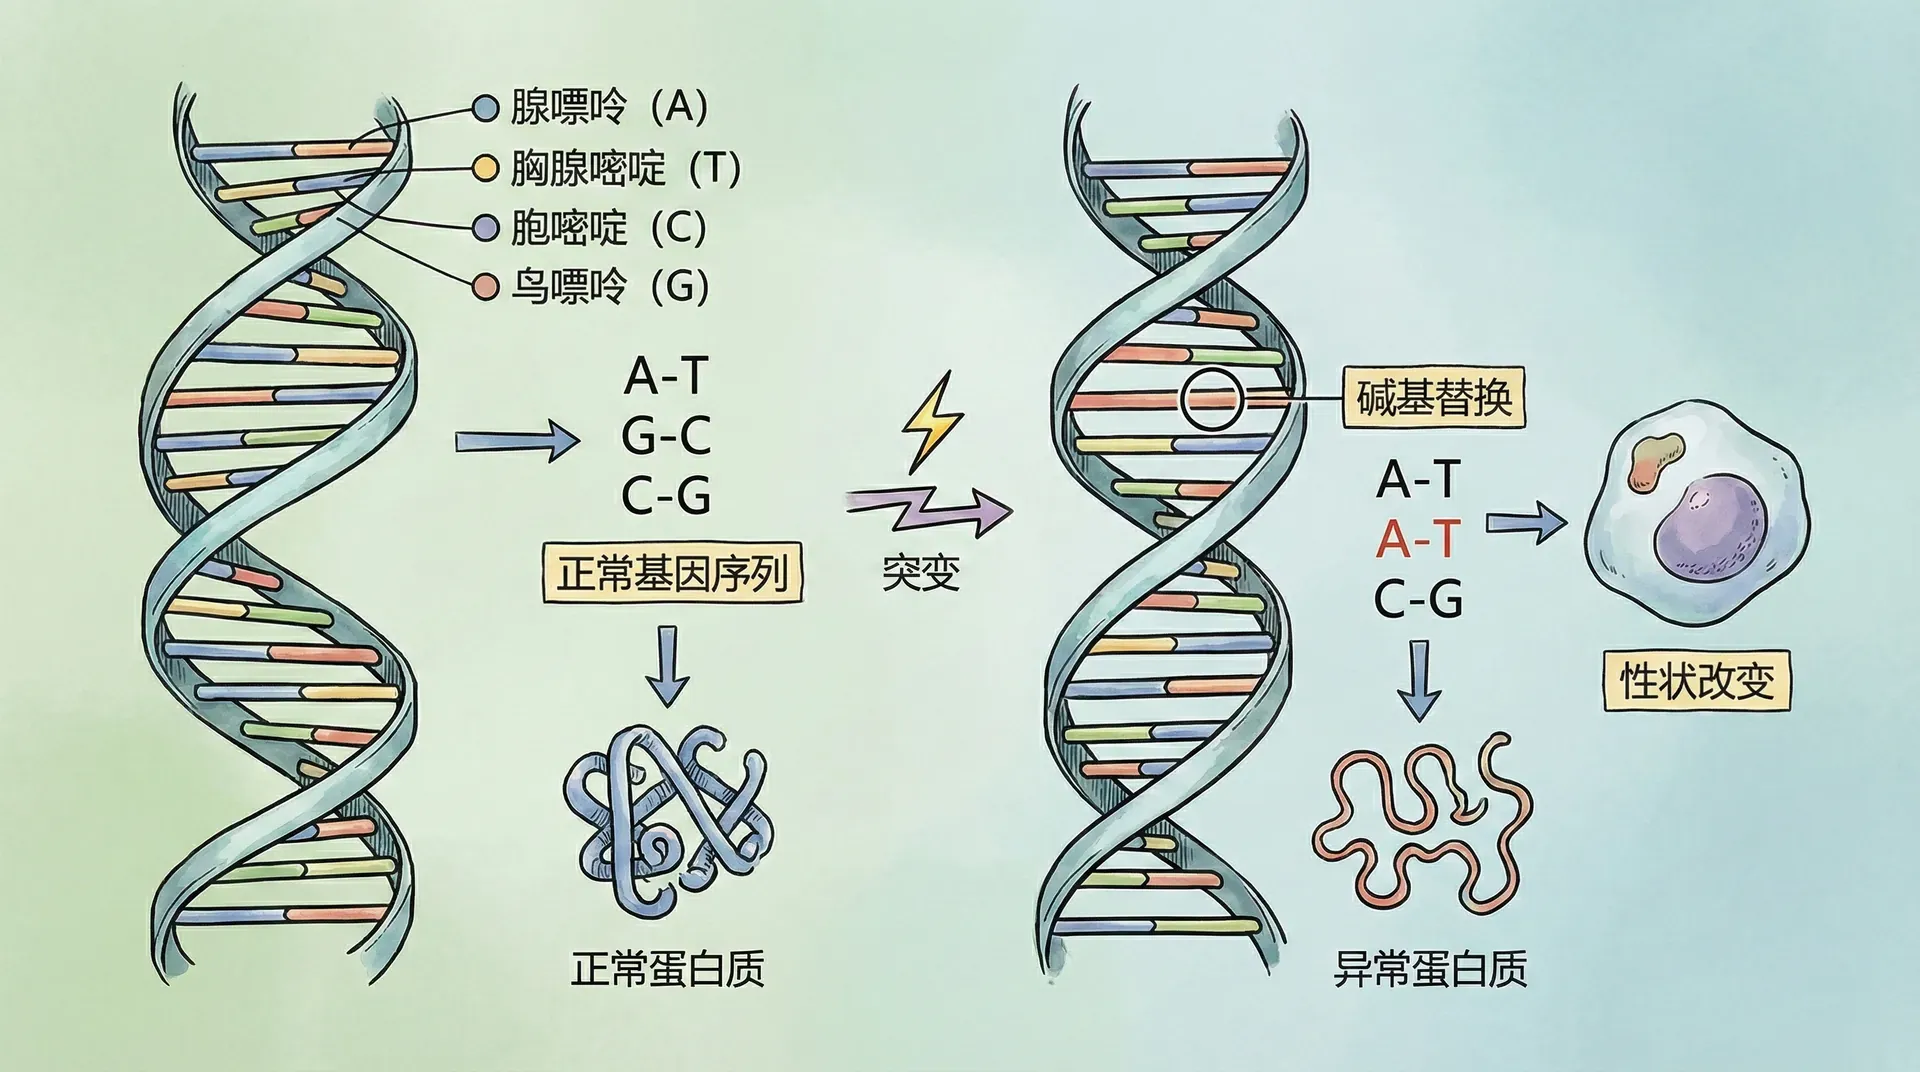
基因是能够产生功能性RNA或影响其表达的DNA区段,不是独立控制整个细胞的中央开关。多数有核细胞保存同一套基因组,却因表达不同而形成不同功能;成熟红细胞等还会失去细胞核。DNA复制和损伤修复偶尔留下变化,这些变化构成突变的一部分。 现代定义还承认调控RNA和远距离调控元件的重要性,因此“一个基因对应一种蛋白质、一个性状”只适合极少数简化例子。
突变可以引起疾病,也可以近乎没有影响,少数在特定环境下提高适合度。只有进入生殖系并传给后代的变异才直接参与世代演化;体细胞突变主要影响携带它的细胞谱系和个体。重组与已有变异同样是个体差异的重要来源。 判断一种变异的后果,要先看它是否落在功能区域,再看细胞是否表达该区域,最后比较个体和种群中的实际效应。
把突变称为自然的创造力是一种比喻。更准确地说,它扩大了遗传变异集合,而选择、漂变、基因流和遗传背景决定这些变异后来怎样变化。
突变的发现与本质
摩尔根实验室在果蝇中发现白眼等可遗传性状,并用杂交把它们定位到染色体。点突变通常小于光学显微镜分辨率,但“看不出染色体结构差异”只能说明需要更精细方法,不能直接证明所有基因变化都只是一两个碱基。
突变可来自复制错误、化学变化、辐射损伤或修复与重组失误,形式包括碱基替换、插入缺失、重复和结构变异。变异后的DNA区段仍可随染色体复制,但并不是“突变基因自己复制”。它是否形成新等位基因,取决于位置和遗传定义。 同样大小的变化落在不同位置,结果可能从完全不可见到严重影响发育;变异名称只描述结构,功能结论仍需额外证据。
以下总结了基因突变的一些基本特点:
显性和隐性不是突变发生方式。显性变异在杂合体中即可影响表型,隐性变异通常需要两份或与另一功能缺失变异组合;X连锁基因在男性中只有一份,表达规律又不同。
突变率相关的几个要点可以总结如下:
- 突变率必须明确单位,如:
- 每个碱基
- 每个基因
- 每个细胞分裂
- 每一代
不同单位下数值差异极大。
- 体细胞突变数量与可遗传的生殖系变异不能直接相加或比较。
- 没有明确测量范围时,用类似“每个基因十万次一次”这样的泛化表述是不准确的。
例如,每个碱基每代的突变概率极低,但由于基因组有数十亿碱基,一个新个体通常仍会携带若干新变异,这说明了分母和尺度对于理解突变率的重要性。
突变是持续发生的生物学过程,频率随序列、细胞类型和环境而变。理解突变率时必须同时写明分母、检测方法和能否遗传。
突变与进化的纽带
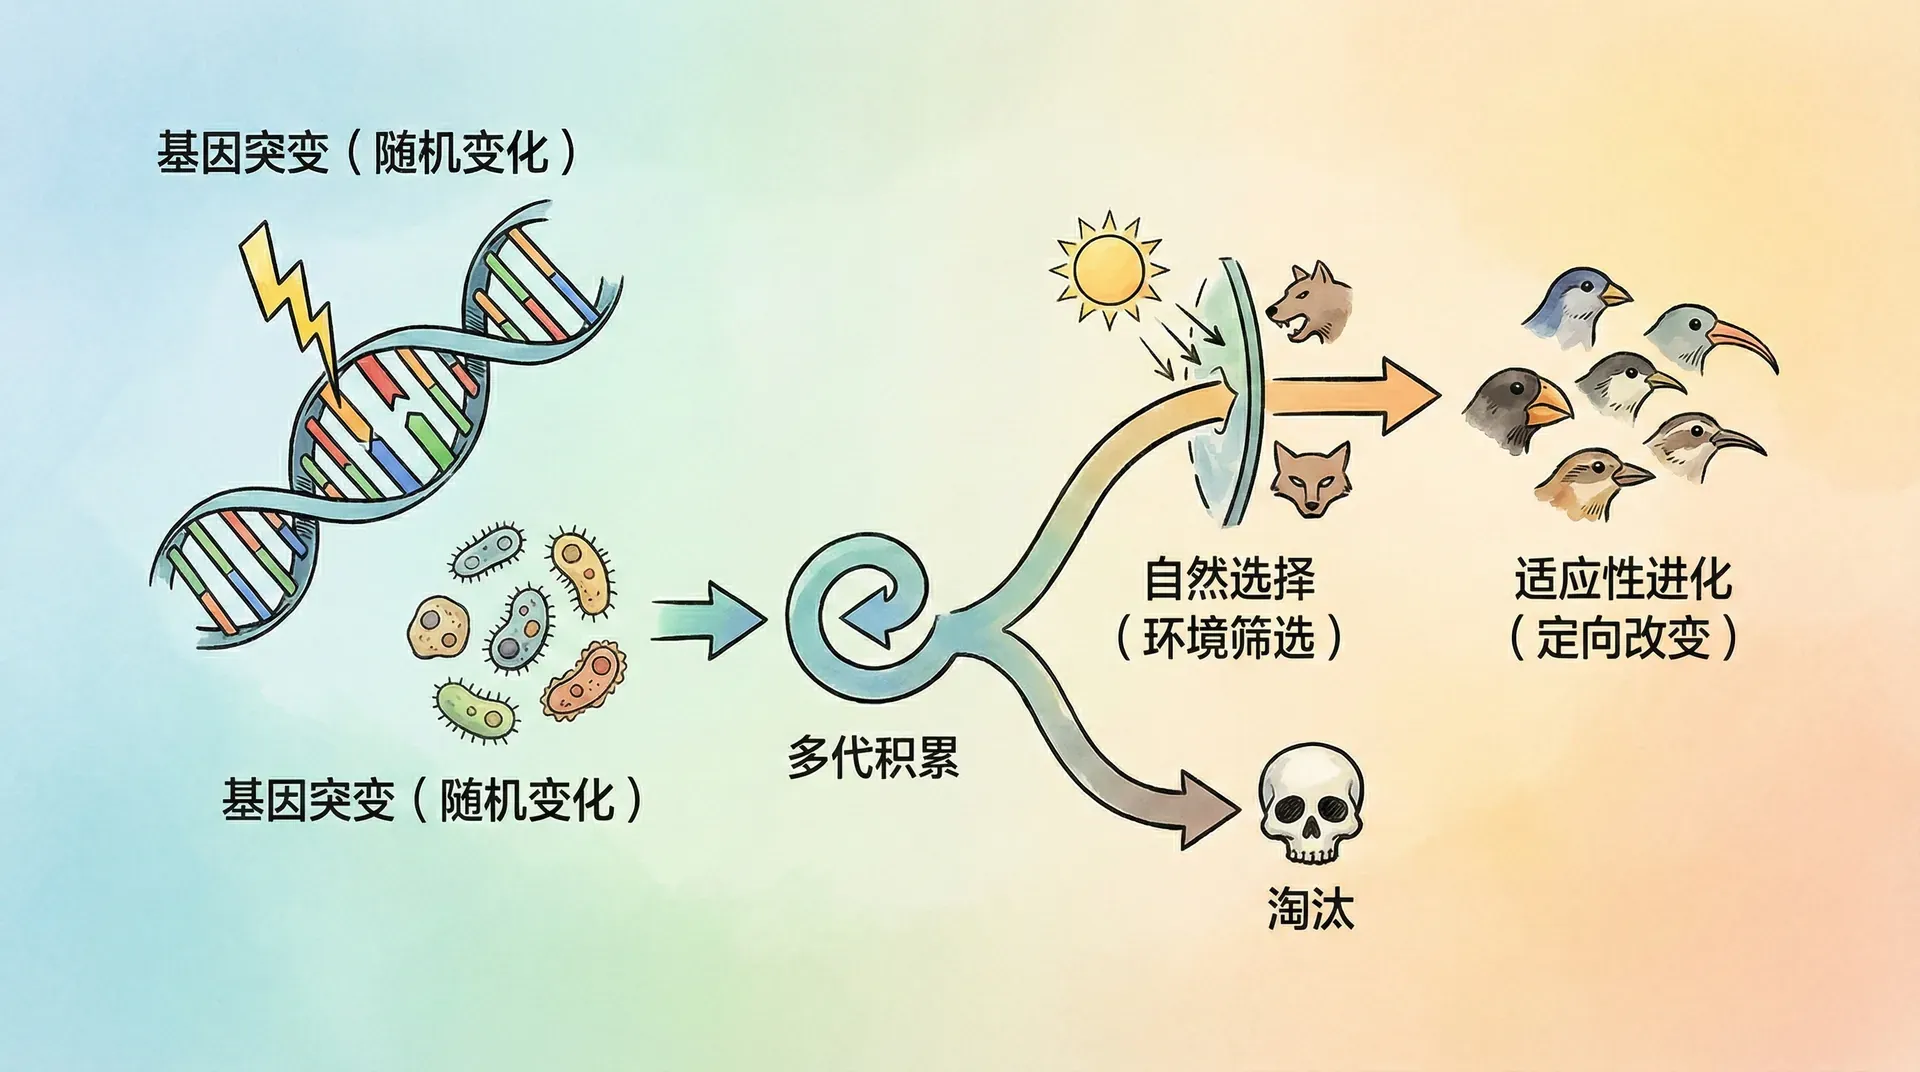
突变是新遗传变体的来源,但不是单独推动演化的力量。变异要进入种群并跨代传递,频率才会受到选择、漂变和基因流影响。
- 降低适合度的变异可能影响发育、生存或繁殖,严重程度受显隐性、年龄和环境影响。
- 近中性变异对繁殖结果的影响很小,其命运更多受遗传漂变支配;同义变异也不保证绝对无效。
- 提高适合度的变异只在特定环境和遗传背景中带来相对优势,例如某些耐乳糖或高原适应相关变体。
镰状细胞相关变异展示环境依赖的权衡:两份致病变异可造成镰状细胞病,一份变异在疟疾流行环境中与重症疟疾风险降低相关。杂合优势影响等位基因频率,却不表示携带者对疟疾完全免疫或在所有环境都更健康。 这个案例把个体医学与群体演化区分开来:疾病风险发生在具体家庭,等位基因频率变化则是许多代繁殖结果的统计积累。
穆勒在1927年证明X射线能显著提高果蝇可遗传突变率。不同诱变剂会造成不同损伤谱,例如紫外线偏向形成嘧啶二聚体,电离辐射可造成断裂;因此它们不只是增加“与自然完全相同”的数量。 实验中的剂量反应和对照组能够区分背景变化与诱变效应,后代筛查则判断这些变化是否进入了生殖系。
图中的突变累积应理解为预设条件下的相对趋势。真实速率需注明物种、基因组区域、诱变剂剂量、修复背景和检测阈值。
要点:
- 突变产生新的序列或结构变体,重组负责重新组合已有变体。
- 分子变化、表型效应和适合度效应是三个不同分类维度。
- 诱变育种和疾病研究依靠筛选与验证,不能定向制造想要的突变。
测序能够更精细地发现变异,但解释仍需要功能实验、家系资料和人群统计。发现差异不等于已经知道它造成什么后果。 家系共分离可提示遗传联系,人群统计可估计关联强度,细胞和动物实验则帮助验证机制;单一证据通常不能完成全部推断。
人类遗传病中的突变印记
遗传病变异帮助说明基因功能,却不应把患者称为研究的“活标本”。医学遗传学首先面对的是具体的人和家庭,科学解释需要尊重个体差异,并区分致病变异、风险变异与无明确意义变异。
蚕豆病(G6PD缺乏症)

G6PD缺乏症会降低红细胞处理氧化压力的能力。蚕豆、感染或某些药物可在易感者中诱发溶血,严重程度因具体变异、剂量和个体状况不同。并非所有G6PD活性降低者都会在相同触发下出现同样症状。 诊断常结合酶活性和基因检测,处理重点是识别触发因素并在出现症状时及时评估,而不是依据基因名称自行判断风险。
G6PD基因位于X染色体。男性只有一条X,携带功能受损变异时较易表现;女性可为杂合或纯合,X染色体失活偏倚也可能使杂合女性出现症状。无家族史可能来自携带者未被识别,并不意味着通常由新突变造成。地区患病率需以具体筛查数据为准。 由于随机X失活,不同组织中表达正常或变异等位基因的细胞比例可能不同,这也是女性表现范围较宽的原因之一。
举例说明:X连锁隐性遗传家系分析
若母亲为杂合携带者 XᴺXᵈ、父亲为 XᴺY,在不考虑新突变等复杂因素时:
- 每个儿子有约50%概率获得 Xᵈ 并表现缺乏;
- 每个女儿有约50%概率成为杂合携带者,部分携带者也可能有不同程度表现。 每次妊娠都是一次新的随机组合。
地中海贫血(β-地贫)

地中海贫血包括α和β珠蛋白基因相关的一组疾病,基因剂量和变异类型不同,严重程度差别很大。不能把所有患者概括为纯合、童年重贫血,也不能把所有杂合者都视为完全正常。 α珠蛋白基因有多个拷贝,缺失数量常影响严重程度;β珠蛋白变异则可能减少合成或改变蛋白质性质,机制并不相同。
珠蛋白变异在一些历史疟疾流行地区频率较高,可能与携带状态降低重症疟疾风险有关。人群迁移、遗传漂变和婚配结构也会影响今天的分布,不能只给出一个原因。 只有在控制祖源和人口史后,地理重叠才可作为选择线索;再结合功能和临床数据,才能判断某种变体是否真正改变感染结局。
杂合优势指杂合基因型在特定环境中的平均适合度高于两类纯合体。它是群体频率的解释之一,不等于每位携带者都能抵抗感染,也不意味着致病变异本身“为了保护人群”而出现。
地中海贫血与疟疾
镰状细胞变异是杂合优势的经典案例,血红蛋白E和地中海贫血的群体历史则更复杂。血红蛋白E与“素食人群更会利用铁”没有可靠机制对应,不应作为适应性结论。 比较这些案例时,应分别写清基因型、红细胞表型、疾病负担和繁殖影响,避免把“携带者优势”误读成致病状态本身更有利。
囊性纤维化 & 遗传性耳聋
囊性纤维化多由CFTR基因双等位致病变异引起,在欧洲祖源人群中较常见。若父母都是携带者,每次妊娠的理论风险为25%,但具体诊断和严重程度仍取决于变异组合。 CFTR编码氯离子通道,不同变异可影响蛋白质合成、折叠、运输或通道活性,这也解释了基因型与临床表现并非一一对应。
遗传性耳聋具有高度异质性,GJB2只是常见相关基因之一。不同基因可呈常染色体隐性、显性、X连锁或线粒体遗传,不能把所有先天双侧听力障碍归为同一模式。 同一听力表型还可能由感染、药物或环境暴露引起,遗传评估需要与听力学和病史结合,不能只做一个常见位点检测。
部分地区开展地中海贫血、G6PD缺乏和耳聋相关筛查,目标是提供知情选择、早期诊断或用药提示。项目效果必须结合覆盖率、检测范围、遗传咨询和随访评价,不能笼统宣称已经大幅消除重型疾病。 筛查不是诊断,阳性结果需要确认;阴性结果也只代表检测范围内未发现目标变异,不能保证排除所有遗传风险。
体细胞突变与癌症
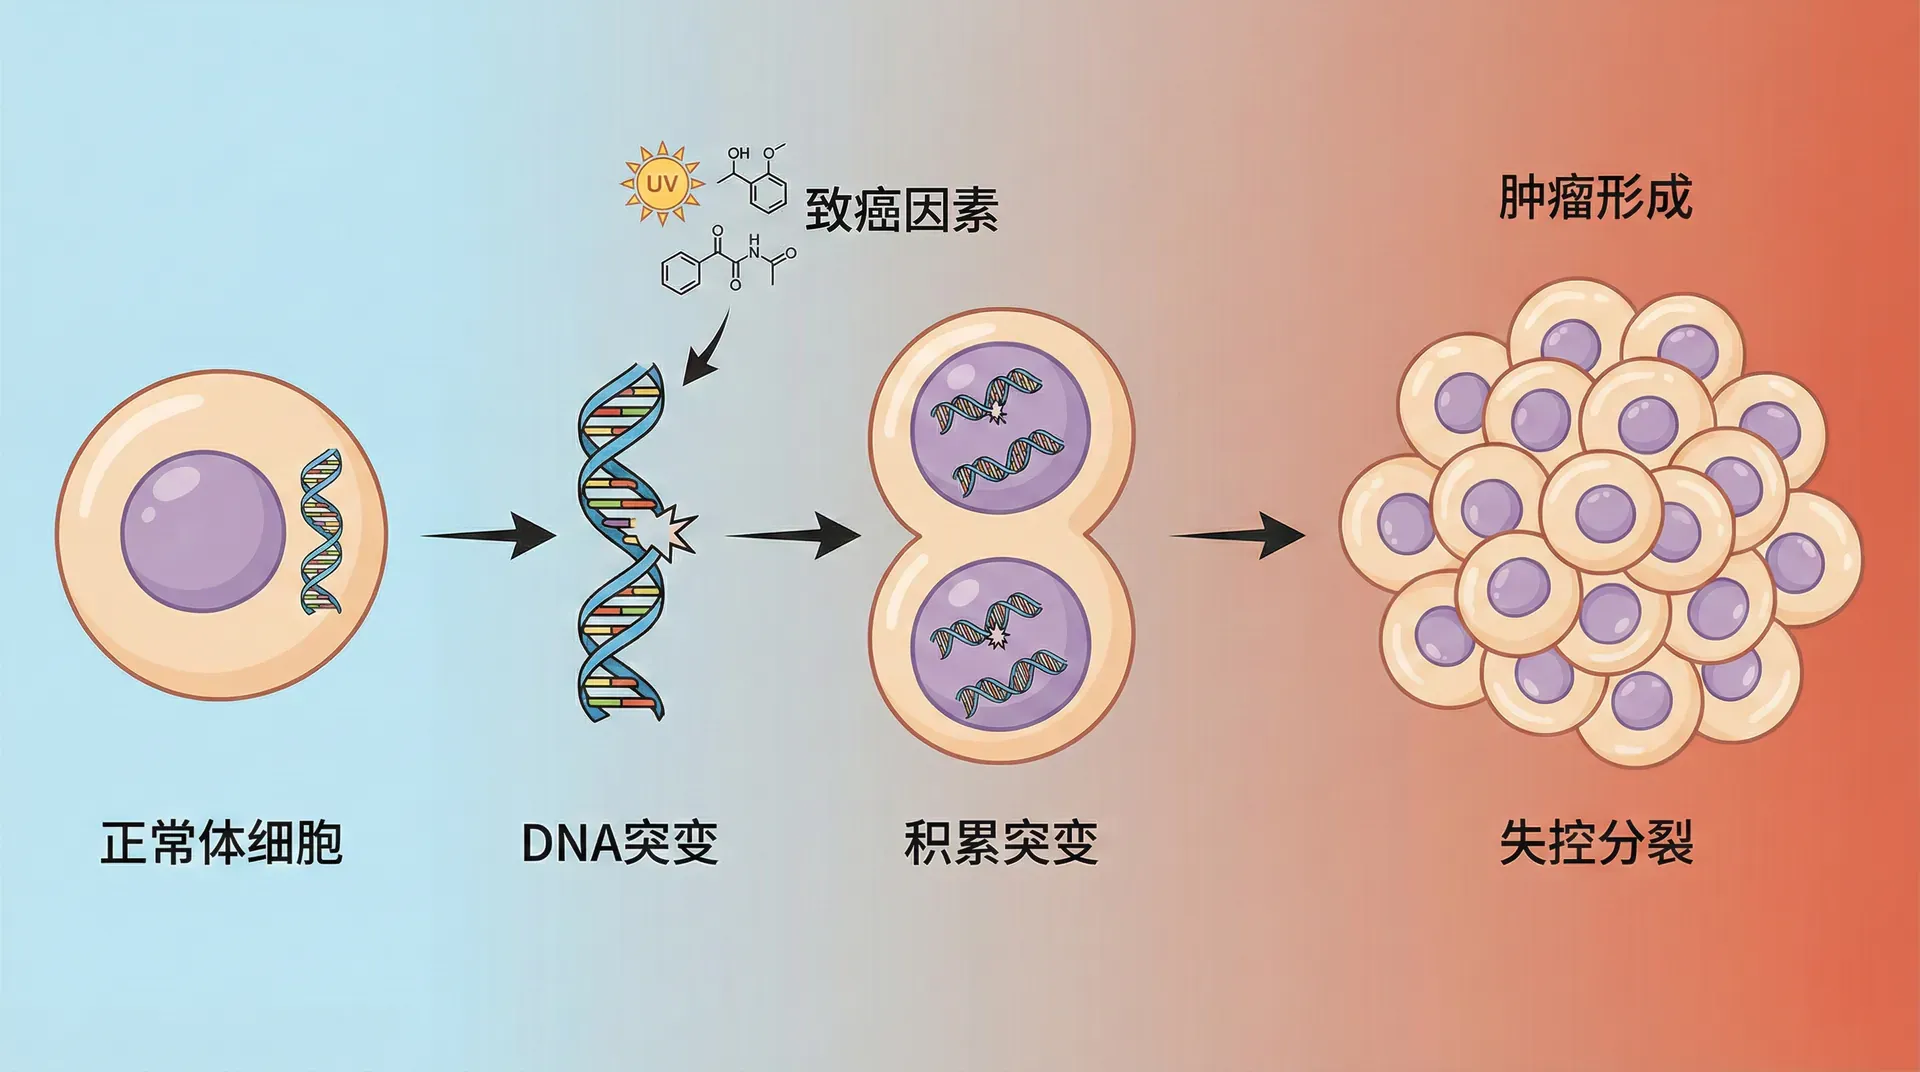
生殖系变异能够进入下一代,体细胞变异则在个体发育和组织更新中形成。后者通常只传给该细胞的子代,不会通过普通生殖传给子女;若发生在生殖系前体或出现嵌合,边界可能更复杂。 植物的营养繁殖、实验克隆和某些动物的无性生殖会改变“跨世代”的路径,因此判断能否遗传还要结合具体生活史。
人体由数量级为数十万亿的细胞组成,但不同组织更新速度相差很大。体细胞突变可来自复制、氧化损伤、紫外线和其他过程,多数没有可见后果,少数会扩张成克隆或参与疾病。 随着年龄增长,某些造血细胞克隆会因获得扩张优势而占比上升,这种克隆性变化可被检测到,却不等同于已经发生癌症。
以下对比了生殖细胞突变和体细胞突变的主要区别:
癌症的发生通常涉及多方面的积累性变化,主要包括:
- 多个驱动性遗传和表观遗传改变的逐步积累
- 组织环境、免疫系统和克隆选择的综合影响
具体来说:
- 单个原癌基因激活或抑癌基因失活通常只能提升细胞扩张机会,很少单独导致恶性转化
- 驱动性变化(driver mutations)能够促进克隆扩张
- 乘客性变化(passenger mutations)会随克隆一起增加,但未必对功能有直接贡献
下列方法有助于区分驱动变化与乘客变化:
- 比较在不同患者中重复出现的基因
- 分析变化出现的时间顺序
- 结合实验数据评估对应效应
导致体细胞突变的外部因素有很多,最主要的包括:

早期放射研究中的职业暴露促成了辐射防护制度。今天讨论风险应以剂量和暴露途径为核心,不能用个别科学家的死因替代证据。吸烟与肺癌等多种癌症风险升高的关系,则来自长期流行病学和机制研究。 风险表达应区分绝对风险与相对风险,也要说明基线、剂量和时间;否则“风险翻倍”可能被误读成多数暴露者都会患病。
多数体细胞突变不会导致癌症。恶性转化通常需要多个关键通路改变,并经历克隆扩张、组织屏障突破和免疫逃逸;DNA修复、细胞周期检查点和免疫监视会降低风险,却不能保证清除所有异常细胞。 组织中的空间结构也很关键:异常细胞能否获得血供、突破基底膜并在其他部位生长,是从局部克隆走向恶性疾病的连续门槛。
降低可避免的致癌暴露、接种可预防相关癌症的疫苗,并按适龄建议参加筛查,作用机制各不相同。个人健康决定应依据专业指南,不能把所有风险归结为“保护基因稳定”。
从细胞到分子
细胞学和遗传学把染色体行为与性状传递连接起来,分子研究则说明DNA变化怎样影响RNA、蛋白质和调控。自然选择不是“优胜劣汰”的简单口号,而是这些表型差异在种群中的繁殖后果。 这种跨尺度联系还能解释为什么同一DNA变化在不同组织中表现不同:每种细胞拥有不同的调控因子、代谢状态和邻近信号。
进一步的问题包括:基因边界怎样定义,调控序列如何决定表达,复制和修复怎样兼顾稳定与变化,分子效应又如何跨越细胞网络形成表型。显微观察、化学分析、测序和功能实验各回答其中一部分。 阅读研究时,可以先问样本来自哪种细胞、比较对象是谁、效应在分子还是个体层测量,再判断结论能够外推到多远。
从细胞进入分子尺度,不是抛弃原有证据,而是把观察层次连接起来。一个变异只有经过RNA、蛋白质、细胞和组织等层级,才可能形成可测量的个体差异。
理解基因需要生物学、化学、物理和统计方法共同参与。分子结构说明可能机制,群体数据估计关联,实验干预检验因果;三者相互约束,才能避免把序列差异直接解释成命运。