化学势与平衡驱动力
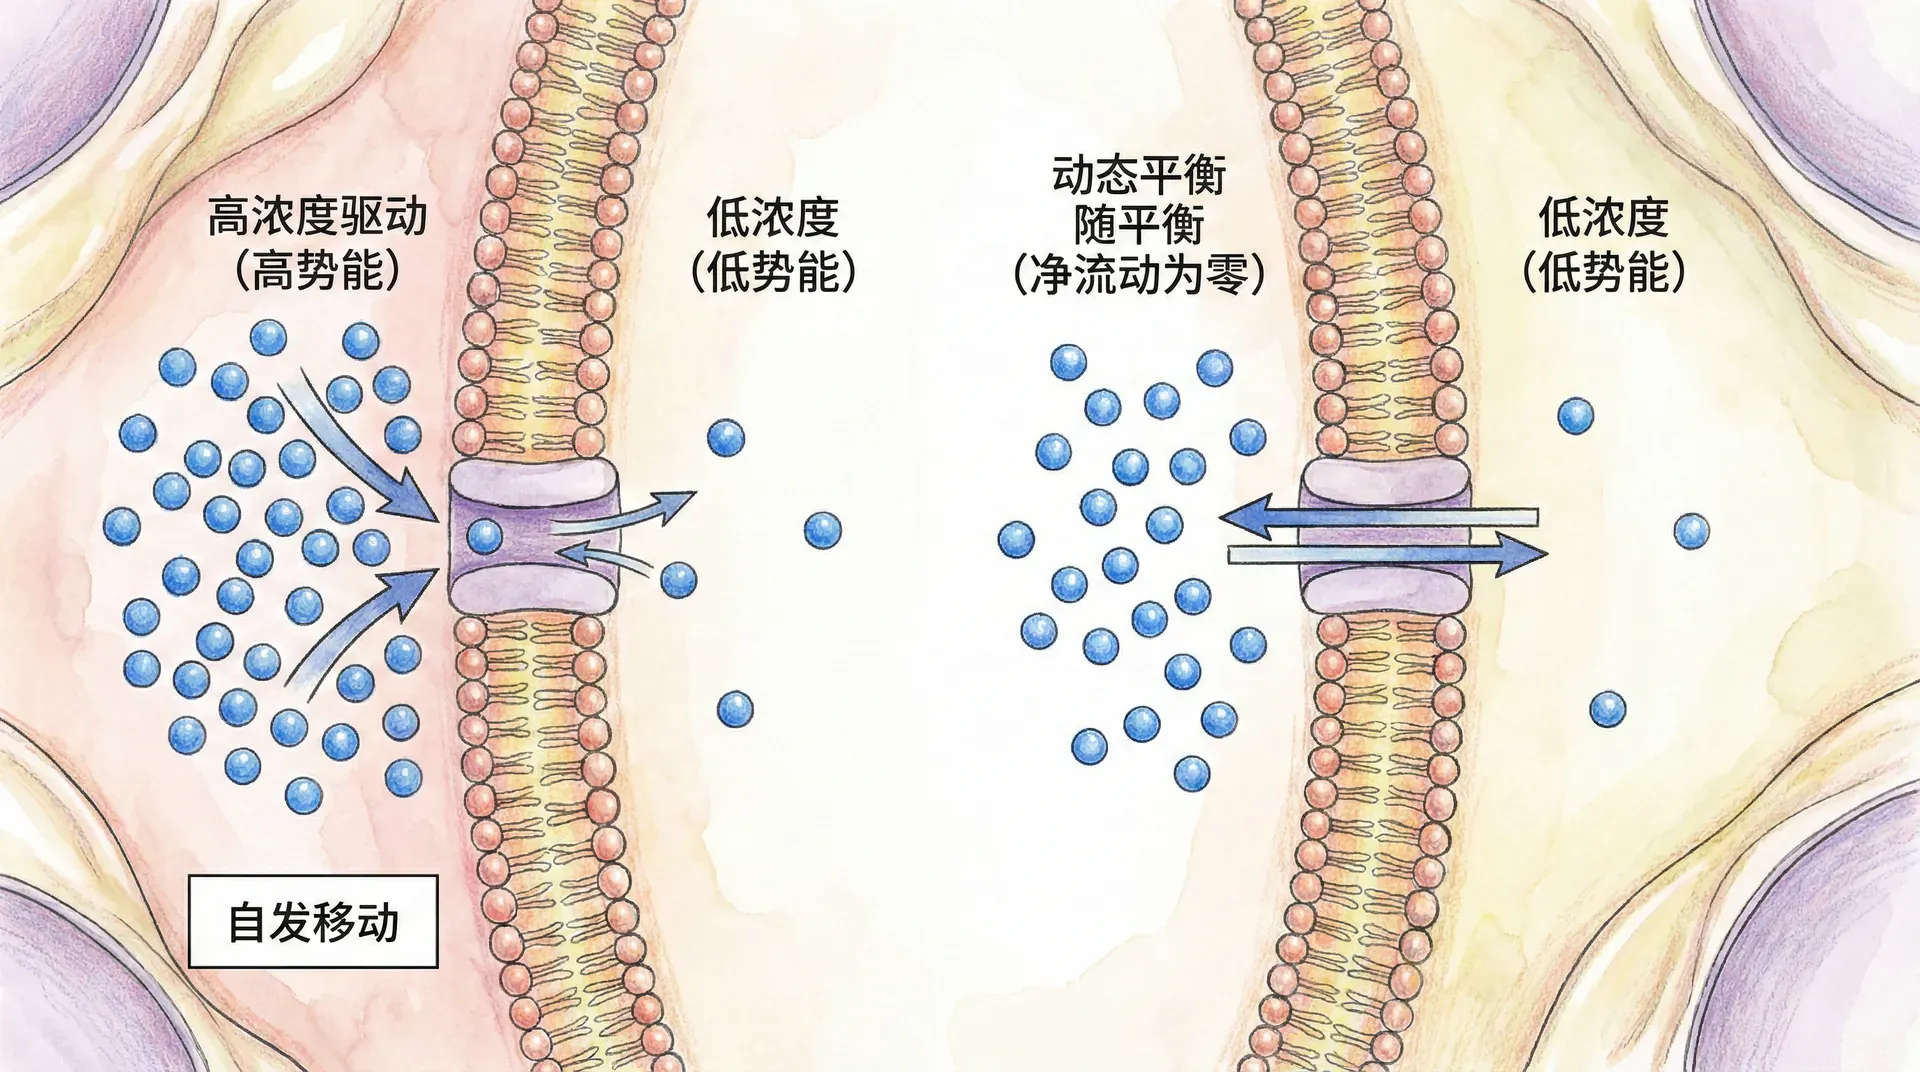
化学势是组分的偏摩尔吉布斯自由能,用来判断物质转移和化学反应在给定约束下的方向。若温度、压力等条件合适,物质倾向于沿化学势降低的方向产生净流动;达到平衡时相关化学势条件相等。外力或能量耦合则能把物质推向化学势较高的一侧。
氧从肺泡进入血液、离子跨膜移动和代谢反应都涉及化学势,但具体驱动力不完全相同。带电粒子要看化学势与电势合成的电化学势,血红蛋白结合会改变血中游离氧的关系,主动泵则消耗自由能维持逆梯度运输。血流和细胞内流动还能通过对流搬运物质,此时净运输是扩散、反应与整体流动叠加的结果。
化学势
化学势的本质含义
对混合物中的组分,化学势定义为在温度、压力和其他组分量固定时,增加少量该组分引起的吉布斯自由能变化,即偏摩尔吉布斯自由能。它同时包含物质种类、浓度或活度、温度、压力和相环境的信息。
“水从高处流向低处”只能帮助建立方向感。真实的化学势不是空间高度,也不能只由浓度决定;相互作用、压力、电场和化学反应都会改变它。平衡意味着允许发生的净过程没有自由能驱动力,并不等于所有浓度都相同。
化学势(μ)在数学上定义为:
其中G是吉布斯自由能,n是摩尔数,T是温度,P是压力。即在恒温恒压下,系统每增加一摩尔某组分,G的增加量就是该组分的化学势。
化学势在生物系统中的作用
氧运输取决于肺泡与血液、血液与组织之间的氧分压,以及血红蛋白可逆结合。Na⁺、K⁺等离子跨膜时要看电化学势:通道允许它们顺势移动,泵则利用ATP建立和维持梯度。肠道营养吸收也常把顺梯度离子流与逆梯度溶质转运耦合。由此可见,观察到物质从低浓度到高浓度并不违反热力学,关键是把耦合反应和全部组分纳入能量账目。
下表列举了几种常见的生命活动及其背后的化学势驱动力:
肾脏通过肾小球滤过、肾小管重吸收和分泌调节水与电解质。离子顺电化学势移动可为其他物质转运提供动力,逆势运输则需要ATP直接或间接供能;肾脏并不是靠“化学势差主动转运”这一句话完成调节。激素和局部传感机制决定转运蛋白何时、在哪里工作。
脱水时抗利尿激素等信号增加集合管水通透性,有助于浓缩尿液;饮水过多时相反。水最终沿自身化学势差移动,但能形成这一差值,是因为肾髓质渗透梯度、膜水通道和血流共同作用。
化学势与浓度的数学关系
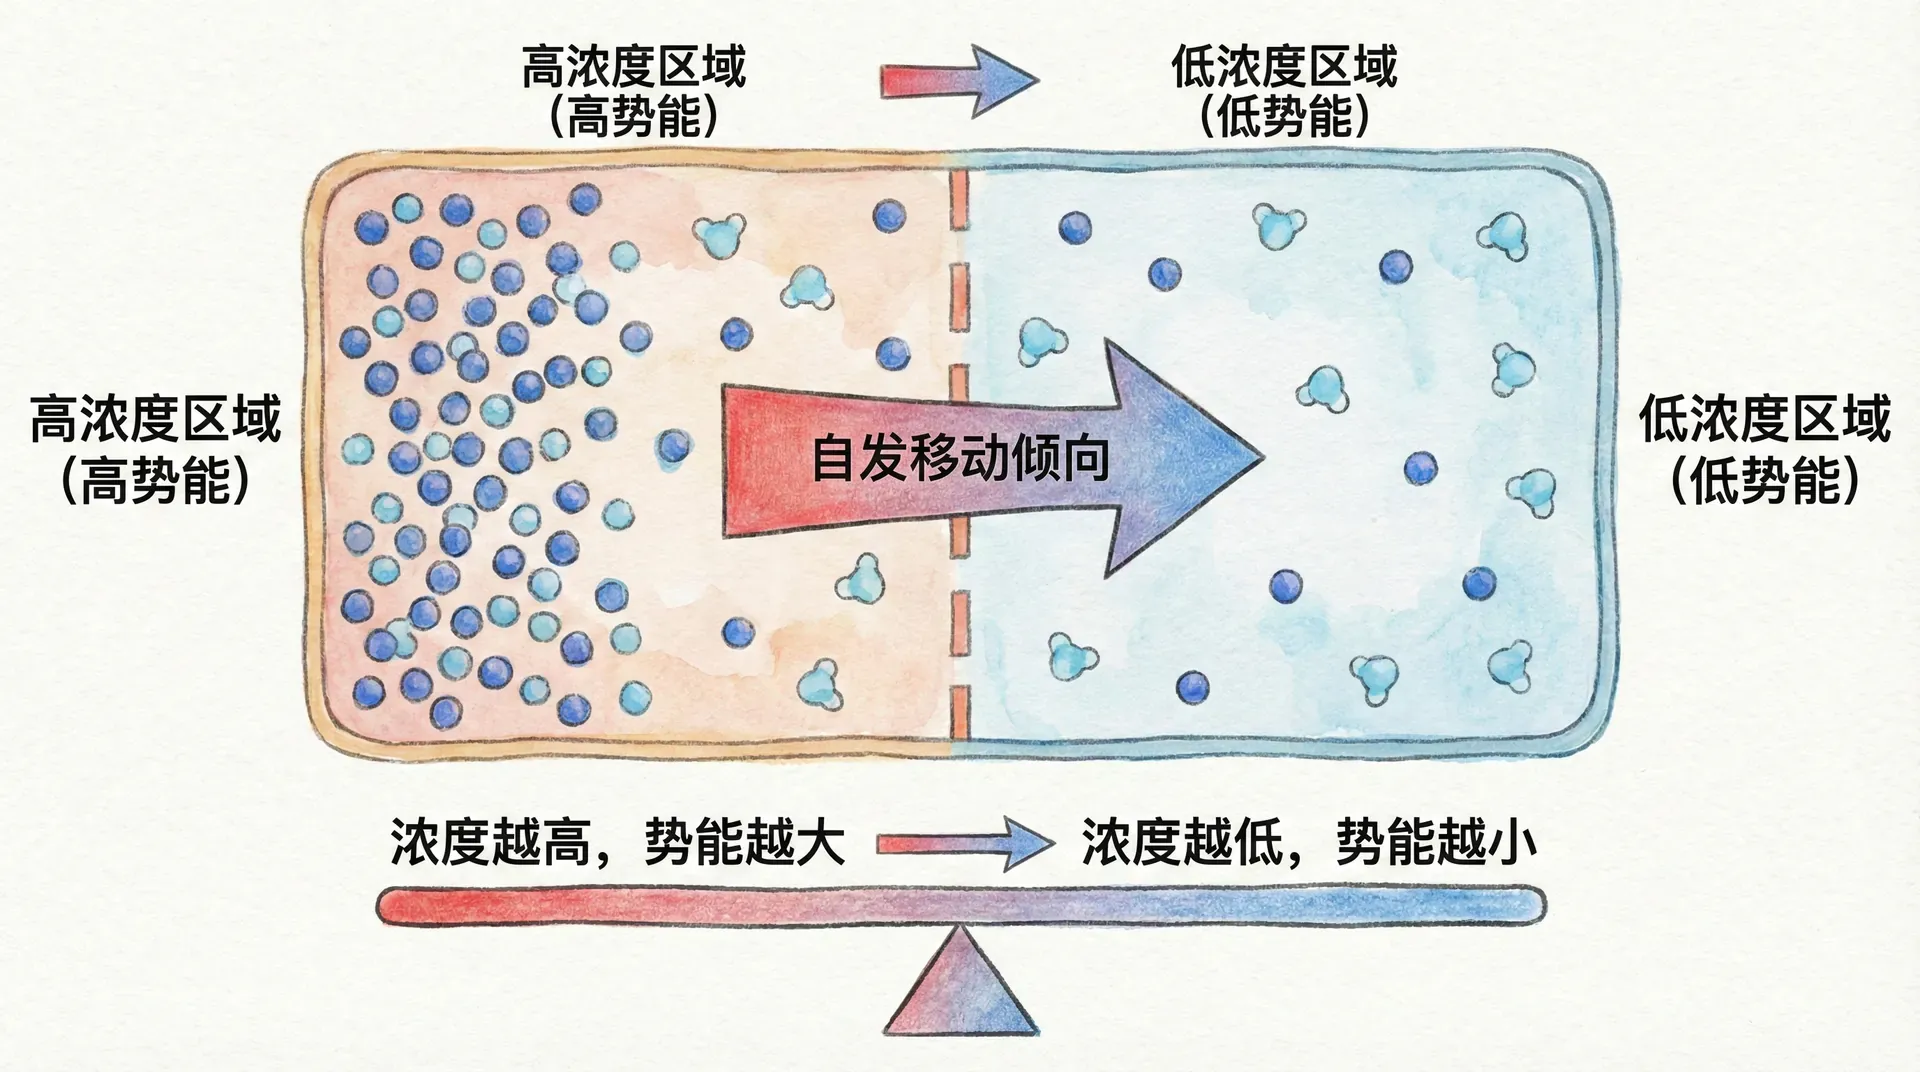
对数关系的推导与理解
对理想气体或理想溶液,化学势随组分活度的对数变化。真实溶液中分子相互作用会使有效浓度偏离名义浓度,因此更通用的写法使用无量纲活度:
稀理想溶液中可用相对于标准浓度的近似,而不是直接对带单位的取对数。离子溶液还需要活度系数来处理电荷相互作用。
活度增加10倍时,化学势增加;在298 K约为5.7 kJ/mol。这个变化量与标准化学势无关,却仍要与膜电势、压力或其他组分的化学势一起判断净过程。
神经信号、主动运输和受体结合都受浓度影响,但作用方式不同:离子跨膜看电化学势,主动泵还需要耦合反应,受体占据率则由配体活度和结合自由能决定。
浓度梯度的应用
化学势与浓度之间的关系在医学和工程实践中有着广泛的应用,主要包括:
- 等渗输液: 临床晶体液按渗透性质、离子组成和患者情况选择,以减少红细胞显著胀缩和体液紊乱。等渗不等于与血液所有组分的化学势完全相同。
- 高渗或低渗处理: 医疗中只有在明确适应证、浓度和给药途径下使用。高浓度盐水直接外敷伤口可能刺激组织,不能作为通用消肿方案。
这些例子说明渗透方向由水的化学势决定。水通常从溶质活度较低、压力条件相同的一侧移向水活度较低的一侧;只说“高浓度到低浓度”会混淆究竟指水还是溶质。
平衡常数与自由能
恒温恒压下,反应平衡要求各组分化学势按化学计量数加权后的总和为零,即反应吉布斯自由能。正、逆反应速率相等,宏观组成不再净变化,但单个分子仍持续发生反应。
描述所有组分处于标准状态时的反应倾向;实际方向由决定。当时正向有利,时逆向有利,时达到平衡。因此不代表任何组成下都自发向产物进行。酶会降低达到平衡的时间,却不会改变;细胞改变底物和产物浓度,才会持续推动净通量。
传统发酵工艺中的原理
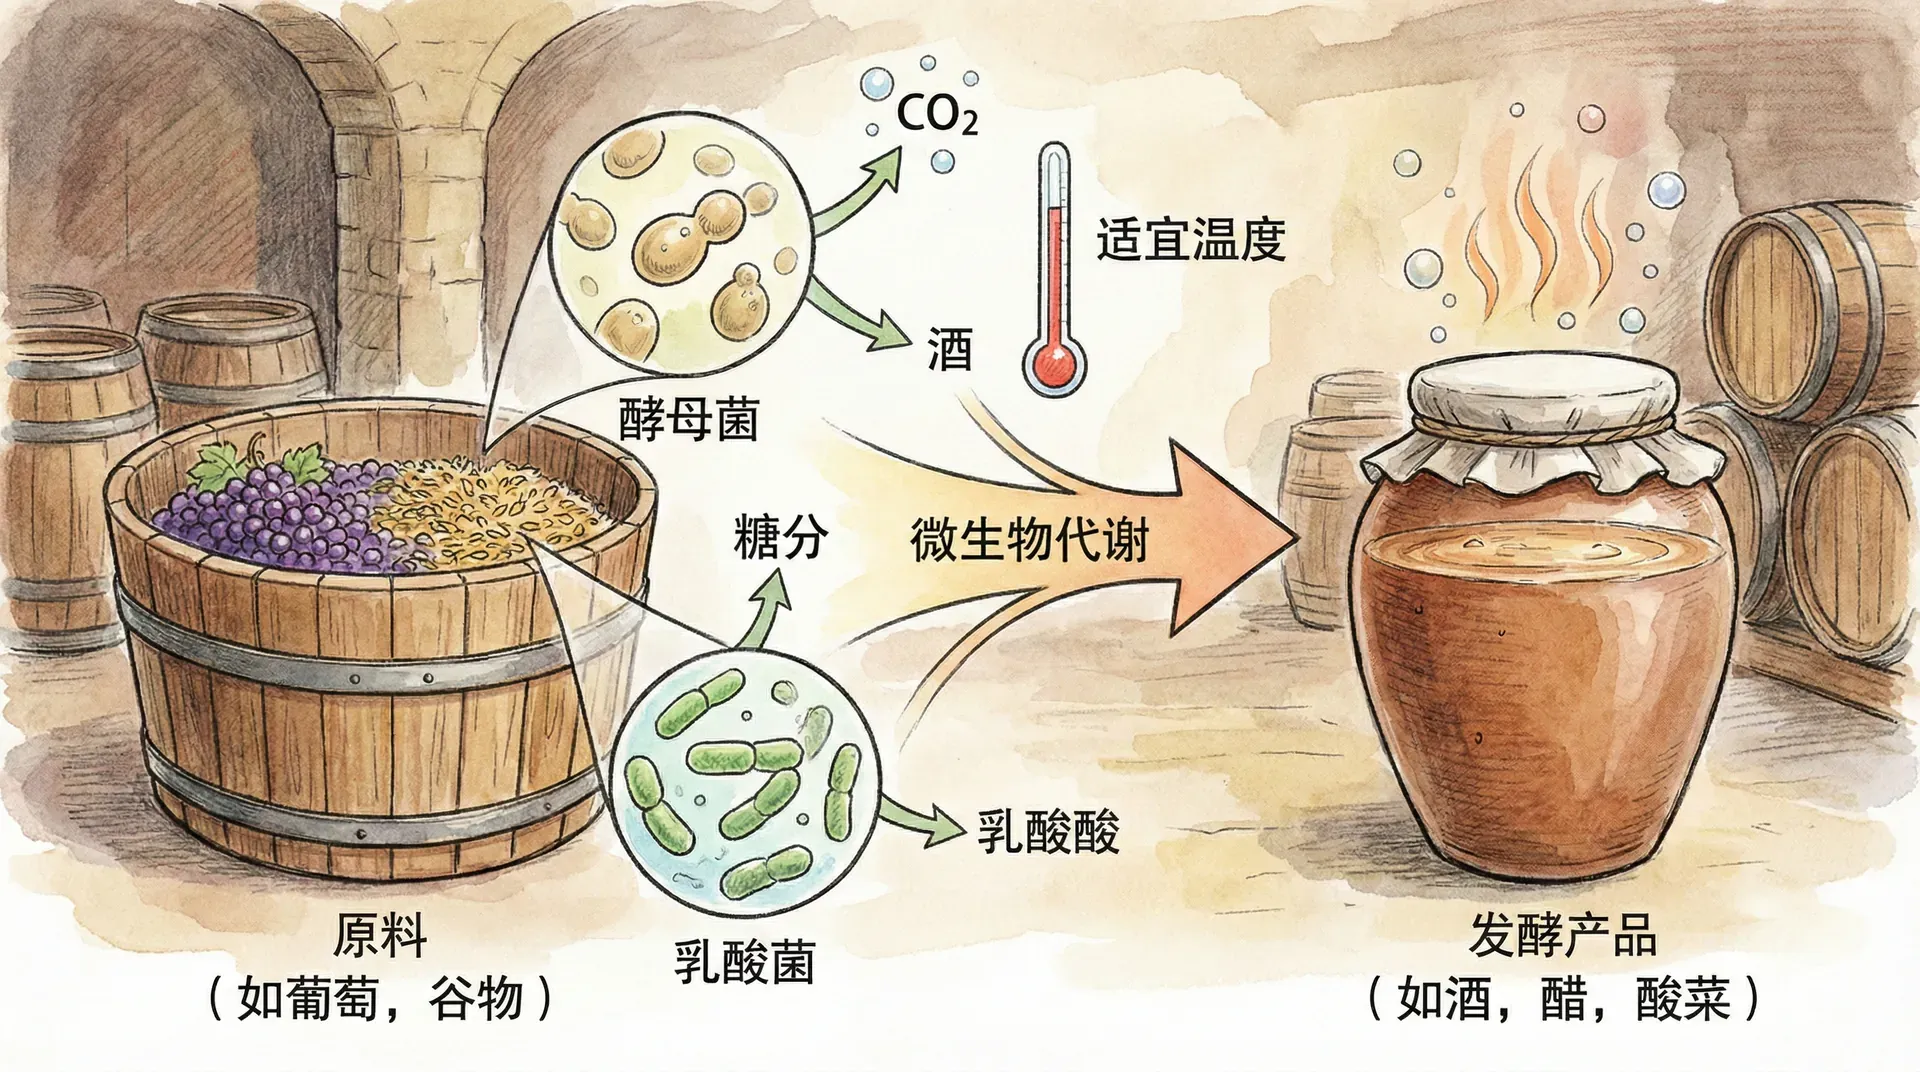
发酵不是大量反应逐步停在热力学平衡,而是微生物持续摄取底物、排出产物并维持代谢通量。蛋白水解、糖代谢和风味反应的速率受酶、温度、盐、pH与氧供应影响;产物浓度也会被后续反应和挥发、吸附等过程改变。
亨德森-哈塞尔巴赫方程与缓冲系统
弱酸缓冲体系的数学描述
亨德森-哈塞尔巴赫方程是化学势概念在酸碱平衡中的一个重要而经典的应用。对于弱酸HA及其共轭碱A⁻组成的缓冲体系,方程如下:
当理想弱酸缓冲液中时,酸与共轭碱活度相近,通常对少量强酸或强碱具有较好的缓冲能力。真实溶液还受总缓冲剂浓度、离子强度和温度影响,方程是近似关系。
亨德森-哈塞尔巴赫方程也常被用于推算药物在血液等生理液中的电荷状态,进而决定其活性和分布,为医学、药物化学等领域的实践操作提供支持。
人体血液的缓冲机制
血液碳酸氢盐系统是开放缓冲体系,肺调节CO₂排出,肾调节碳酸氢盐和酸排泄。临床形式常把溶解CO₂写在分母:
在常见生理条件下,碳酸氢盐与溶解CO₂的比值约20:1,对应动脉血pH约7.4。肺和肾的持续调节使这一体系即使远离单纯缓冲剂的仍能有效工作;慢性肾病或通气障碍会分别改变代谢或呼吸分量。
不仅如此,体内还有磷酸缓冲系统、蛋白质缓冲系统等多重“保护伞”,共同稳固内环境,为生命活动保驾护航。
蛋白质折叠中的焓与熵
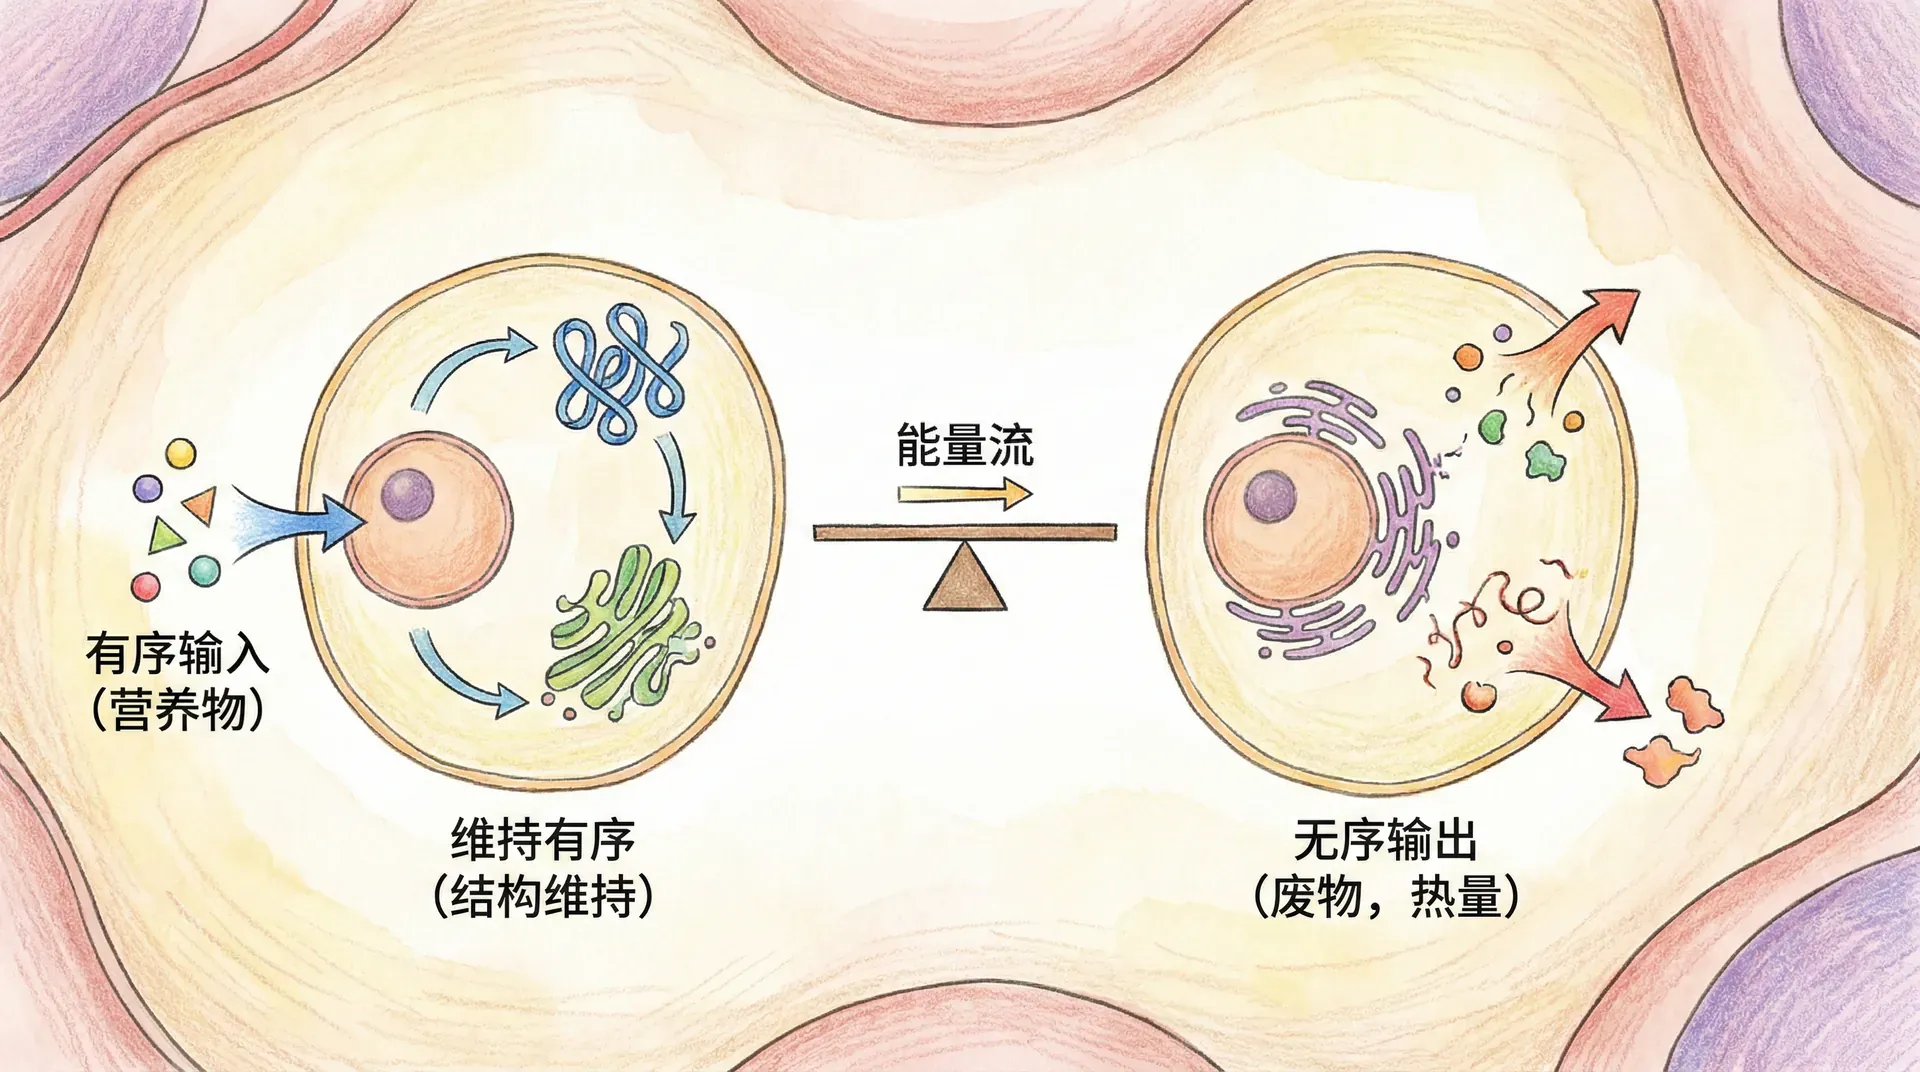
折叠驱动力的热力学分析
蛋白质折叠自由能由链内接触、水合、离子、构象熵和温度共同决定。折叠态与未折叠态各是一组构象,而不是一个完全有序状态对一个完全无序状态。
折叠的和没有适用于所有蛋白的固定正负号。链构象熵通常降低,溶剂熵可能增加,形成蛋白内部接触与替换水合接触则共同影响焓;各项又随温度、pH和盐变化。
天然状态的稳定自由能常是多项较大贡献相互抵消后的较小差值。这解释了为什么少量突变或环境变化就能移动折叠平衡,也说明不能只从“释放有序水”判断折叠必然自发。若展开态发生聚集或化学修饰,测得的转变还会偏离可逆平衡,不能直接用简单两态模型处理。
疏水效应的熵驱动机制
疏水侧链在可溶性蛋白中常减少暴露于水的面积,但疏水水合不是静止的“冰山壳”。界面水仍快速运动,其取向和密度统计与体相不同。聚集后自由能如何改变,还取决于非极性表面积、曲率、温度和链构象。
- 疏水侧链在水溶性蛋白中常被埋入内部,以减少非极性表面与水接触。
- 界面水不是静止的冰壳,而是具有不同于体相的取向、密度和涨落;这些统计变化会随表面大小、曲率和温度改变。
- 折叠还会降低肽链构象熵并形成内部接触,所以是否自发必须比较所有焓与熵贡献。
- 实验上可通过转移自由能、热容量和温度依赖比较疏水水合,而不能仅凭“排水”图景给出定量结论。
豆腐凝固同时包含蛋白热变性、静电屏蔽或钙离子桥接、疏水接触和网络保水。成品并非简单把水全部排出;凝胶恰恰能困住大量水。这个例子适合说明多种作用协同,而不适合证明折叠只由溶剂熵驱动。
量热法
差示扫描量热法的原理
DSC让样品和参比按同样程序升温,并测量维持两者温差所需的热流差。换算为过量热容量后,蛋白展开、核酸熔解或脂质相变可表现为峰。峰形同时受可逆性、扫描速率、聚集和基线选择影响。
蛋白质热展开通常破坏二级、三级或四级结构,但不会把多肽主链肽键普遍“断开”。若过程近似可逆两态,峰温可接近折叠态与展开态自由能相等的温度;不可逆聚集或多结构域转变则需要更复杂模型。
量热数据怎样回答结构问题
量热曲线可比较野生型与突变体、不同pH或配体条件下的转变温度和焓。配体若优先结合天然态,常使热转变移向高温;若蛋白发生多步展开,曲线可能出现多个峰或肩部。解释这些差异应结合结构和功能测量。
耐热或耐盐蛋白的机制并非单一“熵—焓耦合”。研究通常比较序列、结构、动力学、量热和活性保持,判断紧密堆积、离子网络、寡聚化或溶剂环境各自贡献。工程设计也需验证提高热稳定性是否牺牲催化活性。
下方是不同温度下蛋白质两种状态的热容 (Cp) 示意
- 峰顶温度是实验条件下的表观转变位置;
- 峰面积经基线校正后给出量热焓;
- 重复扫描能帮助判断过程是否可逆。
说明:Cp值为示意数据,用于显示DSC实验中蛋白质折叠(天然态)与变性态热力学特征的差异。真实实验中曲线更为平滑、峰位也因蛋白种类不同而异。
实验数据的热力学解析
只有在可逆、两态且压力等条件明确时,处才可近似认为折叠与展开自由能差为零。多结构域、寡聚解离或聚集蛋白不能直接套用这一关系。
DSC峰面积经适当基线扣除可得到量热焓。由焓推算其他温度的自由能还需要热容量变化和模型;曲线本身不直接给出“折叠障碍”,因为动力学活化能需要不同扫描速率或其他实验分析。
DSC还能用于比较蛋白药物制剂、突变体和生物材料的热稳定性。结果最好与光谱、散射和活性测量结合:量热峰可能来自目标结构展开,也可能夹杂寡聚解离或聚集,单一峰温不能完整代表保存期稳定性。 对制剂而言,还需进行等温长期保存、冻融和机械应力试验,因为缓慢化学降解未必会在一次快速升温中出现。
化学势在生物技术中的应用
药物与靶蛋白结合可用化学势与结合自由能描述,但结构优化通常结合物理模型、实验筛选、药代动力学和毒性评价。提高亲和力不一定提高选择性,也不保证减少副作用;计算只是缩小候选范围的一种工具。
生物制造中,反应自由能、底物与产物活度可以帮助识别热力学瓶颈。实际产率还受酶速率、传质、毒性和细胞资源限制。连续发酵与自动控制依赖在线浓度、pH、溶氧和流量数据,而不是一个抽象的“化学势一体化”数值。
化学势将浓度、相环境和自由能联系起来,在生物技术问题分析中常涉及以下要点:
三层分析视角:
- 平衡常数给出过程可能达到的终点(热力学约束);
- 动力学决定系统接近或偏离该终点的速度;
- 化学势链接浓度、环境和自由能。
通用问题分析流程:
- 明确系统边界和涉及组分;
- 判断应使用活度、电化学势还是反应商分析;
- 检查是否存在外部供能或持续通量。
工程与医学应用注意点:
- 区分热力学可行性(是否能实现)与实现速度(多快能实现),两者独立;
- 活化势垒高时,即使过程“有利”也可能极慢;
- 酶或催化剂只能提高反应速度,无法改变最终的平衡位置。
结论适用性的判断:
- 明确哪些推断只适用于平衡状态;
- 辨别哪些现象需结合动力学或非平衡过程解释。