能量与分子间作用力
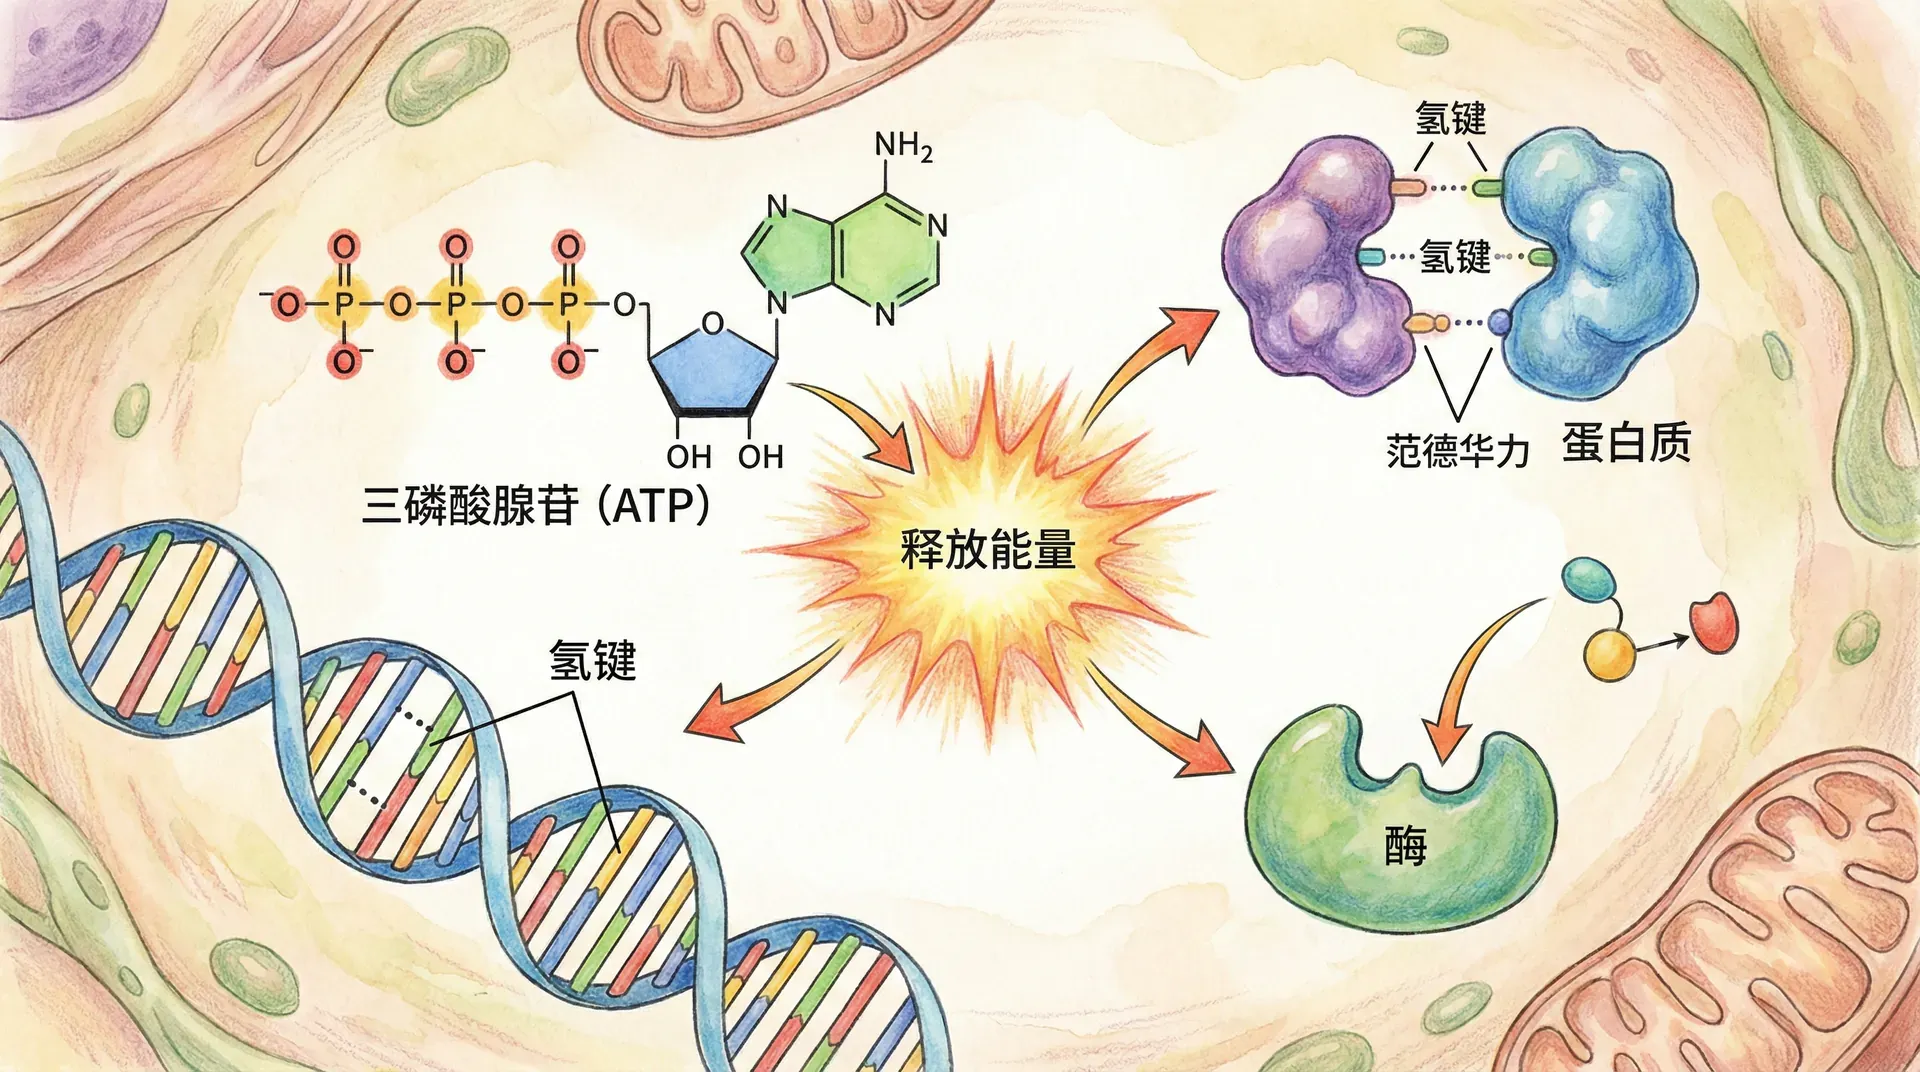
蛋白质折叠、膜形成、酶催化和细胞代谢都服从能量守恒,但能量守恒本身并不判断过程朝哪个方向进行。方向还要由熵、自由能和动力学势垒决定。把能量形式、传递边界与分子作用区分清楚,才能解释细胞如何把一个反应释放的自由能耦合到另一个过程。
分子之间的氢键、静电作用、范德华作用和疏水效应会改变体系的焓与熵,也会塑造反应路径。它们不是固定强度的零件,而会随距离、溶剂、温度和构象变化。定量研究因此需要说明系统边界与实验条件。
可以从热力学第一定律出发,先追踪热与功怎样改变内能,再用焓和热容量描述实验可测的热变化,最后把这些量与玻尔兹曼分布、势能函数和具体分子作用联系起来。
热力学第一定律与生物能量学
能量守恒定律
热力学第一定律说明能量不会凭空产生或消失,只能在系统与环境之间传递或在不同形式间转换。光合作用把光能转入化学过程,细胞呼吸则把营养物氧化的自由能分步用于ATP合成、物质运输和其他工作,同时向环境散热。
若把定义为系统对环境做的功,第一定律可写作;
其中是内能变化,表示系统吸热,表示系统对外做功。若采用“环境对系统做功”为正的化学惯例,则写成。公式必须和符号约定一起使用。
葡萄糖完全氧化时,产物与反应物之间的能量差通过一系列氧化还原和磷酸化步骤被利用。说“化学键储存能量”容易误导,因为断键本身需要能量;反应能够释放净能量,是由于形成的产物键和溶剂化状态整体更有利。ATP只捕获其中一部分可用自由能,其余以热等形式散出。
蛋白质折叠可形成许多有利接触,也会失去肽链构象熵并重排水合层,因此不保证内能或焓一定降低。酶催化同样不把能量从底物直接搬到产物,而是提供活化自由能较低的路径;它加快正、逆反应达到平衡的速度,却不改变平衡位置。
焓变的概念与意义
焓是状态函数,定义为。在恒压且只有体积功等适用条件下,过程吸收的热等于焓变。生物实验常近似恒压,但温度、组成和非体积功仍要明确,因此不能把任何恒温恒压过程的热量都无条件等同于焓变。
在实验中,研究人员可以通过量热法直接测定生物分子的焓变。以蛋白质为例:
- 许多蛋白质热变性在量热实验中表现为吸热峰,反映内部接触破坏与水合变化;但焓变的符号和大小依赖蛋白质、pH、盐和温度。
- 若变性可逆,降温后再折叠可能释放相应热量;许多蛋白会不可逆聚集,因而不能简单视为完全反向过程。
判断结构是否稳定需要比较吉布斯自由能,而不是只比较焓。一个焓上有利的状态可能因熵损失过大而不占优势,反之亦然。
盐、pH和配体会改变蛋白质的质子化、静电作用和水合,从而同时影响焓与熵。配体结合强弱由结合自由能决定;焓变可以揭示相互作用特征,却不能单独代表亲和力或选择性。
除了蛋白质折叠,很多生命活动都离不开能量守恒和焓变的基本原理。例如,DNA的双链解旋和复性、脂质双层的形成与破坏,都伴随着系统能量的输入或释放。理解这些能量变化规律,为我们认识生命过程背后的物理化学基础提供了坚实的理论支撑。
热容量与分子运动
热容量的分子基础
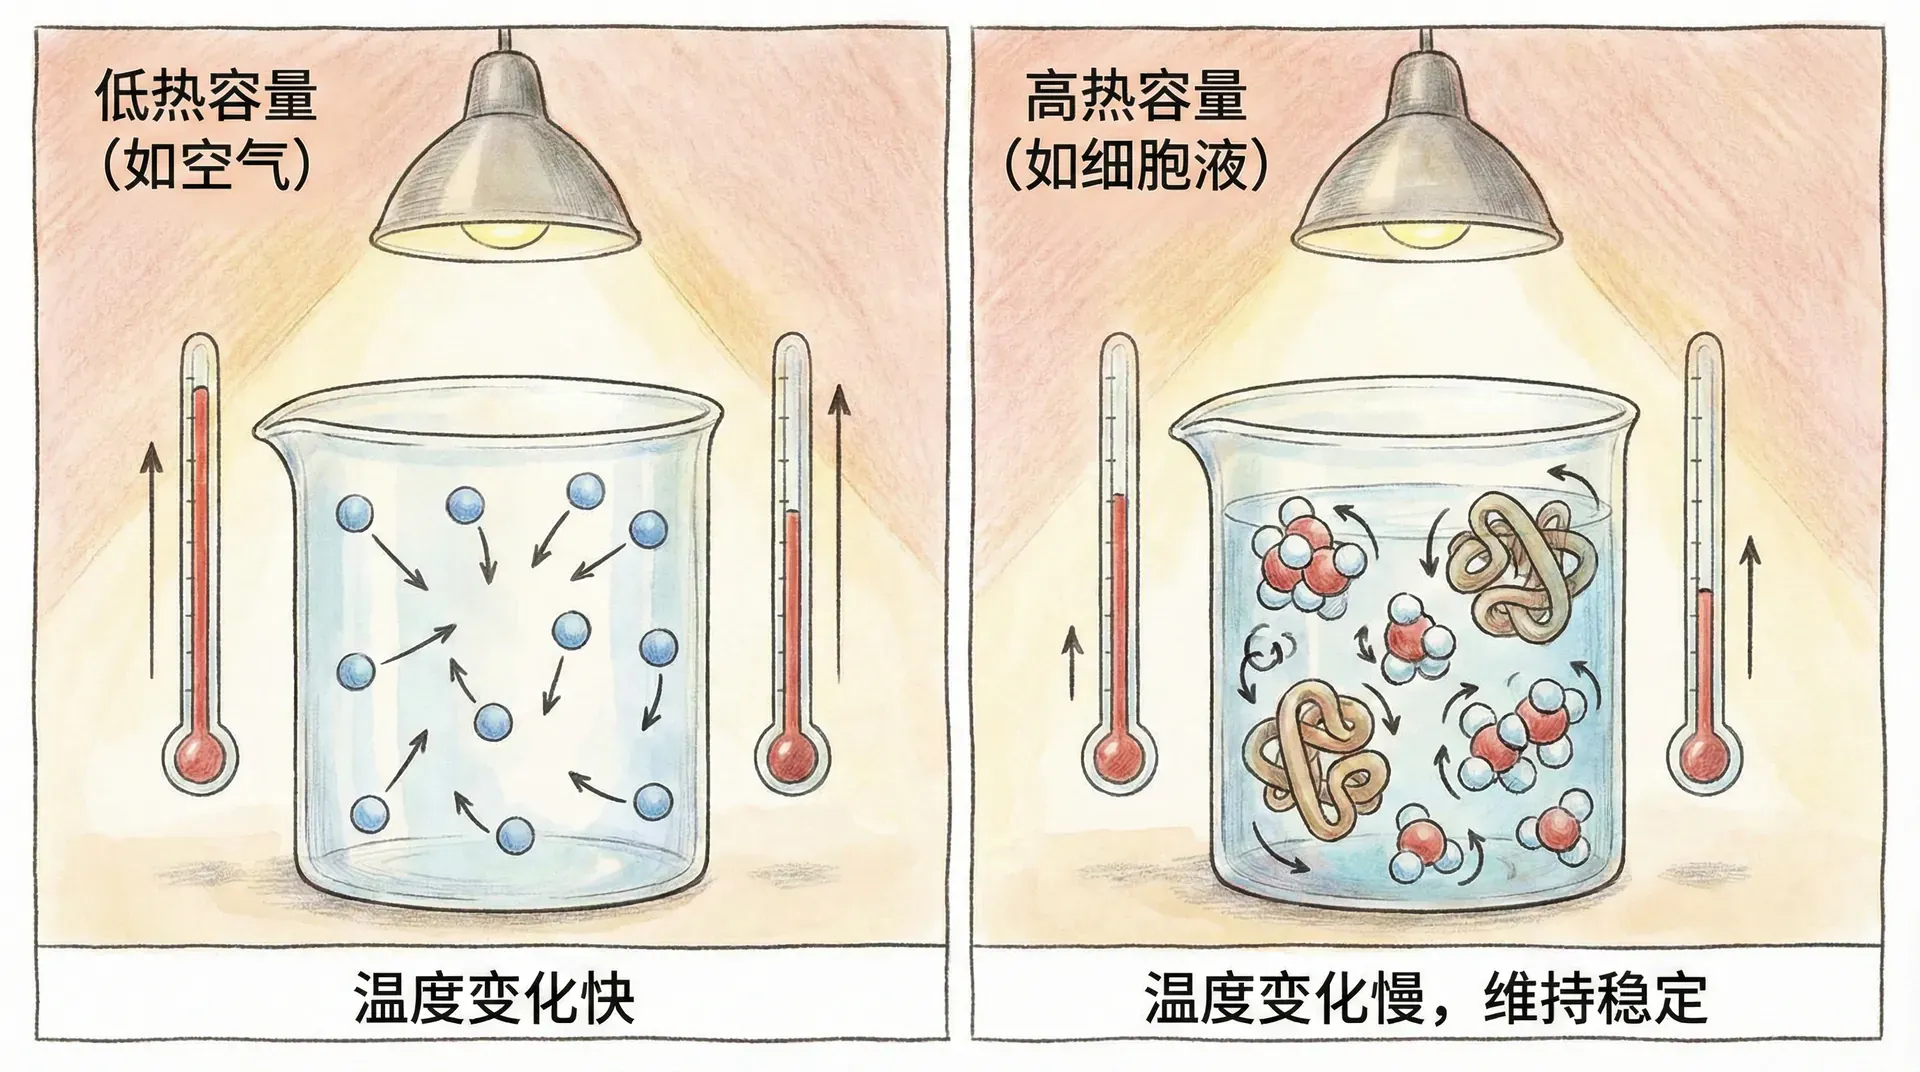
热容量(heat capacity)是用来衡量物质在吸收热量后,温度上升能力的物理量,反映了系统对能量扰动的敏感程度。从分子视角看,热容量与分子的微观运动类型密不可分,这包括平动、转动和振动三大类。
在恒压条件下,热容量更严格地写为,也可表示为可逆升温时吸收热量对温度的变化率;恒容热容量则为。说明约束条件能避免把路径量误写成一般状态函数。
对于理想气体分子,其运动模式对热容量的贡献可以总结如下:
理想气体的平动、转动和振动自由度可用能量均分和量子化解释热容量,但蛋白质或RNA处在凝聚相和溶液中,不能把它们的热容量简单视为孤立振动模式相加。溶剂水、构象涨落和非共价作用都作出显著贡献。
蛋白质展开常伴随正的热容量变化,重要原因之一是原本埋藏的非极性和极性表面暴露并重新水合,而不仅是“内部自由度暴增”。DSC记录的是随温度变化的差示热流,转变区常呈峰形,并需要基线处理,不能概括为固定的阶梯式跳变。
以差示扫描量热法(DSC, Differential Scanning Calorimetry)为例,实验所观察到的热流异常即对应蛋白质结构转折点。常见的DSC曲线如下:
热容量随温度的变化可显示蛋白质展开、核酸熔解或脂质相变发生在哪一温区。峰的位置、面积和形状分别提供转变温度、量热焓和协同性等信息,但只有在模型与可逆性条件满足时,才能进一步解释为简单的两态转变。
除蛋白质外,核酸融解、膜结构去稳定等生物过程也存在类似热容量突跃现象,对理解分子的稳定性及其结构动力学同样意义重大。例如 RNA 的二级结构熔解、脂质双层相变等,常常用热容量曲线进行精细描绘。总之,热容量是连接分子结构与能量变化机制的重要纽带。
玻尔兹曼分布与分子能级
玻尔兹曼分布(Boltzmann distribution)描述了在热平衡条件下,体系中粒子分布到各能级的概率规律。具体而言,能量为 的状态所占概率 为:
其中 是该能级的简并度, 是玻尔兹曼常数, 是系统绝对温度, 为分配函数(配分函数):
能量较高的单个微观状态通常具有较小的玻尔兹曼权重,但一个能级若包含很多微观状态,总占据概率仍可能可观。比较能级时必须同时看能量和简并度,并通过配分函数归一化。
生物化学实例:
- 蛋白质在平衡条件下以一组构象分布存在,低自由能构象往往占比较高,少量高能构象也可能参与催化或信号。
- 离子通道开放概率常可用包含电压或配体耦合能的统计模型拟合,但真实门控还可能处于非平衡状态。
化学反应速率通常用活化自由能描述,过渡态理论给出近似关系。这比把分子简单分成“能量超过阈值”更完整,因为溶剂与构象熵也影响到达过渡态的概率。
分子动力学计算通过势能函数产生原子运动轨迹,并用恒温等算法取样相应统计分布。有限轨迹是否充分覆盖慢速构象转换,是解释结果时必须检查的问题。
总结来说,玻尔兹曼分布不仅量化了分子能级间的概率,还在生物体系能量变化、反应动力学、结构动力学等多个层面起着关键性支撑作用,是理解生物体系微观行为的基础。
分子势能的构成与计算
分子势能函数的组成
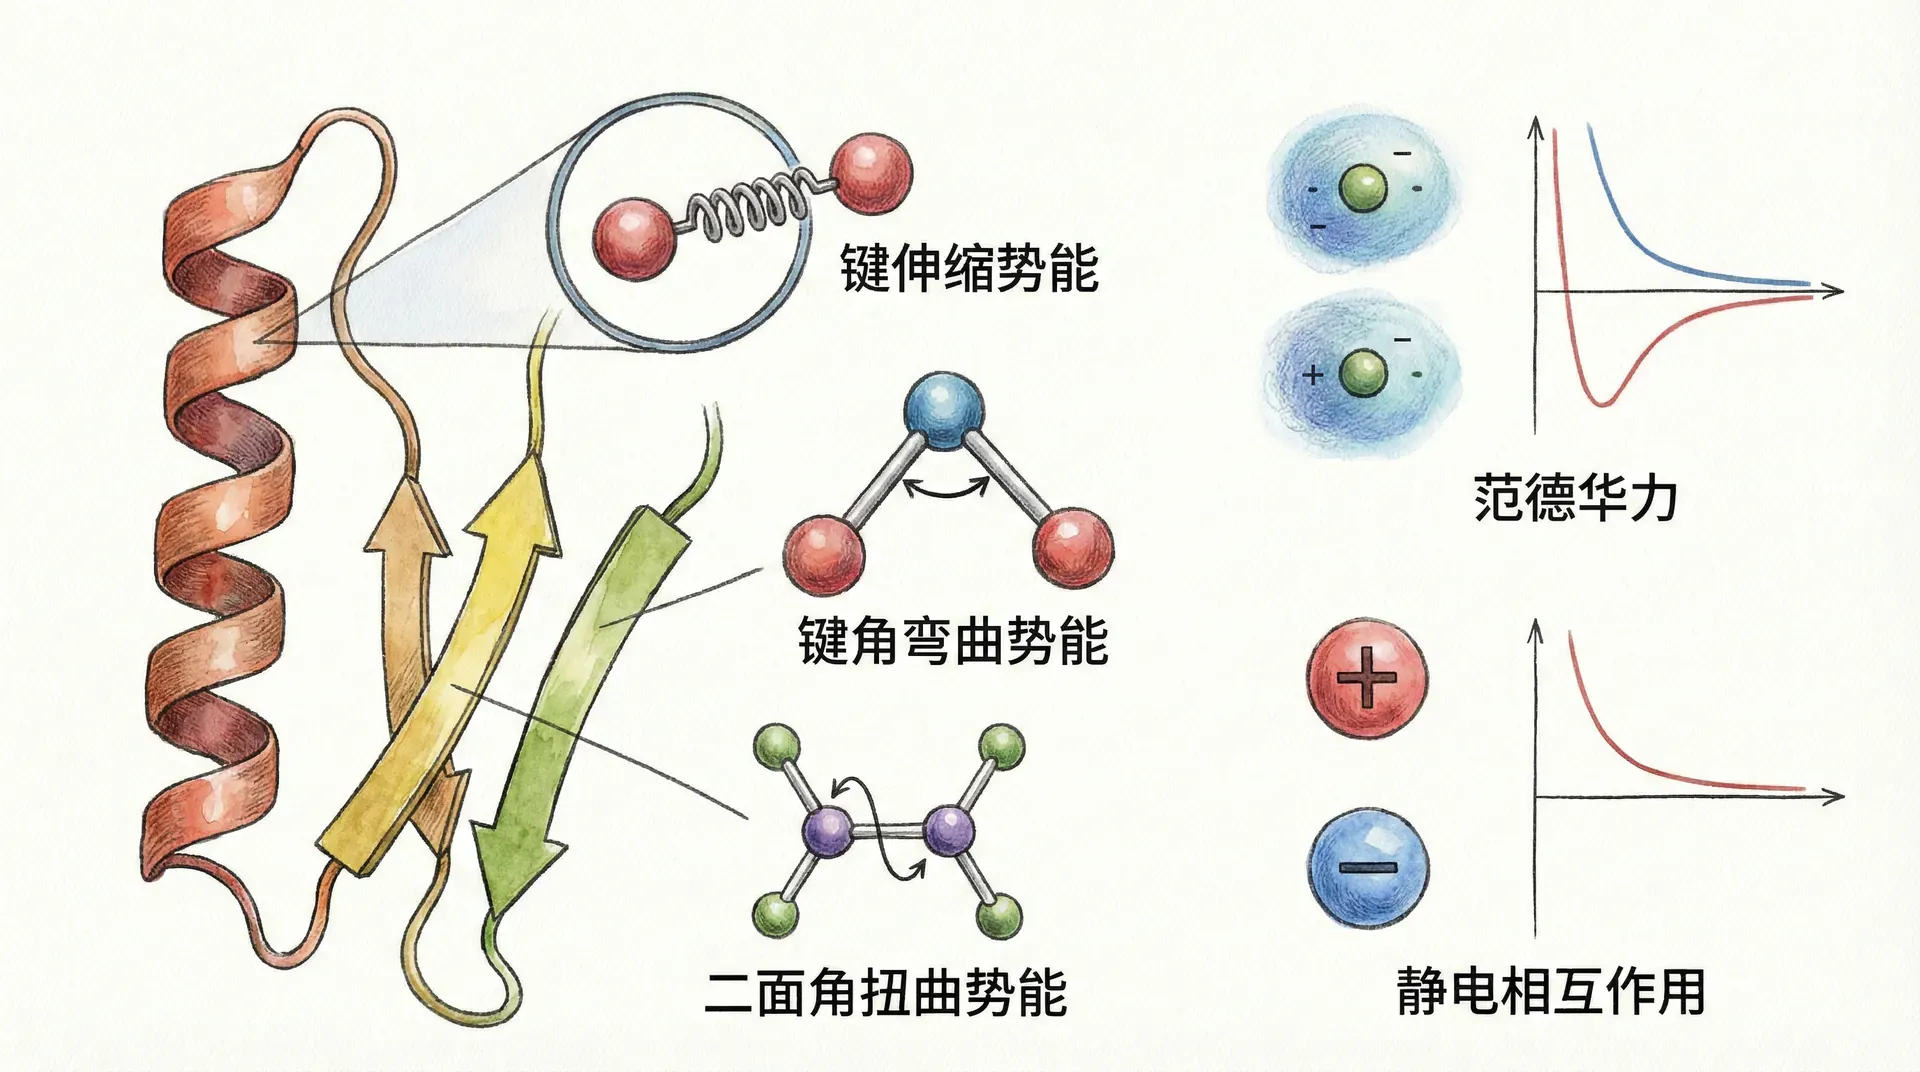
分子力场用数学函数近似描述原子坐标与势能之间的关系。经典力场通常把键长、键角、扭转和非键相互作用分开参数化,参数来自量子化学与实验数据,因此它是有适用范围的模型,并不是分子真实能量的完整表达。
有些力场使用显式水,有些用连续介质近似;氢键和π堆积常由静电与范德华项共同产生,疏水效应则主要来自溶剂和非极性表面的集体行为,并不一定有独立的“疏水势能项”。模型选择会直接影响可回答的问题。
势能表面较平缓可能允许更大构象波动,也可能只是模型参数或未计入熵的结果。功能多样性不能从“表面平坦”直接推出。计算结果需要检查取样、力场误差和实验一致性,尤其在比较小能量差的构象时。
范德华相互作用的特点
范德华作用包含色散、诱导和取向贡献,在生物分子的紧密接触中广泛存在。单个接触通常较弱,大量形状互补的原子却能累积稳定作用;距离稍短又会产生陡峭排斥,从而限制原子不能无限靠近。
可溶性蛋白的疏水残基聚集主要由疏水效应驱动,范德华作用帮助埋藏侧链紧密堆积,两者不应混为同一机制。药物即使缺少明显带电基团,也可凭借形状互补、色散作用和释放界面水获得亲和力,但还要付出构象与去溶剂化代价。
下面的图表展示了Lennard-Jones势能——经典描述范德华力能量随距离变化的函数:
从图中可见,分子间相互作用势能随距离变化可总结为:
- 距离过短时,电子云重叠导致势能快速升高;
- 在处,Lennard—Jones势达到最低点,具体距离由参数决定,并不普遍等于3.5 Å;
- 距离增大后,吸引项迅速衰减并趋近于零。
因此,范德华力一方面能防止分子过分靠近,通过空间排斥作用避免体系塌缩;另一方面,在适当的分子距离下,又能够增强分子间的亲合力,从而有利于分子的稳定结合和自组装。正是依赖这种“弱而广”的范德华作用,生物大分子体系能够实现高效的自组织、结合和动态调控。
氢键的强度与环境依赖性
氢键的本质与形成条件
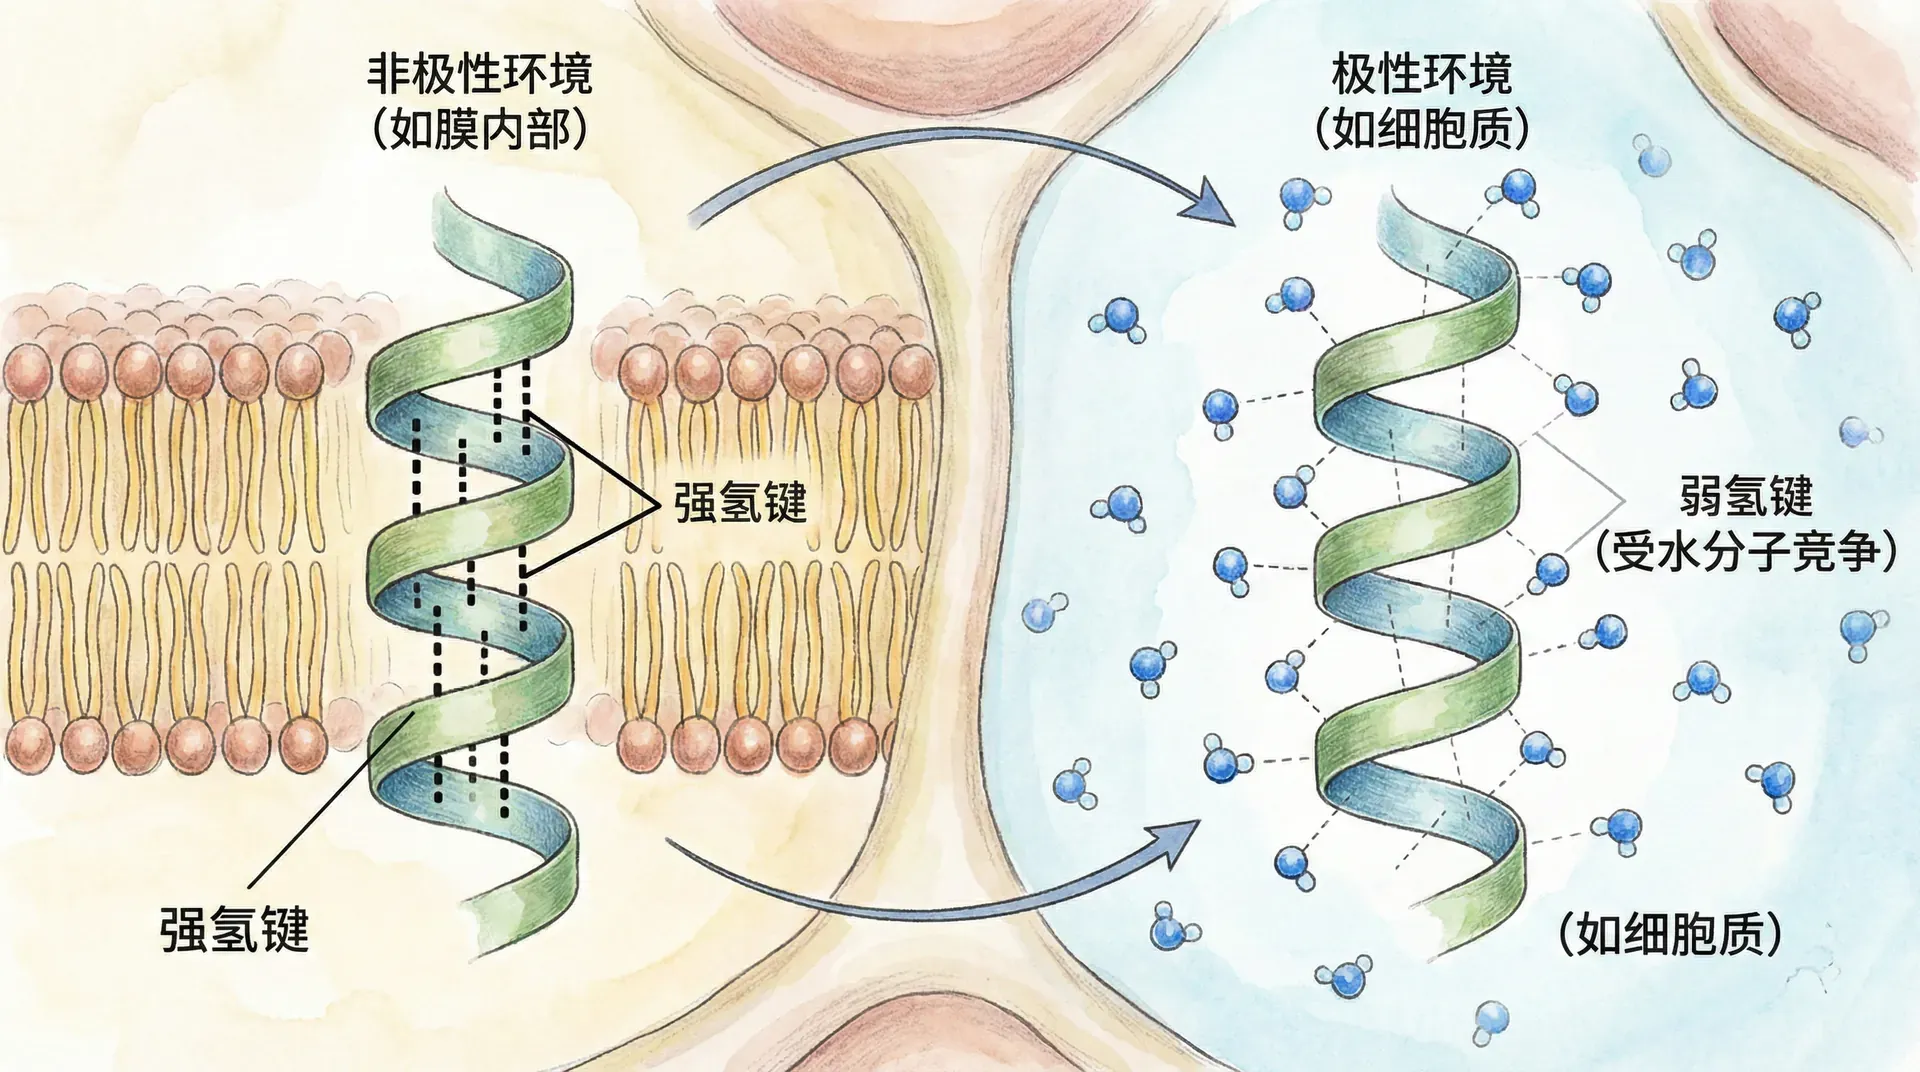
氢键是带部分正电的氢与受体孤对电子之间具有方向偏好的相互作用。识别一个氢键时,需要同时考虑供体、受体、距离、角度以及它们原先与溶剂形成的接触。
- 供体通常是与O或N等原子共价相连的氢;
- 受体通常带有可用孤对电子,供体—氢—受体越接近有利几何,作用往往越强。F在生物大分子中很少作为天然氢键基团,不必当作常见例子。
这种几何定向性,使得氢键对于分子识别和特异构象形成尤为重要。
DNA碱基氢键帮助限定互补配对几何,碱基堆积和离子环境则对双螺旋稳定作出重要贡献。蛋白质α螺旋和β片层依靠主链氢键组织结构,但侧链堆积、溶剂和构象熵同样不可少。抗体或酶的识别也从不只由氢键决定。
氢键的有效自由能贡献随环境变化很大,不能用一张固定强度表在不同体系间直接比较。气相中形成一个氢键可能很有利,水中则常要先打破供体和受体各自与水的氢键,因此净贡献可能明显变小,甚至接近抵消。
这种“强度适中”使氢键即能维持结构稳定,又能在生理条件下可逆断裂,方便分子的动态调控和复杂信号传递。
水环境对氢键强度的影响
液态水形成不断重排的氢键网络。两个溶质基团彼此成键时,原先与水的接触会被替换;若结合界面能排除水并提供更合适的几何,净稳定作用可能增加,若去溶剂化代价更大,新增氢键也未必提高亲和力。
下表对比不同环境下典型分子间氢键的强度:
重复氢键可以组织核酸和蛋白质骨架,但网络不等于把单键能量简单相加。网络中一个键的变化会重排邻近几何和水分子,稳定性要通过整个体系的自由能衡量。
抗体结合抗原时,直接氢键、盐桥、疏水接触和界面水共同决定亲和力与选择性。RNA—蛋白识别也依赖碱基、核糖和磷酸骨架的多点接触。结构图中的一条虚线只是候选氢键,真正贡献还需突变或热力学测量支持。
氢键、盐桥与蛋白质动态的协同
血红蛋白结合氧时,血红素铁附近的局部位移传到亚基界面,改变一组盐桥、氢键和疏水接触,使T态与R态的平衡移动。类似的耦合也见于通道和受体,但每种蛋白使用的结构路径不同,不能把“盐桥断裂”当作所有变构的共同步骤。
静电相互作用与蛋白质形状
库仑定律在生物系统中的应用
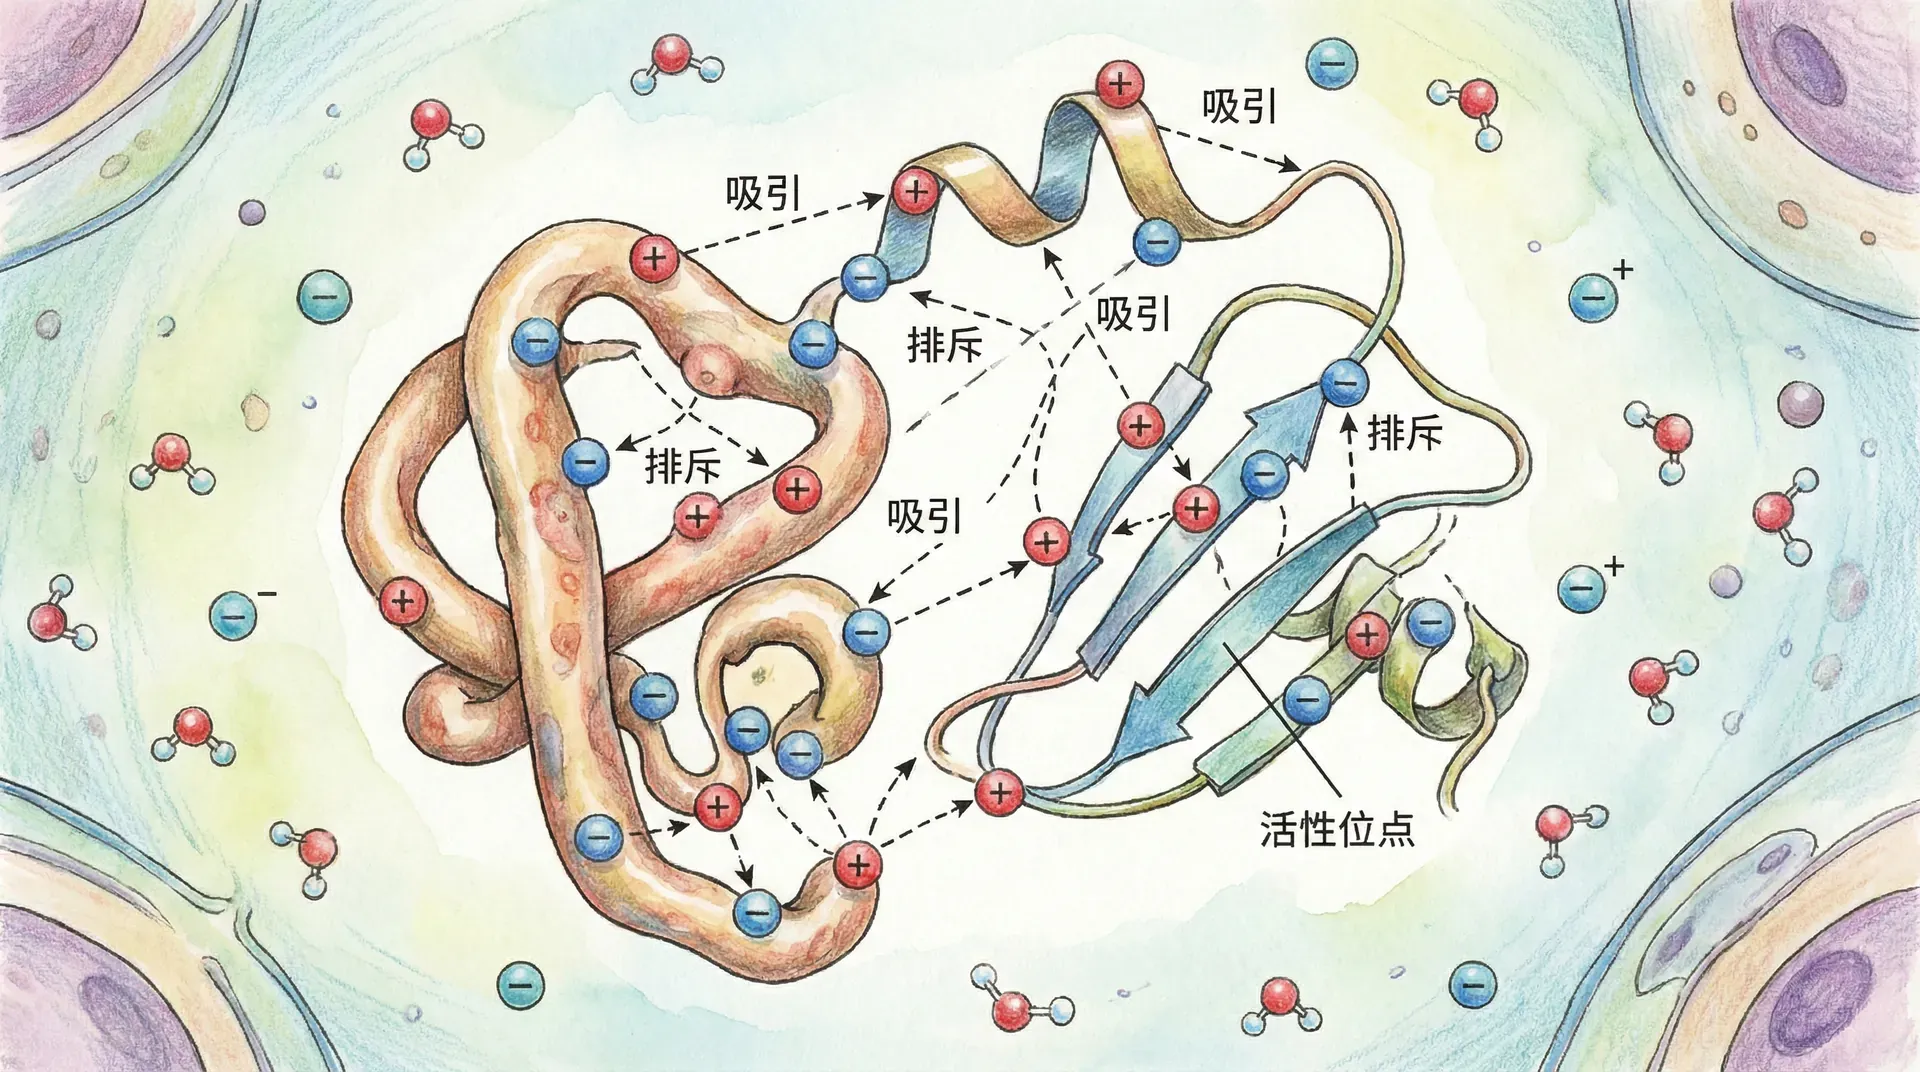
静电相互作用可在较远距离产生影响,但在水和盐溶液中会受到介电响应与离子屏蔽。蛋白质内部介质不均一,带电基团还可能改变质子化状态,因此简单库仑式适合建立直觉,精确计算需要更完整的环境模型。
式中和为电荷,为距离,描述介质响应。体相水在室温附近的相对介电常数约80,但蛋白内部和界面的有效介电环境高度不均一,不能把同一个数值套用到所有位置。
精氨酸、赖氨酸与天冬氨酸、谷氨酸之间可形成盐桥。盐桥有时稳定结构或参与催化,也可能因埋藏电荷的去溶剂化代价而贡献有限。其作用大小取决于距离、溶剂暴露、pH和周围残基。
蛋白质表面电荷分布不仅影响与其他分子的结合,还决定了其在细胞内的“准星”定位。例如,细胞色素c表面富集正电荷区,使其与带负电的细胞色素c氧化酶结合更加高效,从而高效完成电子传递;蛋白-核酸互作、蛋白-蛋白互作的特异性很多都与静电互补协调有关。
蛋白质形状对静电场的调控
折叠把带电残基安排到表面、结合口袋或蛋白内部,形成空间变化的静电势。正负电势可帮助底物靠近和定向,也会影响残基的酸碱性;催化效率仍来自静电、几何、动态和化学步骤的共同作用。
以丝氨酸蛋白酶为例,其经典催化三联体(Ser195-His57-Asp102):
- Asp102通过氢键改变His57的酸碱性质;
- His57接受Ser195羟基的质子,使丝氨酸成为更强的亲核试剂;
- 过渡态产生的负电荷由“氧阴离子穴”中的主链氢键稳定,随后水参与完成酰基酶中间体的水解。
上图展示了蛋白质表面静电势的空间分布特征,这些静电势分布对于生物大分子的识别与功能至关重要。典型的包括:
- 胰岛素受体分子的结合界面,其精细的静电分布直接影响受体与胰岛素的相互作用和信号转导效率;
- 离子通道中的门控区,局部静电势分布调节着离子进出细胞的选择性和通道开闭状态;
- 转录调控因子的结合区域,特定的静电环境有助于因子精确识别DNA或其他靶蛋白。
这些结构区域的生物功能高度依赖于局部静电势与蛋白质构象变化的精密协同调控。只有在适宜的静电环境和动态结构支持下,分子识别、信号转导、选择性结合等关键生命过程才能高效且有序地进行。
分子间相互作用的协同效应
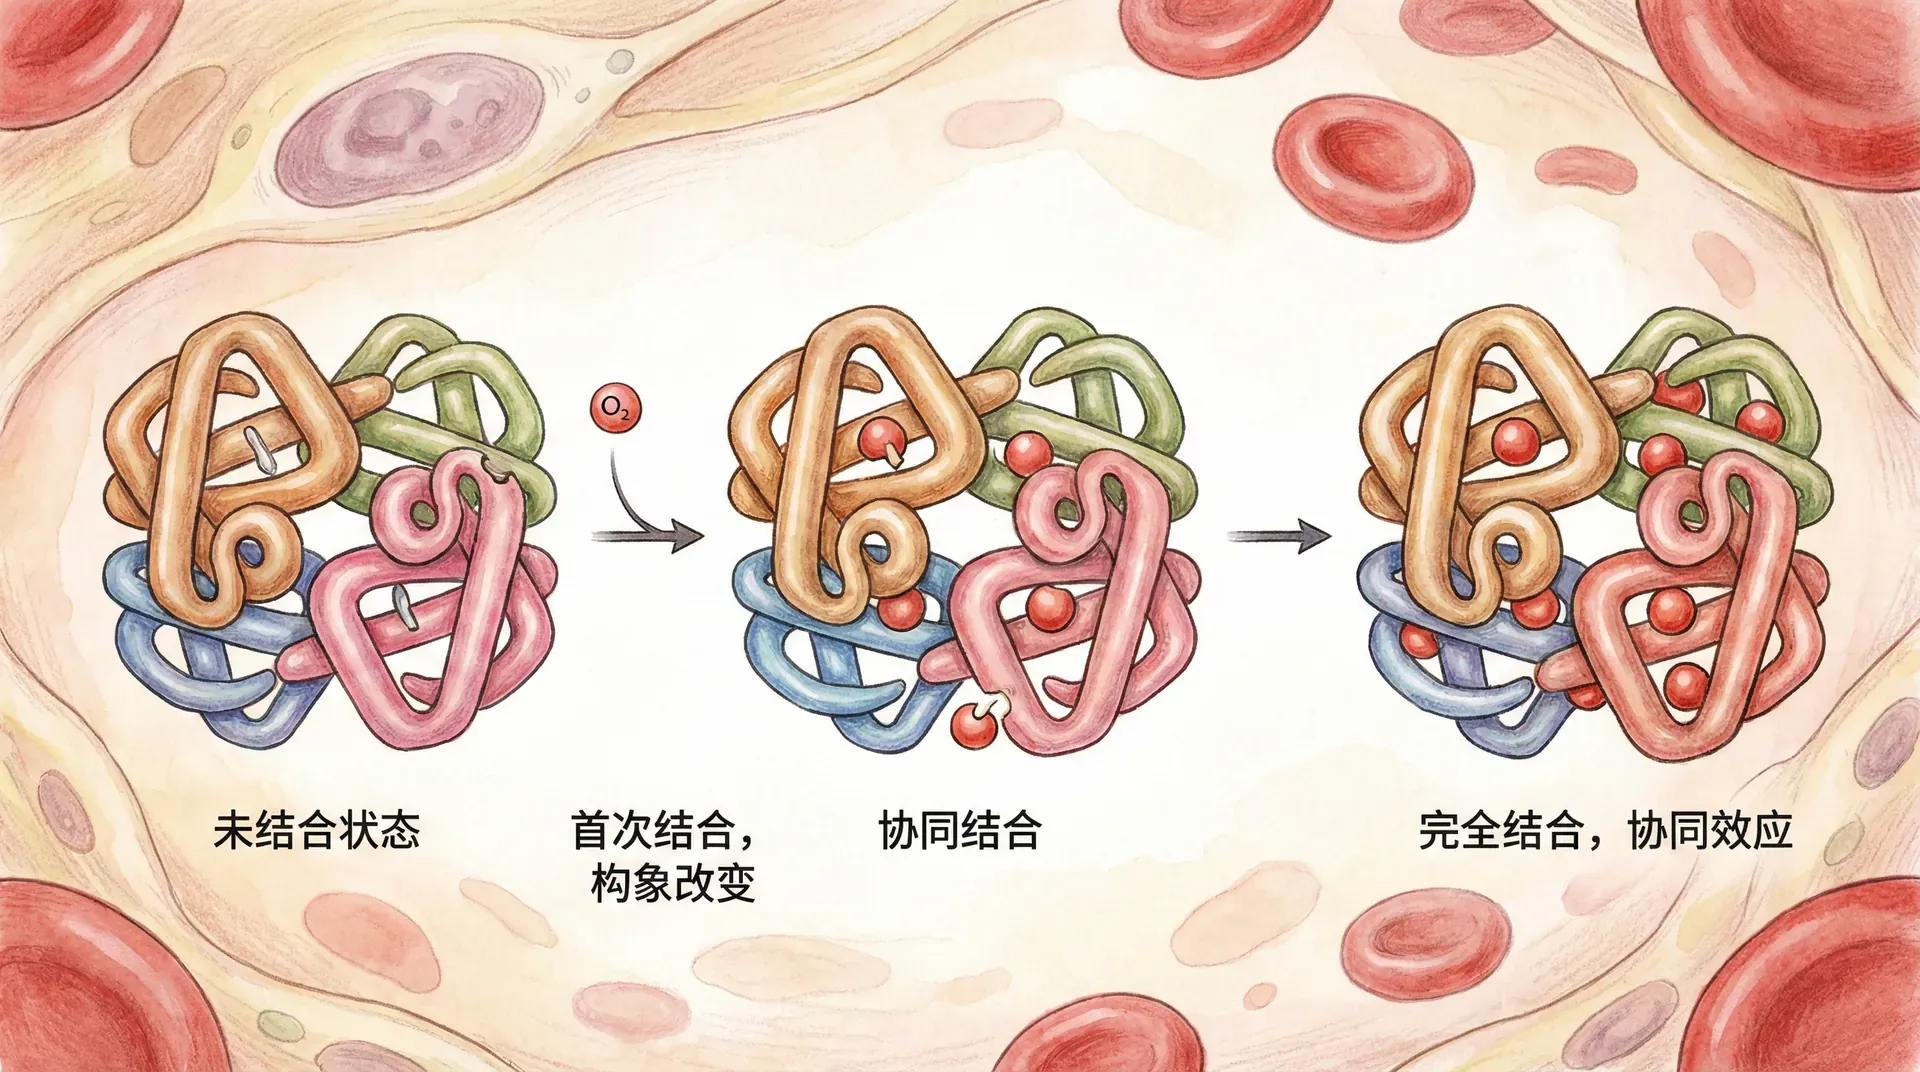
生物分子的稳定和识别通常来自多种作用共同改变自由能。形成一个有利接触可能同时要求分子失去构象自由度、排出界面水或改变质子化,所以单独数氢键、盐桥或疏水残基往往不能预测最终结果。
蛋白质折叠时,疏水效应促使非极性表面积减少,范德华作用改善核心堆积,氢键满足主链和侧链的极性需求,静电作用则影响长程引导与局部稳定。各项之间会互相补偿或竞争,最终由总自由能和动力学路径决定结构分布。
温度作为生物体系中最敏感的外部变量,对分子间作用力影响深远。其主要影响体现在:
- 升温增强热涨落,并可能改变氢键、盐桥和疏水水合的净贡献;具体作用不一定单调。
- 不同蛋白的最适温度由结构稳定、催化速率和失活速度共同决定,人体蛋白也并非都在37°C最稳定或活性最高。
- 嗜热生物可利用更紧密堆积、离子网络、寡聚化和细胞溶质等多种策略,不能归结为简单增加某一类键。
这些现象共同体现了温度对分子间作用力和生物大分子的稳定性与功能的关键调控作用。
这些物理化学原则可用于解释突变、比较配体结合或设计实验。实际工程仍要通过活性、稳定性、选择性和毒性测量检验,因为小幅结构改变常同时改善一个性质、削弱另一个性质。
能量守恒规定账目必须平衡,统计分布说明哪些微观状态更常见,分子作用则塑造具体能量景观。把三者结合起来,才能从“存在某种作用力”继续追问它在给定环境下究竟改变了多少自由能,以及这种变化是否足以影响功能。