气体的性质与状态方程
一只气瓶上的两个数字,为什么不能直接拿来比较?
实验室把氮气钢瓶从清晨的冷库推到午后的车间,阀门没开、钢瓶体积也几乎没变,压力表读数却上升了。你可能会说:“里面的气体变多了。”先停一下——若没有气体进出,物质的量并没有增加。读数为什么变?又为什么同一罐气在更大的容器里压力会降低?
气体最会制造这种“看上去矛盾”的现象:它能充满容器、容易压缩,压强、体积和温度又总是一起变化。要想从一个读数判断气体状态,不能只盯住一个数字,必须把它们放进同一套关系里。本章的任务就是建立这套关系:先用实验规律看清变量怎样联动,再用理想气体模型做定量计算;随后处理混合气体,并知道什么时候该停止把真实气体当成理想气体。
开头的“压力表读数”还藏着一个条件:很多压力表显示的是相对大气压的表压 p_gauge,而状态方程用的是以真空为零点的绝对压强 p_abs。两者关系是 p_abs = p_gauge + p_atm。Pa、kPa 只是单位,不能区分表压和绝对压;看到压力表读数时,先问它报的是哪一种。
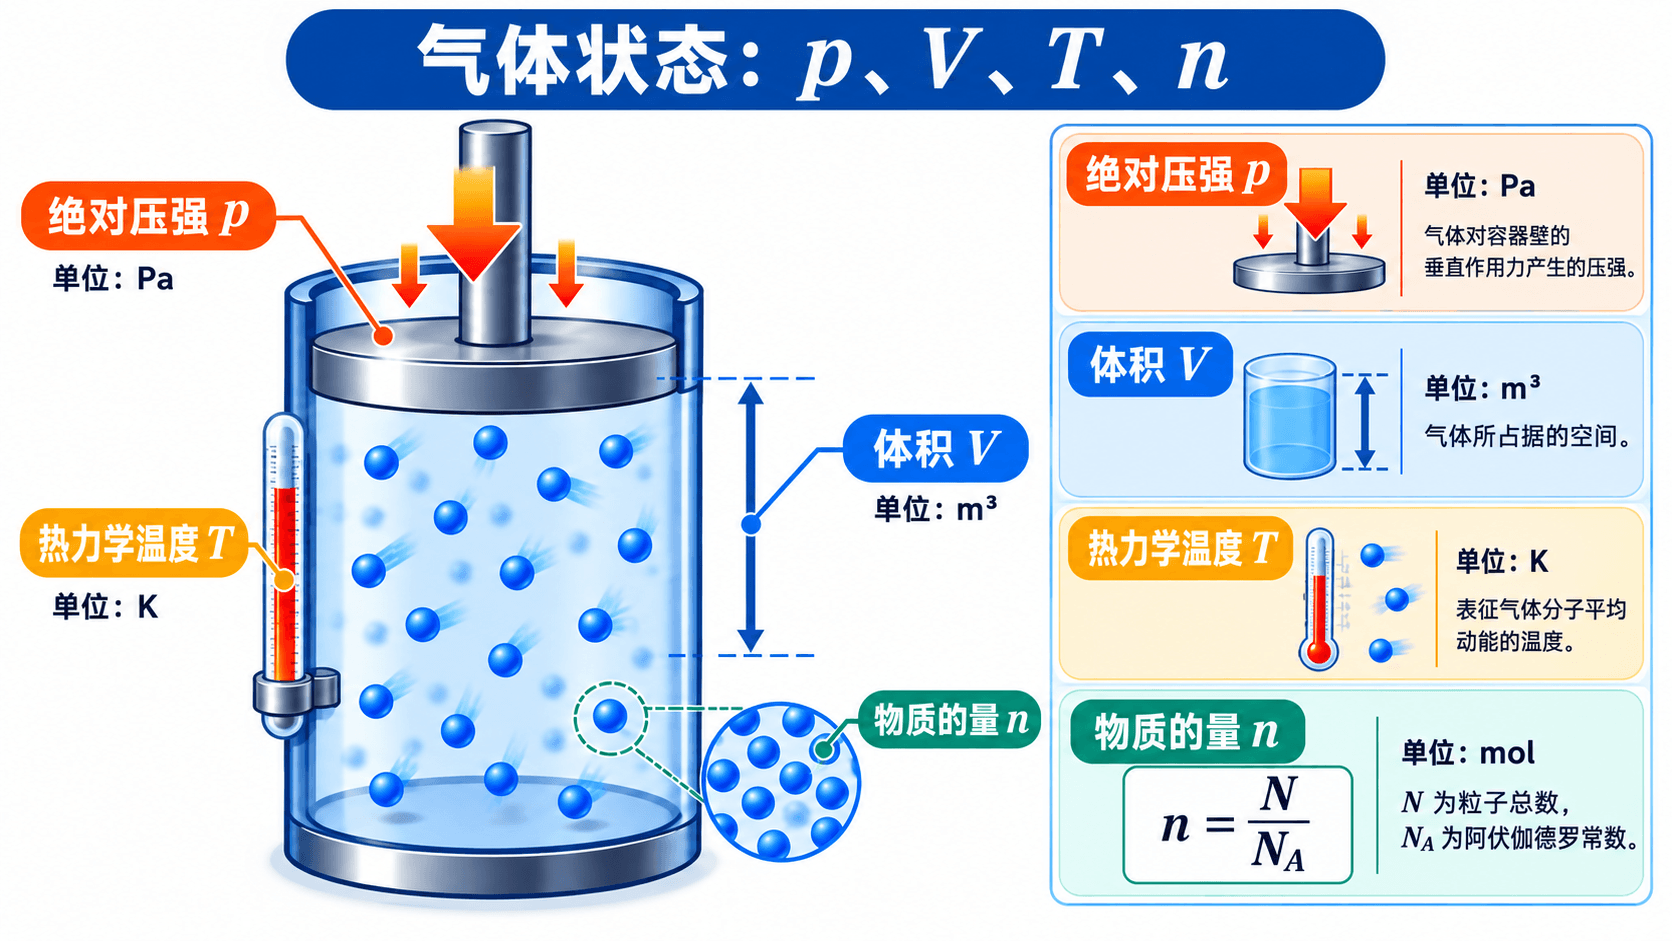
3.1 先认清四个“旋钮”:压强、体积、温度与物质的量
对处于平衡状态、组成不变的一定量气体,常用压强 p、体积 V、热力学温度 T 和物质的量 n 描述状态。本章在状态方程、比例式和分压计算中出现的 p 都指绝对压强;若题目只给表压,须先加上当地大气压再代入。它们不是随手挑出的四个符号,而是四个真正能把气体状态“拨动”起来的旋钮:压活塞会改体积和压强;加热会改温度并常带动压强或体积;向容器充气则改变 n。
压强来自大量分子持续撞击器壁的平均效果,不是某一个分子“顶住”容器的力。温度升高时,分子无规则运动通常更剧烈;若容器不让它膨胀,单位时间、单位面积上的撞击效果会增强,压强便会上升。
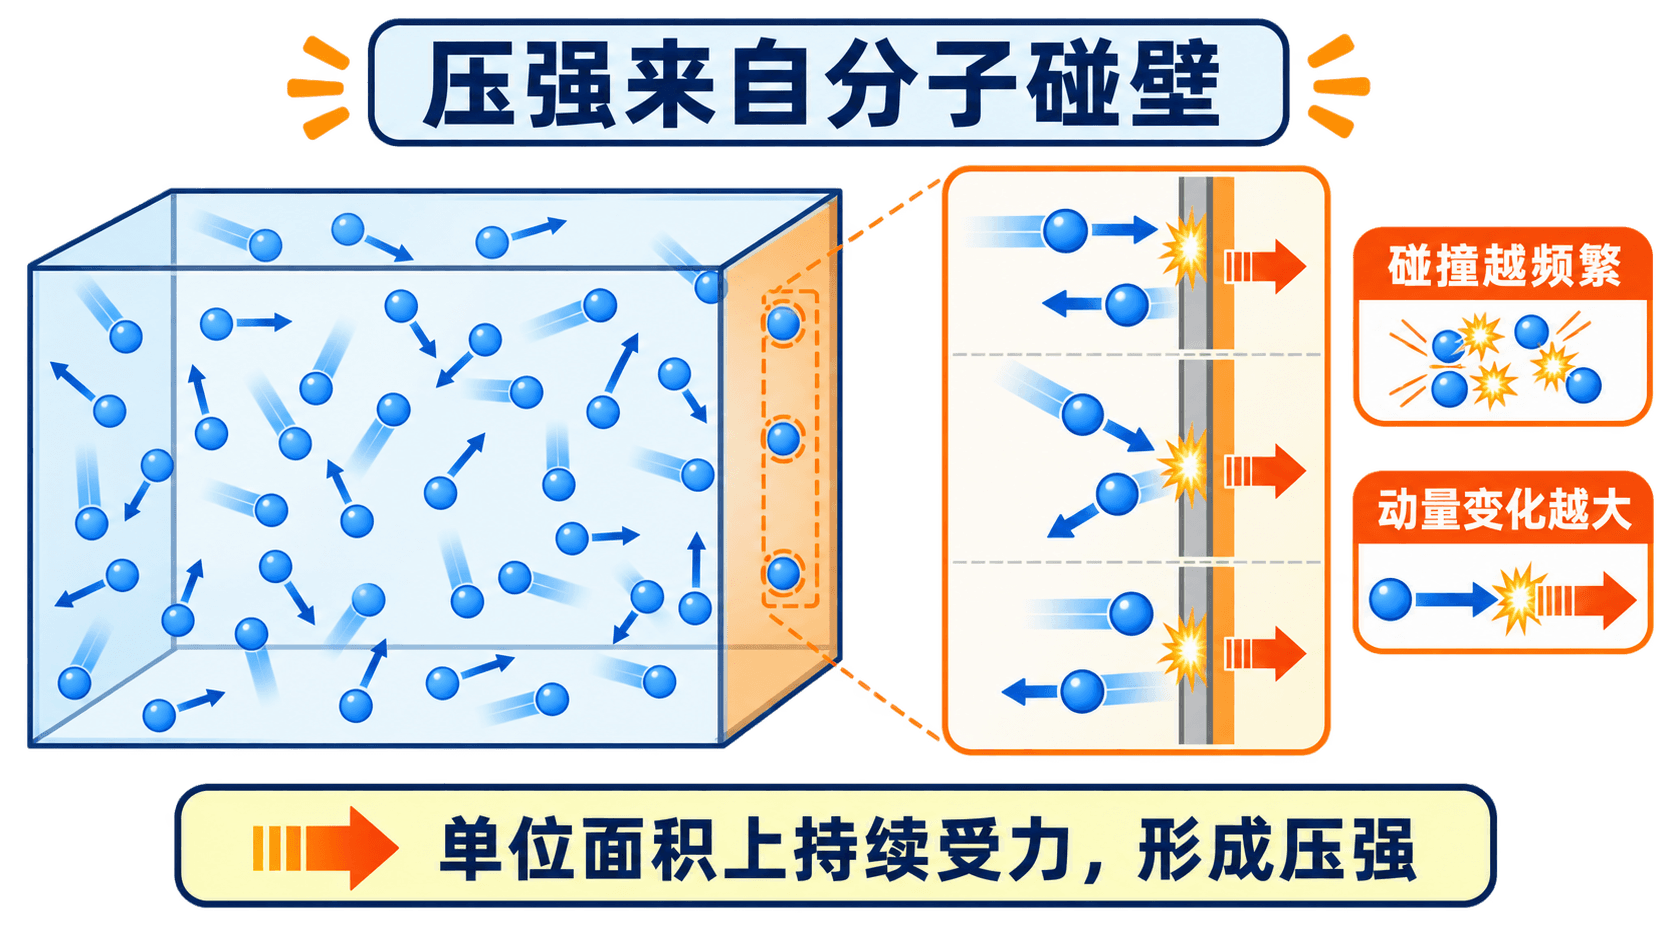
这里有一个很实用的检查法:题目给出某容器“加热后压强变大”,先问它是否刚性密闭。刚性密闭意味着 V 不变且 n 不变;若阀门开着,n 也许会变;若活塞可移动,V 往往会变。先判哪些量被固定,再选关系式,比看见“升温”就机械套公式可靠得多。
温度比例式中的 T 必须是热力学温度,单位为开尔文(K)。摄氏温度只是在开尔文温度上平移了一个零点,不能直接放进比值。把 20 ℃ 升到 40 ℃,不是温度翻倍;它实际从 293.15 K 变为 313.15 K。
3.2 三条经验规律,其实在回答同一个问题
先把气体装进带活塞的圆筒。若缓慢推进活塞,同时让气体和外界保持同一温度,体积变小,压强会怎样?你大概会答“变大”,但考试和工程计算要追问:变大到什么程度、哪些条件不能丢?
定温压缩:为什么体积减半,压强往往加倍?
在 T 和 n 不变时,低压气体常满足波义耳定律:
pV = 常量,或 p₁V₁ = p₂V₂
体积变小,分子可活动的空间缩小;同样多的分子更频繁撞到器壁,压强升高。类比到这里就收住:它解释了趋势,并不替代条件。若压缩时温度明显变化,或者气体发生泄漏,这个简单的反比关系就不能直接用。
让活塞自由移动:温度升高,体积为什么变大?
若压强和物质的量保持不变,低压气体满足查理定律:
V / T = 常量,或 V₁ / T₁ = V₂ / T₂
你可能会这样想:“升高 20 ℃ 和升高 20 K 不都是升高二十度吗?”温差的大小相同,但比例比较的是温度的零点位置,因此必须使用从绝对零度起算的开尔文温度。一个气球在 20 ℃ 时体积为 1.00 L,若外压不变地加热到 40 ℃,预计体积是 1.00 × 313.15 / 293.15 = 1.068 L,不是 2.00 L。
钢瓶不能膨胀:温度升高,压强为什么变大?
在刚性密闭容器中,V 和 n 不变,低压气体满足盖-吕萨克定律:
p / T = 常量,或 p₁ / T₁ = p₂ / T₂
这就回答了开头钢瓶的困境:如果钢瓶没有泄漏,升温并未“制造”新气体;变化的是分子运动状态和压强。注意,这是个陷阱——钢瓶的额定压力、允许充装量和安全操作必须遵守设备规定,不能只凭一条理想化比例式自行判断是否安全。
最后还有一条常被藏在题干里的关系:在 p、T 不变时,体积与物质的量成正比,即 V / n = 常量。向同一温度、同一外压下的可移动气囊再充入一倍的气体,总体积才可能接近原来的两倍;若气囊受材料约束,压强也会同时改变,不能偷换条件。
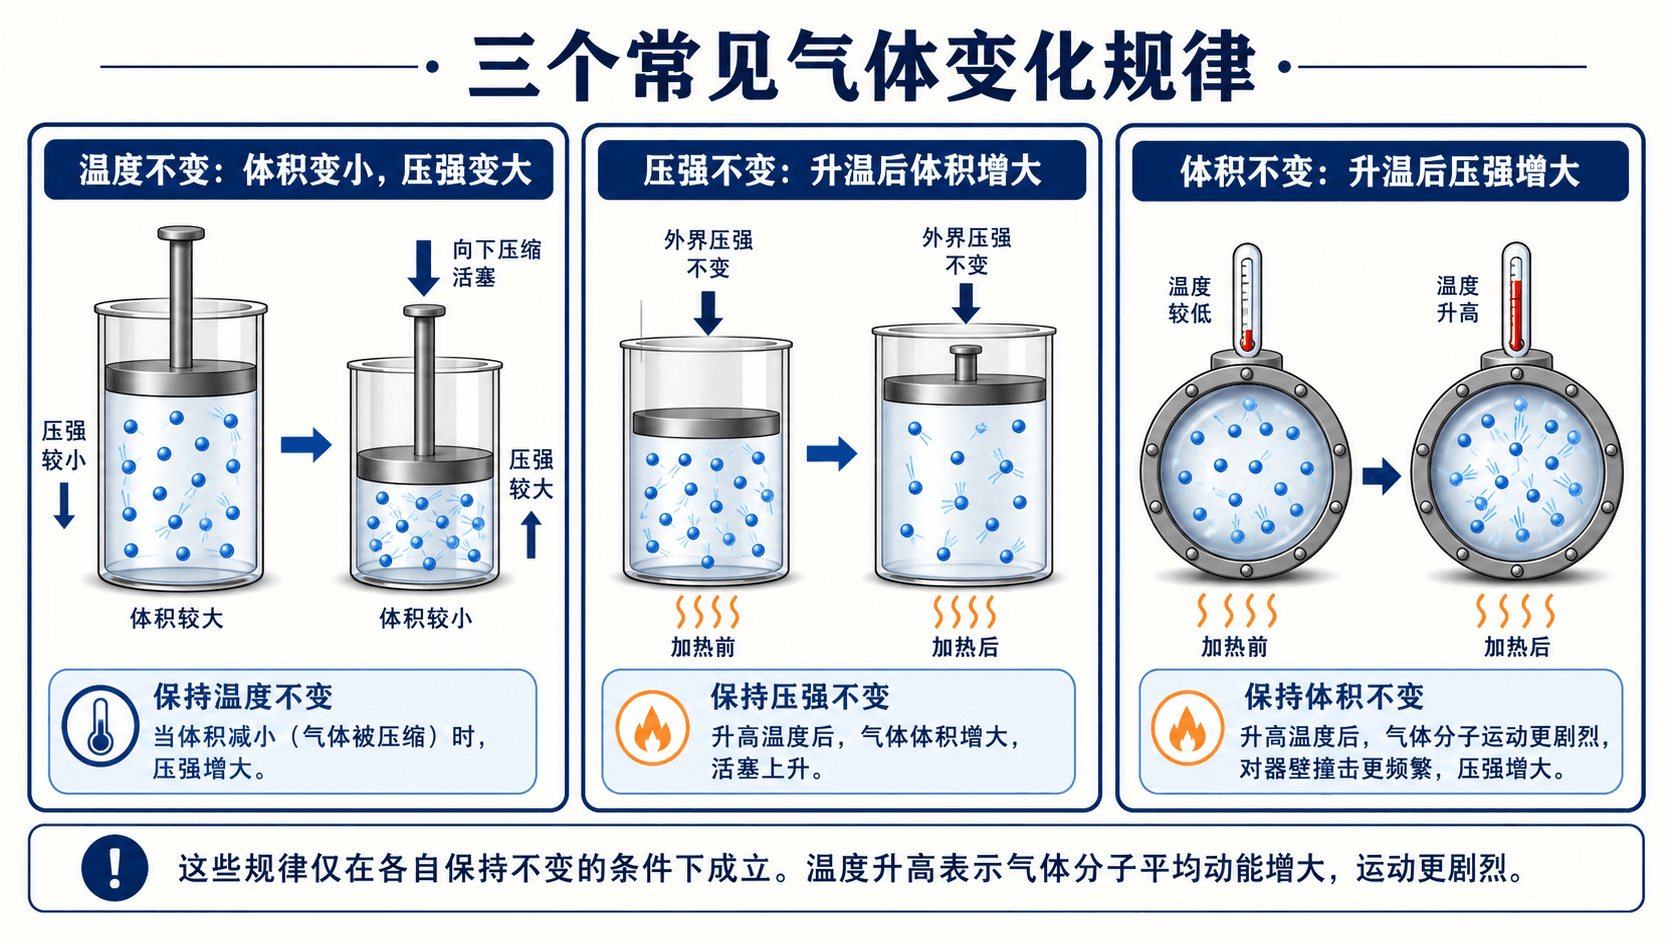
把四条关系放在一起看,真正不变的是一个比例结构:pV 随 nT 改变。它正好把我们带到统一的状态方程。
3.3 用一个方程收拢四个变量:理想气体状态方程
把前面的关系合并,得到
pV = nRT
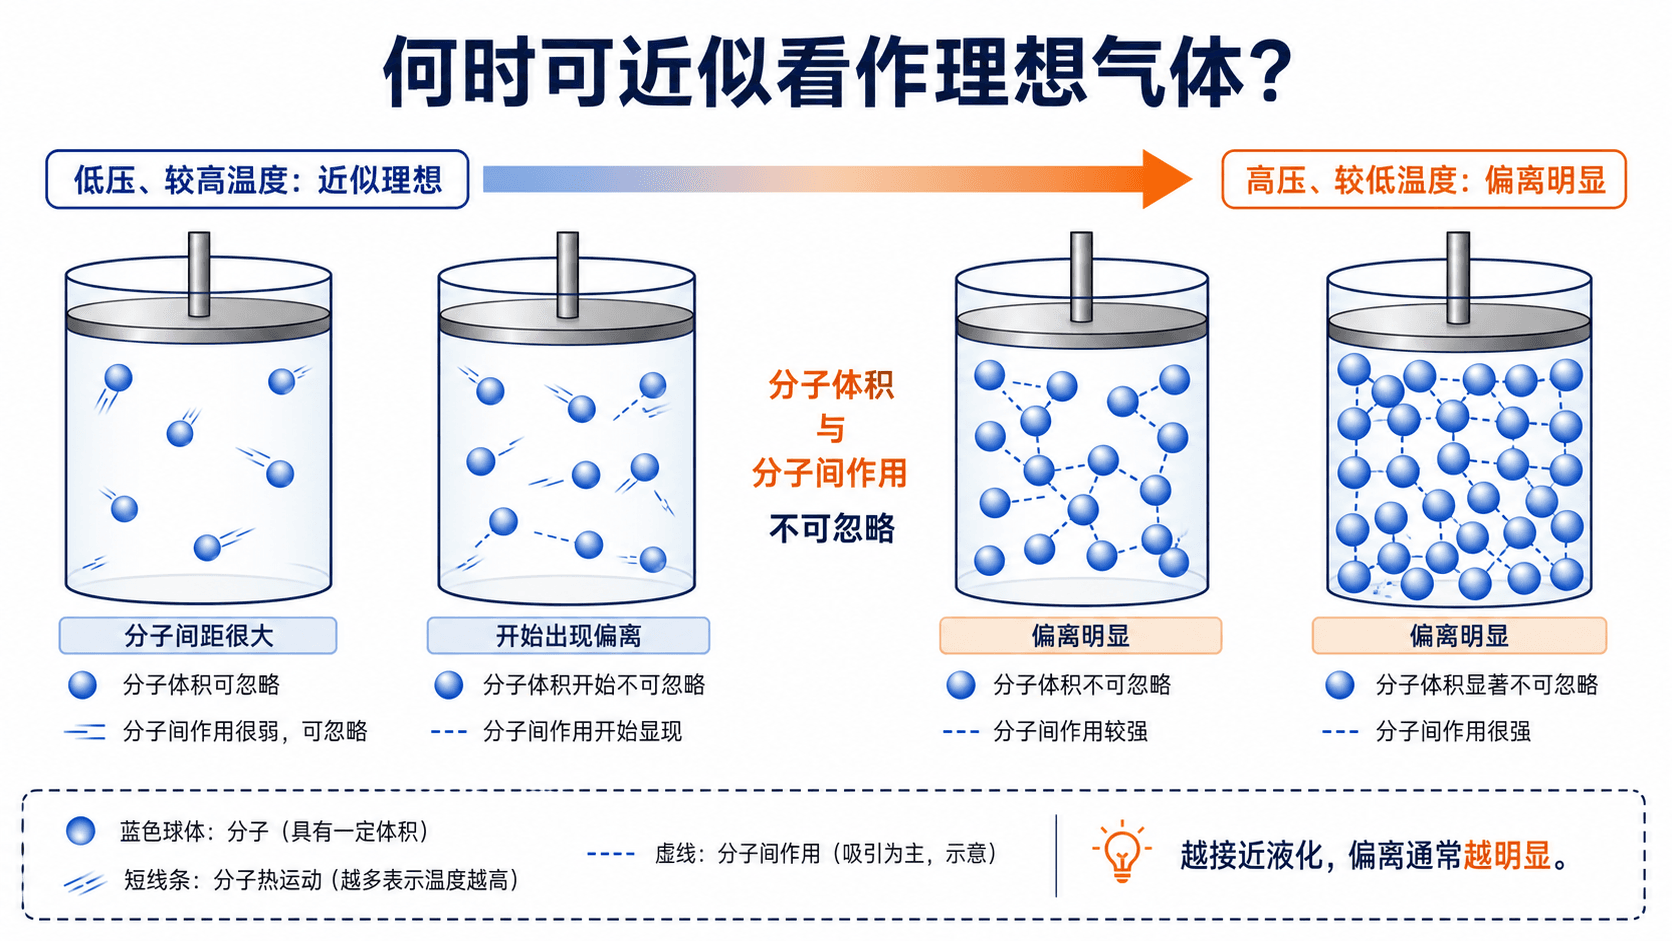
其中 R 是摩尔气体常数。这个式子不是说“所有气体永远完全一样”,而是一个模型:把分子自身占据的体积和分子间相互作用在所研究条件下近似忽略。低压、较高温度且远离凝结时,许多实际气体的行为会比较接近这个模型。
为什么要故意做这样一个简化?因为它让不同气体在相同 p、V、T、n 条件下共享同一种可计算的关系。对配气、通气、尾气体积估算和密闭反应器的初步物料衡算,这个起点非常有用;但它的边界也必须写在脑中。
单位不是附注,是方程的一部分
如果使用绝对压强 p 的单位 Pa、V 的单位 m³、n 的单位 mol、T 的单位 K,应取 R = 8.314 J·mol⁻¹·K⁻¹,而 Pa·m³ 与 J 等价。Pa 仅表示压强单位,不能说明这个数是表压还是绝对压。也可以使用相配套的其他单位制,例如绝对压强用 bar、体积用 L 时使用相应的 R 值;其中 1 kPa·L = 1 J,所以绝对压强用 kPa、体积用 L 时,仍可取 R = 8.314 kPa·L·mol⁻¹·K⁻¹。若用 bar 和 L,则应取 R = 0.08314 bar·L·mol⁻¹·K⁻¹。判断依据是单位乘积是否一致。
例题:发酵罐的尾气,压力会有多大?
某小型密闭发酵装置的气相空间为 60.0 L,其中有 2.50 mol 二氧化碳,温度为 37.0 ℃。先忽略水蒸气和其他气体,并把二氧化碳暂按理想气体处理,估算其压强。
先列出模型和条件:题目要求的是二氧化碳在气相空间中的估算压强,因此用 pV = nRT。体积要换成 0.0600 m³,温度要换成 310.15 K;不要把 37.0 直接代入。
变形为 p = nRT / V,代入 2.50 mol、8.314 J·mol⁻¹·K⁻¹、310.15 K 和 0.0600 m³,得到 p ≈ 1.07 × 10⁵ Pa,即约 107 kPa。
复盘这个结果的身份:它是在“气相只有二氧化碳、体积和温度已知、近似理想”的条件下得到的二氧化碳压强。真实发酵体系常有水蒸气和其他气体,若问总压,还要把各组分压力一起考虑。
从状态方程还能读出密度与摩尔质量
把 n = m / M 代入状态方程,并用密度 ρ = m / V,可得近似关系:
ρ = pM / RT,或 M = ρRT / p
它说明在同一温度、同一压强下,摩尔质量较大的理想气体密度通常较大。比如某干燥气体在 298 K、101.3 kPa 下密度约为 1.80 kg·m⁻³,按上式估算 M 约为 44.0 g·mol⁻¹,与二氧化碳的摩尔质量相符。
你可能会把这当成鉴定未知气体的“万能钥匙”。注意,密度测量中的湿度、混入空气、温压读数和真实气体偏离都会传到结果里;它适合做近似判断或计算链的一环,不能脱离样品纯度和条件单独下结论。
3.4 一间容器装了几种气:谁贡献了多少压强?
空气不是单一气体,发酵尾气和麻醉气体更是混合物。若同一容器内的各组分可近似看作理想气体,它们处于相同的 T 和 V,每一种气体都可写成 pᵢV = nᵢRT。把各组分相加,得到道尔顿分压定律:
p = Σpᵢ,并且 pᵢ = xᵢp
这里 xᵢ = nᵢ / n 是第 i 个组分的摩尔分数。所谓分压,不是把气体“单独关进一个小房间”后实际测出的神秘压力,而是指它若单独在同样温度和总体积下存在时所对应的压强;理想混合物中,它也等于该组分对总压的贡献。
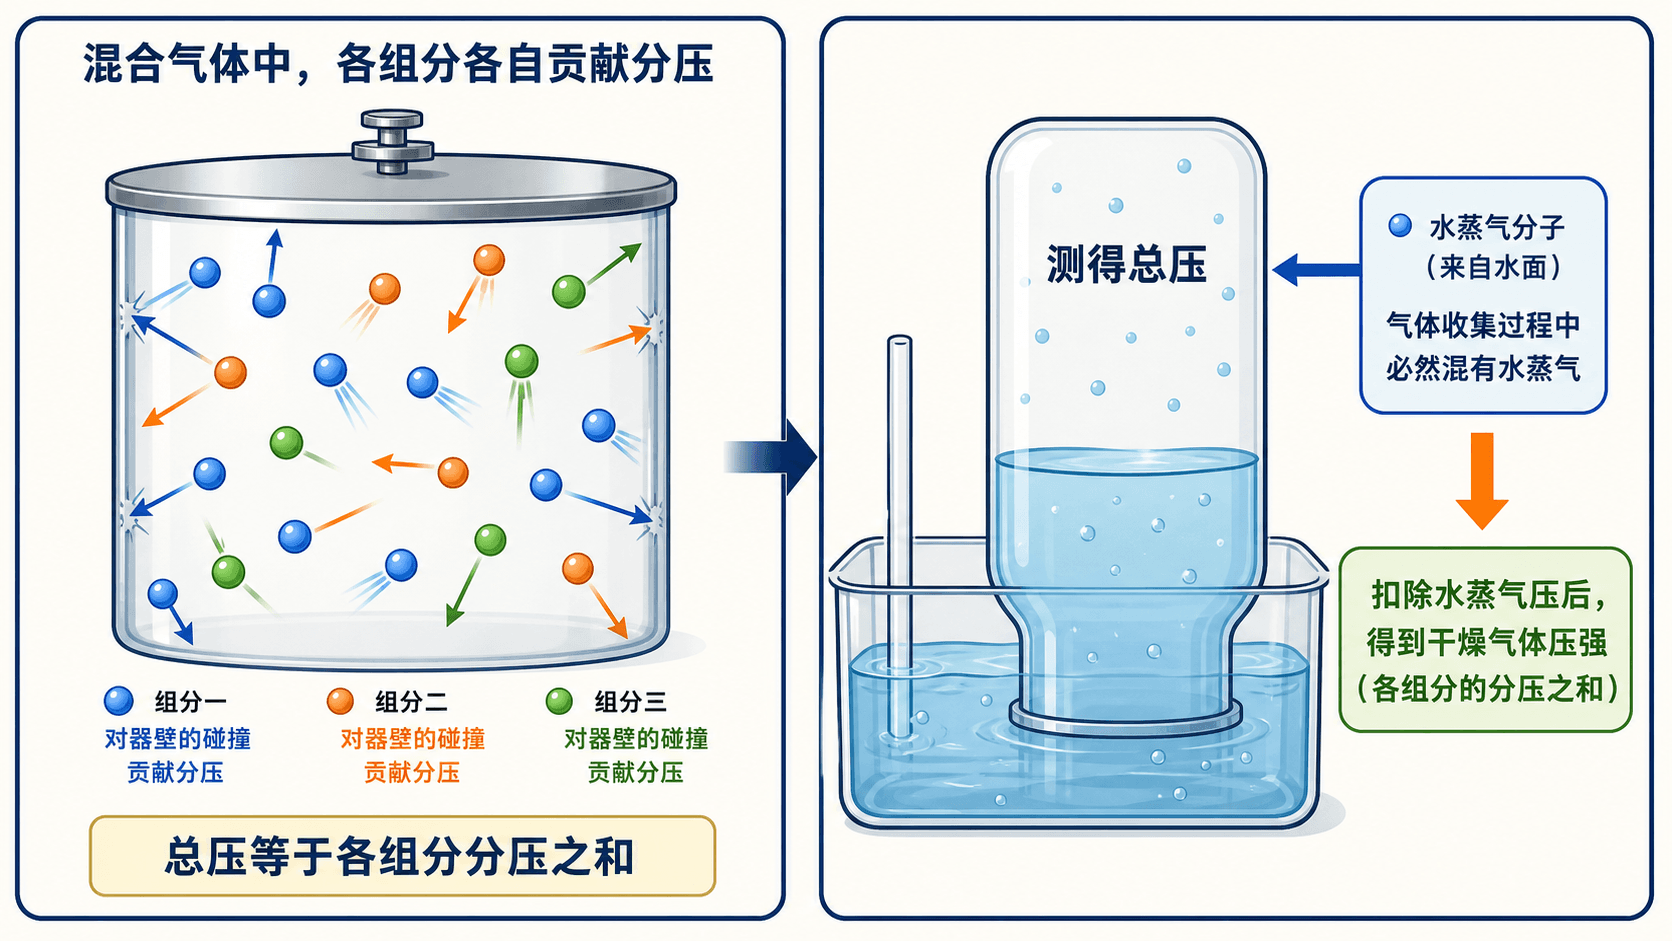
水上集气时,压力表读到的不是干燥气体压强
用排水法收集氧气时,瓶中气相含有氧气,也会含有水蒸气。只有瓶内存在液态水,且气相在该温度下已与液态水达到气液平衡时,水蒸气才是饱和的,其分压才可取该温度的饱和水蒸气压。若瓶内外液面调平,瓶内总绝对压强近似等于外界绝对压强;而干燥氧气的绝对压强应按
p(干燥氧气) = p(总) − p(水蒸气)
计算。比如瓶内有液态水并已在 25 ℃ 达到气液平衡,测得总绝对压强 98.6 kPa,此时饱和水蒸气压可取 3.17 kPa,则干燥氧气绝对压强约为 95.4 kPa。若湿气未饱和,不能直接代入 3.17 kPa,而应取得实际水蒸气分压。你可能会想:“水蒸气量不多,能不能省掉?”若题目要求较准确地计算气体物质的量或摩尔体积,省略它会系统性地把干燥气体压强估高。
分压定律的严格理想化前提是各组分可按理想气体处理。对低压、非强相互作用的混合气体,它常是很好的近似;高压或强非理想体系则需要更合适的模型,不能只靠摩尔分数乘总压。
3.5 现实中的气体会“顶嘴”:什么时候理想模型不够用?
把二氧化碳压进高压钢瓶,或者把气体冷却到接近液化,分子之间已经不再“互不打扰”。一方面,分子间吸引会使它们撞壁的效果偏弱;另一方面,分子本身占有体积,拥挤时又使可供运动的空间变小、排斥效应变得显著。这就是实际气体偏离理想状态方程的根源。
常用压缩因子 Z = pVₘ / RT 衡量偏离程度,其中 Vₘ 是摩尔体积。Z = 1 对应理想气体;在许多温度和中等压力条件下,吸引作用占优势时可见 Z < 1,高压下排斥和有限体积效应显著时常见 Z > 1。这里的“许多”和“常见”不能被偷换成永远如此:具体曲线随气体种类和温度而变。
范德华方程用两个修正把这两个原因写出来:
(p + an² / V²)(V − nb) = nRT
其中 a 对应分子间吸引造成的压强修正,b 对应分子本身体积造成的体积修正。它的价值不在于让你把公式背得更长,而在于提醒你:理想方程忽略了什么,真实气体模型就要把什么补回来。a、b 是不同物质各自的参数,不能拿一组参数通吃所有气体。
再问一个实际问题:只靠不断加压,能否把任意温度下的气体液化?不能。临界温度是某物质仅靠加压能够液化的最高温度;高于它时,即使持续加压也不会出现清晰的气液两相界面。对二氧化碳储运、超临界萃取和制冷过程,先看温度是否接近临界区域,是选择状态方程和工艺条件的重要原因。这里先建立判断边界;更深入的相平衡描述会在后续章节展开。
本章小结:先定条件,再让方程开口说话
面对气体题,不妨按下面的顺序自问:系统是否近似平衡?p、V、T、n 中哪些量真的固定?压强是否已从表压换成绝对压、温度是否已换成 K、单位是否和 R 匹配?这是单一气体的近似计算,还是需要用分压处理混合气?压力很高、温度很低或接近液化时,理想模型是否仍足够?
把这些问题答清楚,气体状态方程就不再是一行孤立公式。下一章要讨论气体被加热、膨胀或压缩时能量到哪里去了;到那时,今天建立的 p-V-T 关系会成为计算热和功的出发点。
本章练习:先做判断,再核对理由
1
一只刚性密闭钢瓶内的气体没有泄漏,温度从293 K升至322 K。按理想气体近似,最直接的判断是?
2
使用理想气体状态方程计算时,下列哪些做法正确?
3
某气球在20 ℃时体积为1.00 L,在外压不变下加热到40 ℃,其体积会变成2.00 L。
4
理想混合气体中,第i个组分的分压pᵢ与总压p的关系可写为 pᵢ = ____ p,其中空格为该组分的摩尔分数。
5
排水集气时,瓶内有液态水且已在25 ℃达到气液平衡,测得瓶内总绝对压强为98.6 kPa,饱和水蒸气压为3.17 kPa。干燥气体绝对压强最接近哪一项?
6
关于真实气体偏离理想模型的原因和表现,下列哪些说法正确?
练习 7:同一个气球,哪个推断漏了条件?
一个气球在某时刻体积增大。甲说“说明温度一定升高”;乙说“说明里面一定充进了更多气体”。请判断这两句话能否成立,并说明还缺少什么信息。
练习 8:状态方程的单位链
0.500 mol 气体处于 298 K、10.0 L 的刚性容器中。用 R = 8.314 J·mol⁻¹·K⁻¹ 计算绝对压强。请写出体积换算和结果单位。
练习 9:什么时候不应只用理想气体方程?
某工程师要估算高压二氧化碳钢瓶中气体的状态。请给出两条以上提示他应检查真实气体偏离的理由,并说明下一步可采用什么思路。