吉布斯自由能与化学势
一块木头在空气里放很久,明明“烧成二氧化碳和水”会放出大量热,却不会自己冒火;一小滴香精落进水里,倒是会慢慢散开。你可能会说:前者需要点火,后者不需要,所以一个不自发、一个自发。这个判断只说对了一半。点火解决的是走得快不快,而“过程朝哪边走才有利”是另一道问题。
前一章的熵告诉我们,孤立体系的总熵会增大;但化学、食品、环境与材料实验中,我们常把体系放在恒温恒压环境里观察。这时若还每次都追着“体系加环境”的总熵算,既麻烦又容易漏项。吉布斯自由能把这笔账合并到体系自身,给出一个更顺手的方向判据;化学势则把这把“方向尺”细化到每一种组分,解释物质为何迁移、何时停止迁移。
对封闭体系,在恒温、恒压且只考虑体积功的条件下,自发变化沿允许方向使 降低;稳定平衡时 在约束下取局部最小值,允许的无穷小变化满足平衡条件 。两个不同状态恰有有限差值 ,并不足以证明它们处于稳定平衡。这个判据回答的是热力学方向,不承诺反应会在多快的时间内发生。
1. 为什么“放热”还不够:把两笔账放到同一张表上
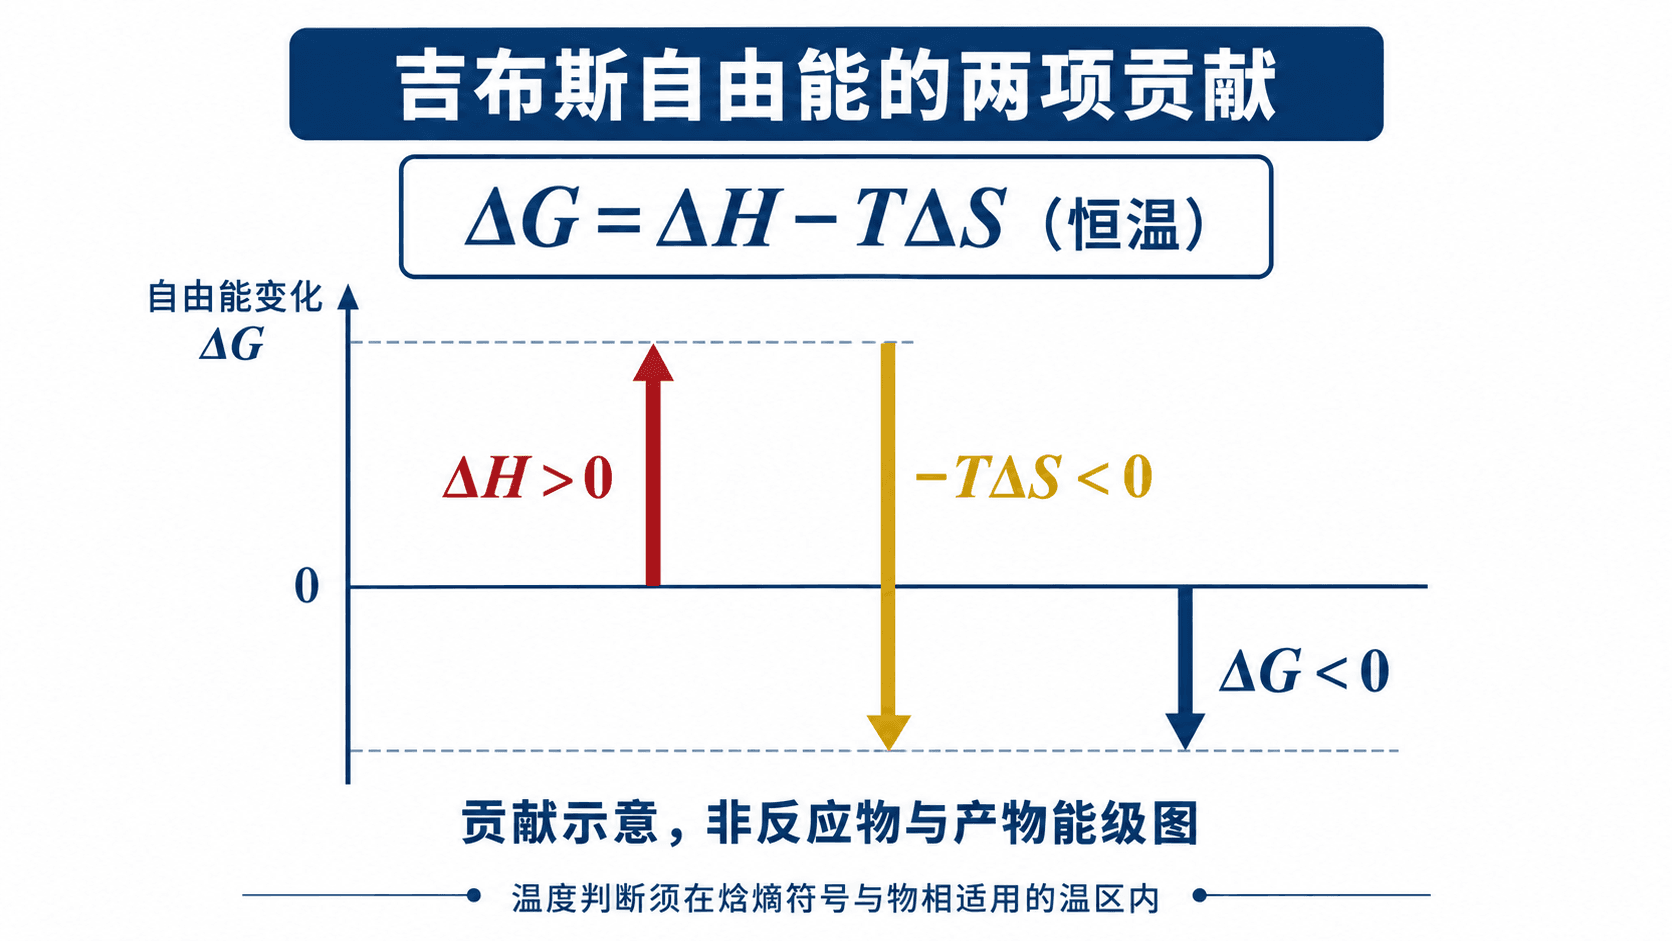
假设你在设计一个常温下的材料合成步骤。反应放热,;看起来体系把能量交给环境,似乎应该马上往产物方向走。可如果产物排列得更整齐、体系熵显著降低,环境获得的热量未必足以补偿这种“可分配状态数”的减少。只盯着 ,就像只看支出、不看另一笔收入,结论会失真。
对平衡态热力学量,定义(这个定义本身不要求过程恒温恒压)
因此同温度下过程的变化为
这里 是吉布斯自由能,单位常用 ;摩尔反应量常以 表示。 必须用热力学温度(K),不是摄氏温度。这个式子不是在说“熵就是 ”,而是在指定的恒温恒压条件下,把焓变和熵变对方向的共同影响压缩成一个量。
你可能会这样想:既然式子里有减号,那是不是 小、 大就永远好?先别急着背。四种符号组合要逐个过一遍。表中温度判断仅限于相关物相存在且焓变、熵变保持所列符号的温区;跨相变或很宽的温区须重新求值:
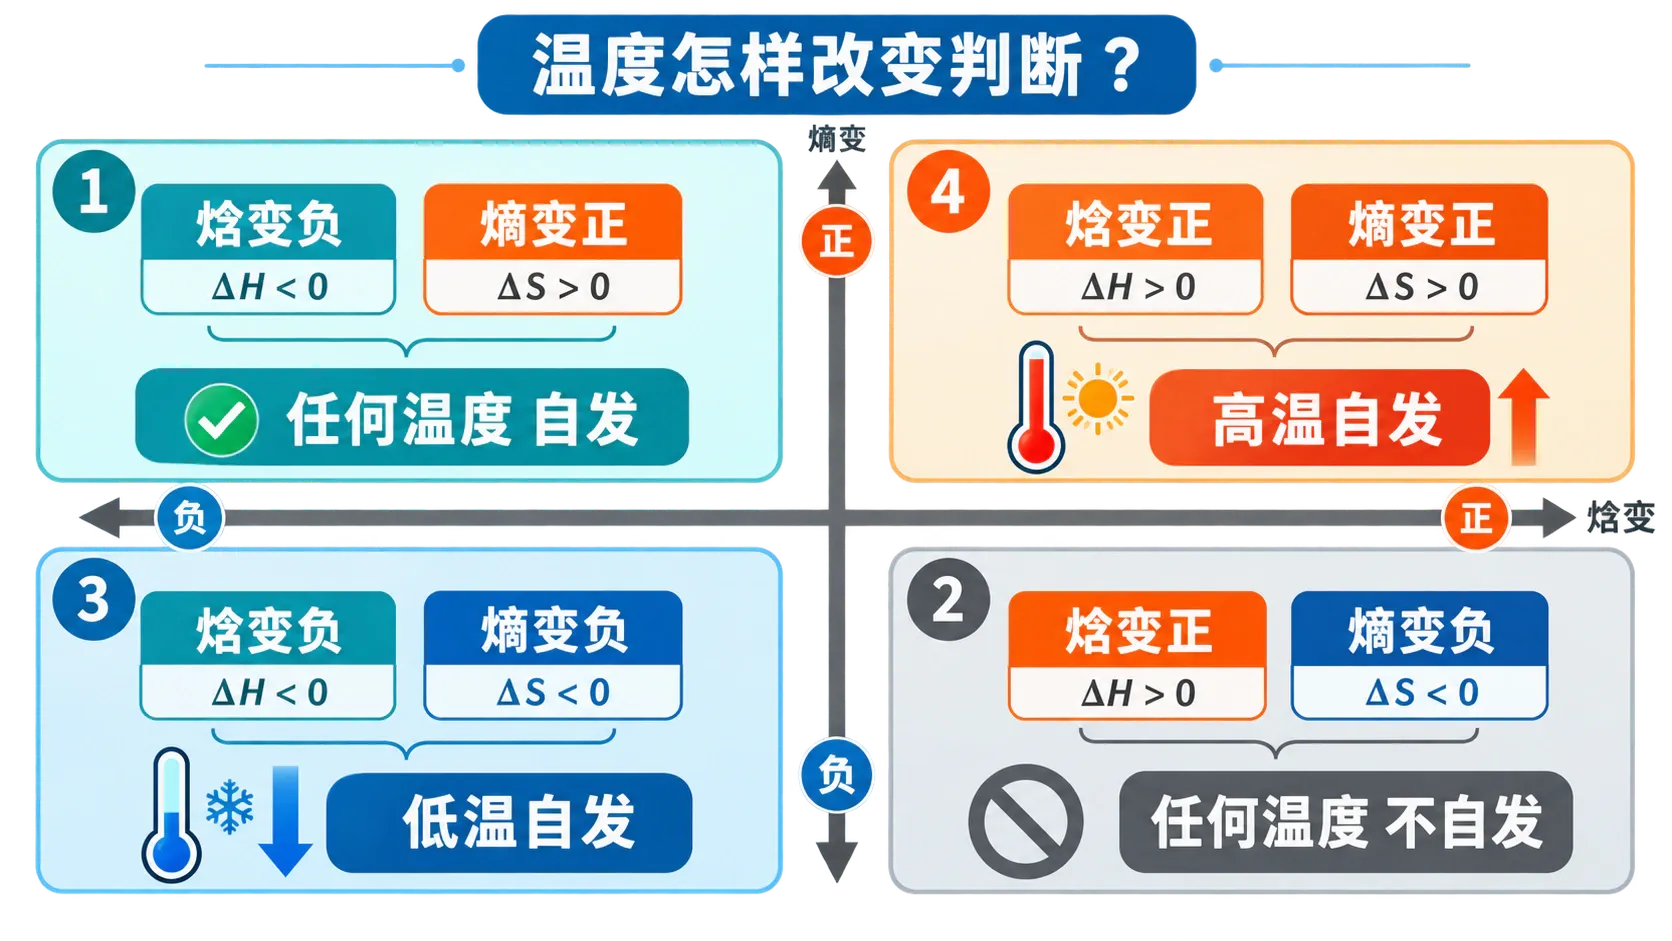
注意,这是个常见陷阱:把“”读成“反应一定很快”。木材燃烧的总体 在常温下可以为负,但断键、形成过渡态仍需要跨越活化能;没有点火,速率可能小到几乎观察不到。催化剂能改变达到平衡的快慢,却不因而改变同一始末状态的 。热力学像一张地形图,告诉你下坡朝哪里;动力学才讨论路上有没有陡坎、多久走到。
先把温度拖到不同位置,看看符号相同的 、 为什么会给出不同的温区结论。读完结果,再回到上面的四格表复盘一次,不要把“高温有利”错说成“高温一定更快”。
例题:熔化为什么有时要等温度
设某固体熔化近似有 ,,估算在什么温度附近两相可处于平衡;并判断 和 时“固体 液体”这一方向的 符号。
先找“方向恰好不偏向任一边”的边界。两相平衡时,熔化过程的 ,故 。把 换成 ,得 。
在 中混用 与 ,或把 直接代作 ,都会让答案错得很“整齐”。先统一能量单位,再把温度换成 K,是这类题最值得机械执行的两步。
2. 不只是“能不能走”:它还给可用功设上限
现在换一个更工程化的困境。燃料电池中氢和氧反应会放出能量;如果这部分能量只把活塞推开,它表现为体积功;如果装置把其中一部分转成电能,才是我们通常想取走的“有用功”。那么,热力学最多允许取走多少?
在恒温恒压下,若体系从初态到终态以可逆方式进行,且把除体积功以外、由体系对外输出的功记作 ,有
所以对一个 的过程, 是理论上的最大非体积功输出。真实装置有电阻、传热温差、混合和摩擦等不可逆性,实际输出通常小于这个上限。反过来,若要让一个 的过程按所写方向发生,至少需要以非体积功等形式提供能量;这正是电解等过程需要外加电能的热力学原因之一。
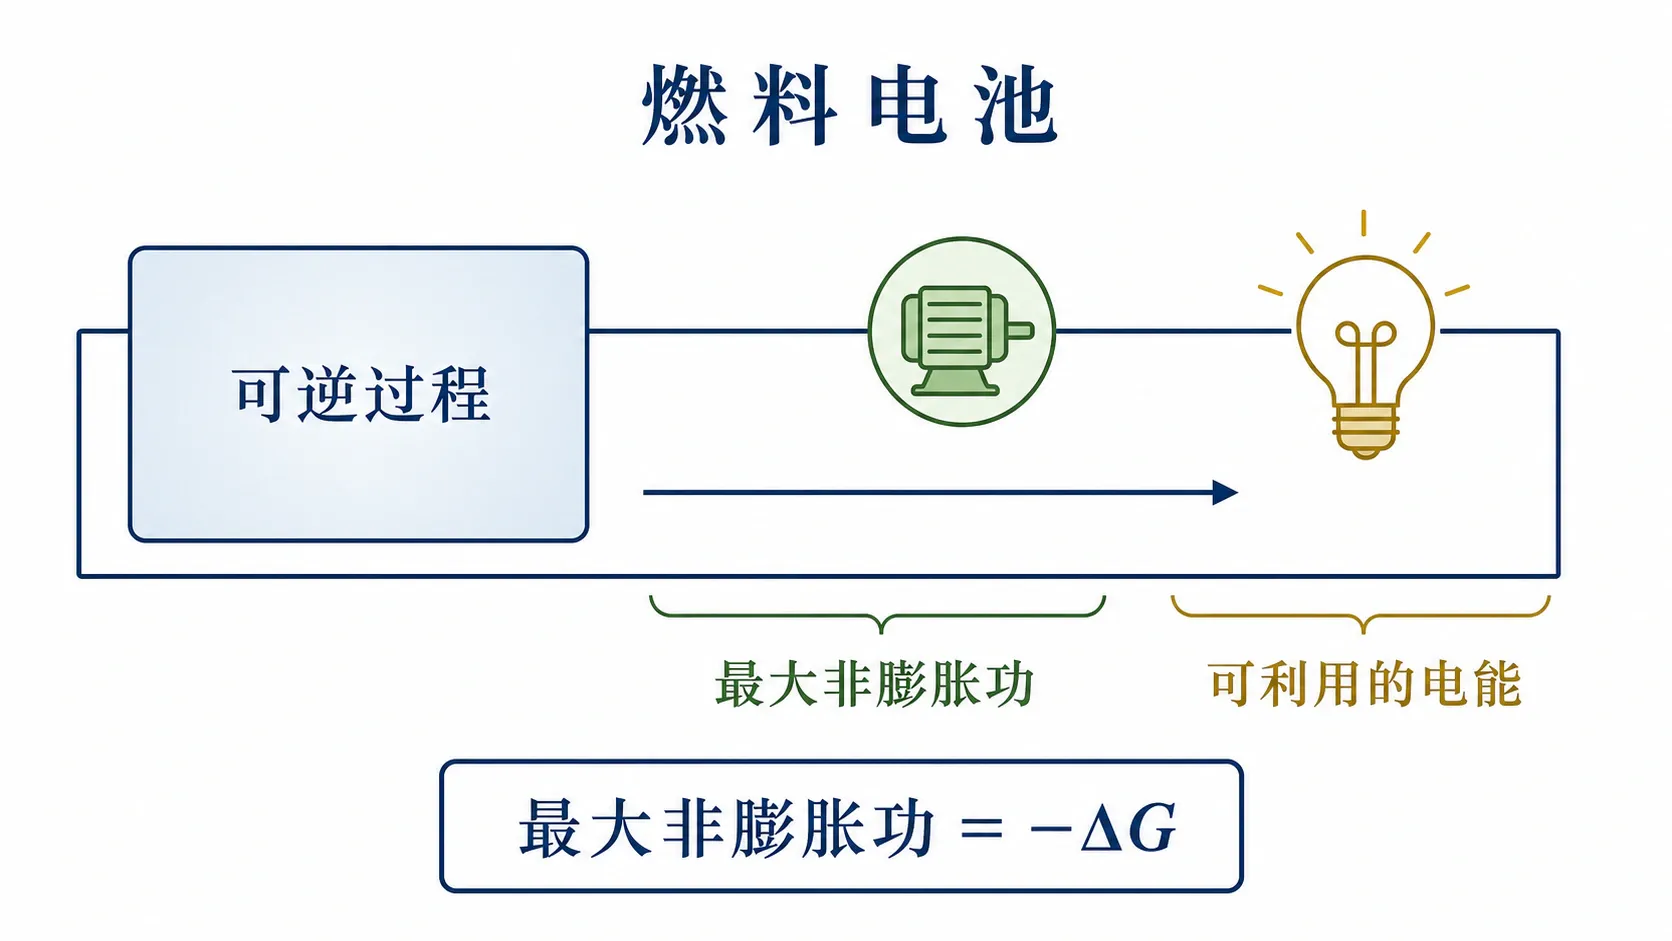
你可能会卡在这里:反应焓 也是能量变化,为什么不直接把 当作最大电功?因为恒温恒压过程中,体系还会和环境交换热,熵项对应的那部分能量并不都能被定向地转成功。只有把环境熵变一并纳入,才得到可用功的上限 。
“ 等于所有实际装置必然得到的电功”是错误的。等号要求可逆极限和明确的恒温恒压条件;实际电池的端电压和电功还会受到极化、电阻、浓度差等影响。这里先建立上限概念,不把工程损失混进热力学定义。
一个小检查:谁在改变,谁没改变?
某过程在恒温恒压下 。请先停一下:它最多可对外输出多少非体积功?若改用催化剂, 会变吗?
答案是可逆极限下最多输出 的非体积功;催化剂不改变始态、终态和这个 ,只可能改变过程接近该状态的速度。很多人把“更快拿到电”误当成“总的自由能更多”,这正是把动力学和状态函数混在了一起。
3. 总自由能无法回答“哪一种物质想走”:化学势登场
把一杯乙醇—水混合液再滴进一滴乙醇, 会变;但此时既有乙醇也有水,直接拿总 除以总物质的量,得到的平均值并不能告诉你“新增这一点乙醇”对体系自由能的边际影响。多组分体系需要一个更细的量。
对含有多种组分的体系,吉布斯自由能的基本微分式写成
其中组分 的化学势定义为
这句话要慢慢读:温度、压强和其他组分的物质的量都固定,只增加极少量组分 ,总 的变化率就是 。它的单位是 ,因此可把它看作组分 的。对纯物质,化学势等于该物质的摩尔吉布斯自由能;对混合物,不能把任一组分的化学势简单替换为整个混合物的平均摩尔 。
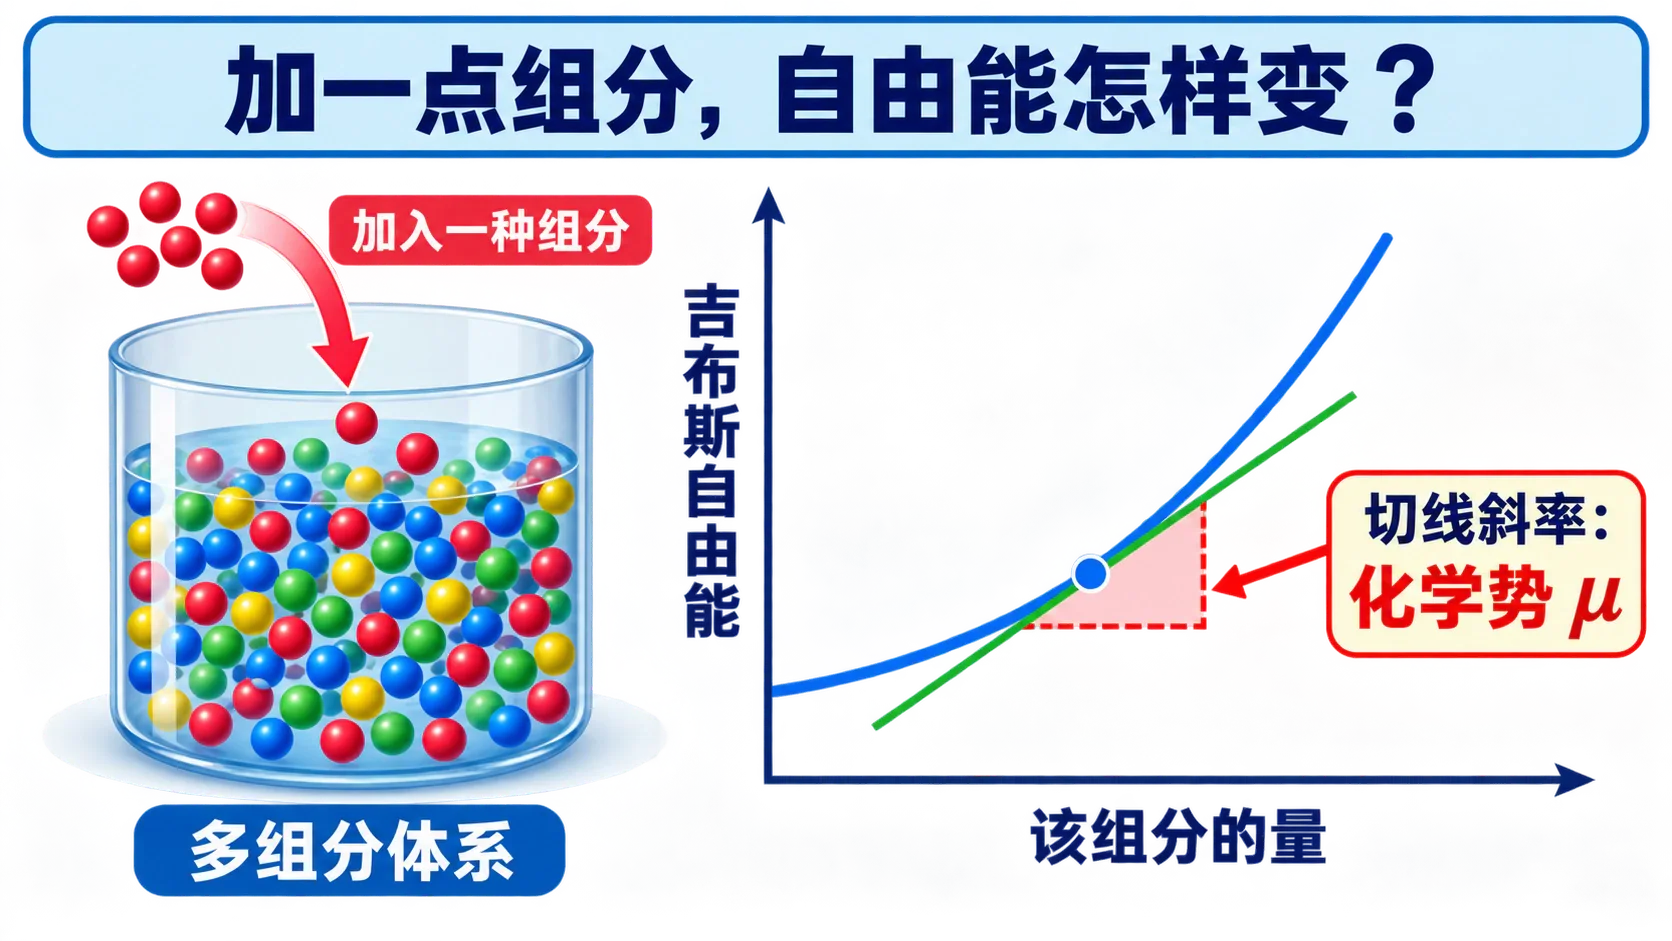
为什么要把“其他组分的量固定”写在下标里?想象往盐水中加少量水:若同时改变盐的量、温度或压强, 的改变就混进了多种原因,无法归给“加水”这一件事。偏导数的固定条件不是数学装饰,它是在实验和计算中把一件事说清楚的边界。
从模型式子看组成的影响
对于理想气体混合物,组分 可写为
对于理想溶液中的组分,也常写成
和 都是无量纲量;、 分别是相应标准状态或指定纯液体参考状态下的参考值。这里的要点不是背两个长得像的公式,而是看清:在温度一定时,理想模型中同一组分的分压或摩尔分数升高, 项增大,化学势也增大。实际溶液偏离理想时,要用活度取代这些理想近似;本章先不把活度系数的计算提前搬进来。
现在自己拨动组成:当 时,,可化学势会不会也随着 增大而降低?先给出判断,再用曲线核对。注意,负的是相对参考态的对数项;随 增大, 是上升的。
“化学势高”不是简单等同于“浓度高”。在同温、同压、同一理想模型的比较中,组成升高会使该组分的化学势升高;跨不同相、不同温度压强或非理想溶液比较时,必须回到完整的化学势表达式。浓度是可能影响因素,不是化学势的同义词。
4. 物质什么时候停止迁移:不是浓度相等,而是化学势相等
两个容器之间有一条只允许组分 A 通过的通道。左边的 A 的化学势为 ,右边为 。若有 的 A 从左边移到右边,在恒温恒压下总吉布斯自由能的变化是
若左边更高,即 ,那么 ,A 自发从左向右迁移。迁移不会无限继续;对可互相接触并允许 A 迁移的两相,平衡条件是
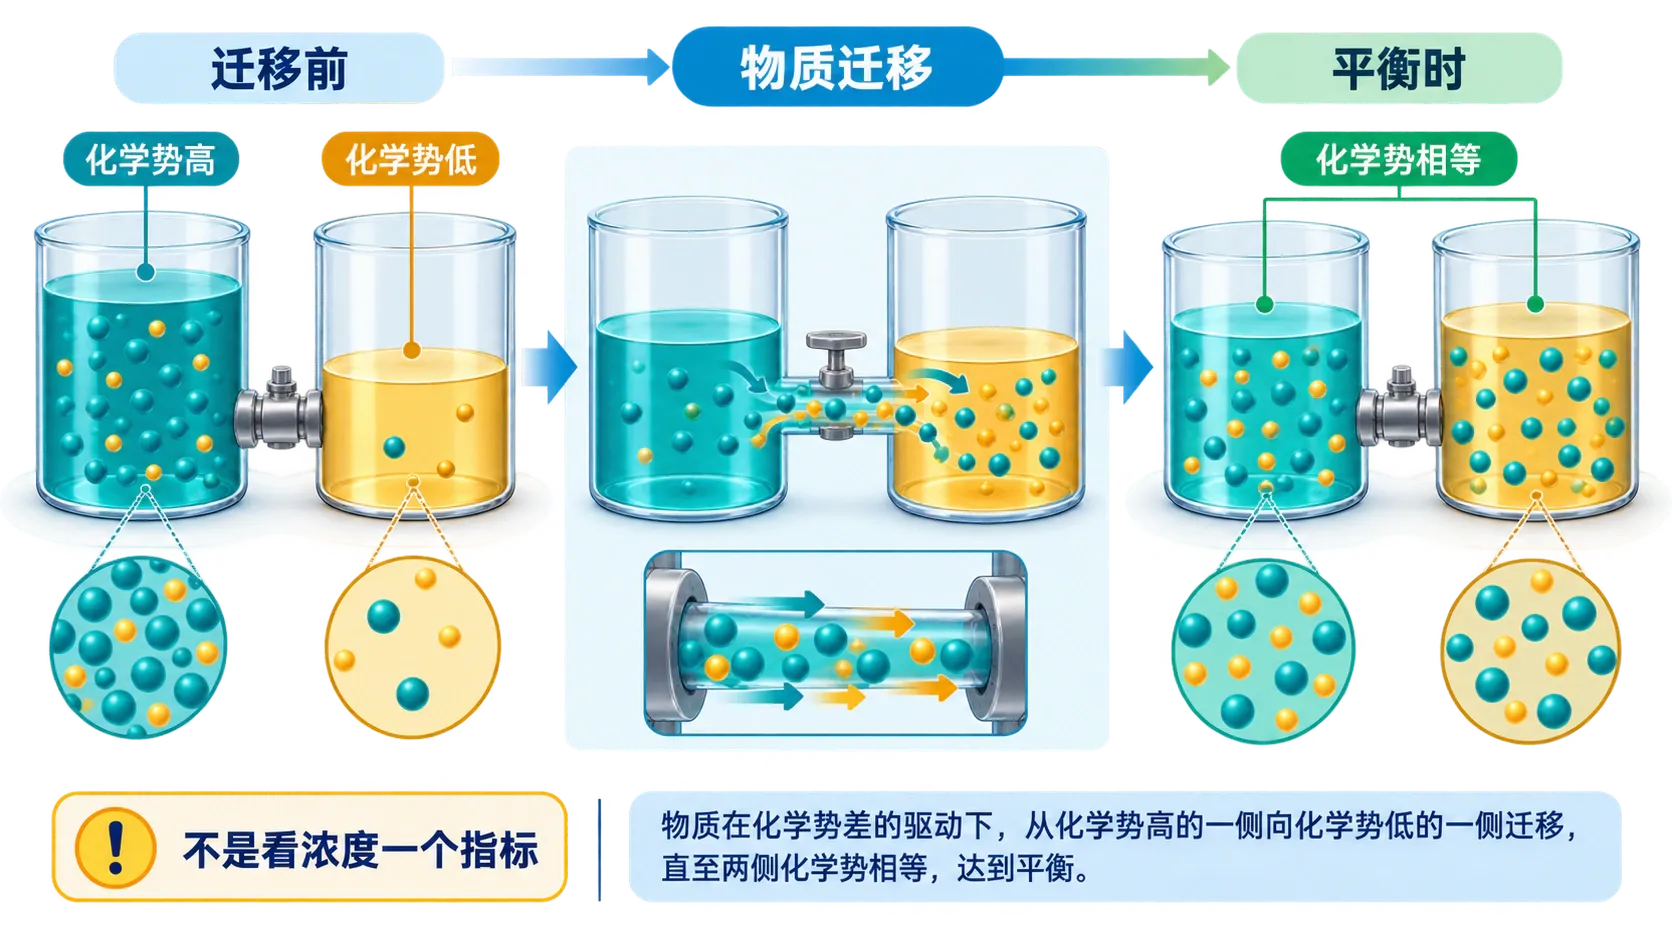
这解释了许多看似不同的现象:气体会在可连通空间中扩散,液体会发生蒸发或凝结,溶质会在可透过它的膜两边重新分配。以食品腌渍为例,盐在水相中会扩散,但真正的平衡判据不是“左右盐浓度必然相同”,而是在给定温度、压强和相组成下,盐的化学势相等。若膜只允许水通过、或两侧存在不同溶剂环境,能迁移的组分和相应条件都变了,不能偷换成一个“浓度相等”的口诀。
你可能会问:既然平衡时 A 的化学势相等,A、B 两种物质的化学势也应彼此相等吗?不对。平衡条件比较的是同一组分在可接触各相中的化学势:,。A 与 B 是不同物质,通常没有理由让 等于 。
把两侧条件调成不一样,再打开通道。请特别观察箭头的依据是“同一组分的 差”,不是容器里所有物质的总量差;这就是后续学习多相平衡、溶液与化学反应平衡时不断会用到的语言。
这一章的两把尺可以连起来用:对一个整体过程,在给定恒温恒压条件下看 的正负;对多组分或多相体系中某一组分的迁移,看该组分化学势的差。前者回答“总体朝哪里”,后者回答“哪一种物质为何跨到另一边”。
下一章要把这些语言用于化学反应本身。反应物和产物各自的化学势如何合成反应的 ?为什么平衡时不再有净反应?届时会用同一套“自由能下降到不能再降”的逻辑,把方向、限度和反应平衡常数连接起来。
章末练习:把“方向尺”用在条件上
1
在恒温恒压、只考虑体积功的条件下,某过程的 ΔG\lt 0,最恰当的结论是( )
2
对恒温恒压下的过程,关于 ΔG=ΔH−TΔS 的说法正确的是( )
3
在恒温恒压下给一个反应加入催化剂,会使该反应的 ΔG 变得更负,因此平衡位置改变。
4
在恒温恒压下,若可逆过程最多可由体系对外输出 15.0 kJ 的非体积功,则该过程的 ΔG 为 ____ kJ。
练习 5|先统一单位再谈温度
某过程近似有 、。在上述近似适用的前提下,求 的温度,并判断 时该过程按所写方向是否有热力学自发趋势。
练习 6|迁移的对象要说对
在温度和压强相同的两相 、 之间,组分 A 可自由迁移,且 。判断 A 的净迁移方向;达到平衡时应满足什么条件?为什么不能据此写出 ?